監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
監査証跡レビュー監査証跡を人が確認し、不適切な変更やデータの選り好みがないかを検証する運用。詳しく →とは、試験や製造の記録について、誰が、いつ、何を、なぜ変えたかという操作の履歴を、人が読んで確かめる作業です。試験結果を承認する担当者や品質保証が、結果を確定させる前に行います。
一方で、システムが履歴を自動で残していても、誰も読まなければ不適切な削除や書き換えは見つかりません。全件を読むのも現実的ではないため、何を、誰が、いつ見るかを決めておく必要があります。
この記事では、監査証跡いつ誰が何をしたかを記録し、改ざんや削除ができないようにした操作履歴。記録の信頼性を支える。詳しく →レビューの意味、履歴を残すだけでは足りない理由、見るべき操作、見る人と時期、自分の部署で確かめる順番を順に説明します。
- 監査証跡レビューとは:システムが自動で残した操作の履歴を人が読み、結果に至る経緯に不適切な変更がないかを確かめる作業です。
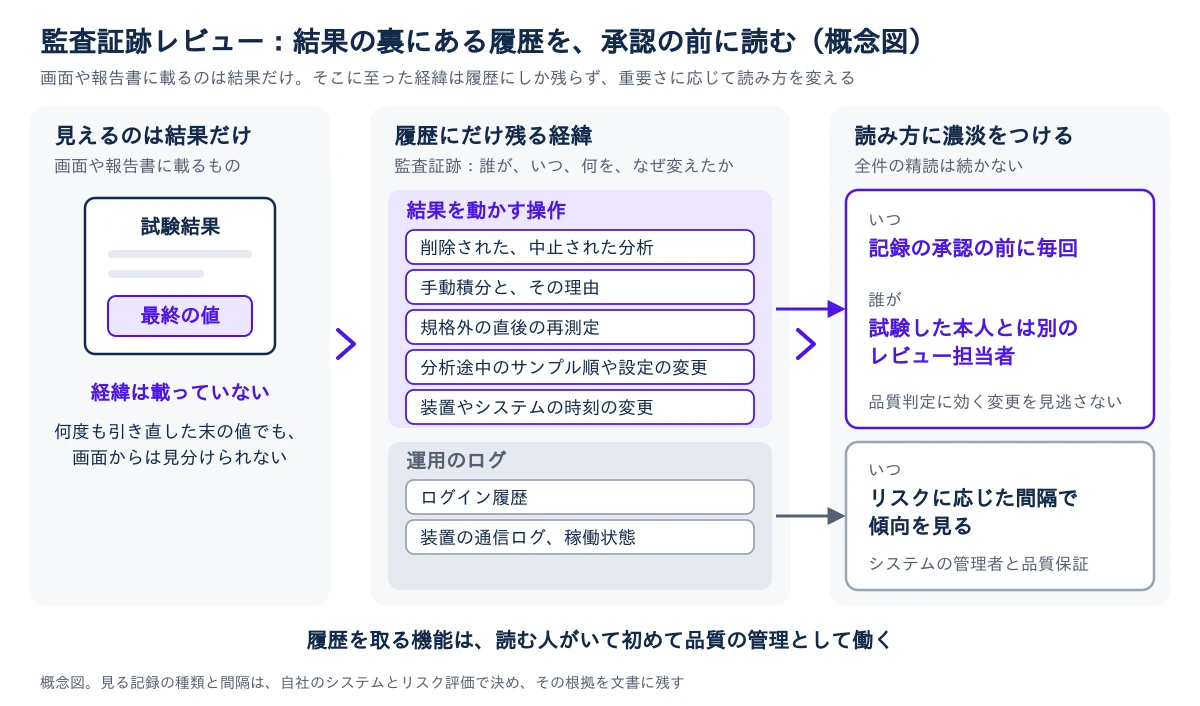
- なぜ残すだけでは足りないのか:画面や報告書に載るのは最終の結果だけで、削除や引き直しの経緯は、履歴を読んだときにしか見えないからです。
- 何を、いつ見るのか:結果を動かす操作の履歴を、記録の承認の前に毎回見ます。ログイン履歴のような運用のログは、リスクに応じた間隔で傾向を見ます。
1. 監査証跡レビューとは何か
監査証跡レビューとは、システムが自動で残した操作の履歴を人が読み、結果に至る経緯に不適切な変更がないかを確かめる作業です。 試験結果そのものが正しいかを見る通常の記録の照査と違い、その結果がどう作られたかを見ます。
まず、履歴を残す仕組みのほうを監査証跡(audit trail)電子記録を「いつ・誰が・何を・なぜ」変えたかを、時刻とユーザーとともに自動で残す仕組み。と呼びます。データの作成・変更・削除のたびに、操作した人、日時、変更の前後の値などを自動で書き込む記録です。米国の電子記録の規則 21 CFR Part 11 は、利用者の操作から独立して、コンピュータが日時つきで監査証跡を残すことを求めています(11.10(e))。
レビューは、この記録を読む側の作業です。クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →(試料の成分を分けて量を測る分析)のデータシステムなら、結果の削除やピークの面積を手で引き直す手動積分から、ログイン履歴のような運用のログまでが、1つの履歴に並びます。
監査証跡は、信頼できる記録が持つべき性質を並べた原則(ALCOA+)のうち、誰が行ったか(帰属性)と、元の記録が覆い隠されないこと(原本性)を、システムの側から支えます。全体の枠組みはデータインテグリティで解説しています。
つまり、監査証跡は記録を残す機能で、監査証跡レビューはそれを品質の確認に使う人の作業です。では、機能があるだけでは、なぜ足りないのでしょうか。
2. なぜ、履歴を残しているだけでは足りないのか
画面や報告書に載るのは最終の結果だけで、そこに至った削除や引き直しは、履歴を読んだときにしか見えないからです。 最終の数値が規格内で妥当に見えても、何度も引き直した末の値かもしれず、規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →の結果を消したあとの値かもしれません。
その実例が、2016年10月に米国食品医薬品局(FDA)がチェコの製薬会社 Interpharm Praha に出した警告書です。この会社のクロマトグラフィーのデータシステムには、約8,900件の操作履歴が残っていました。
- 削除:結果の削除が1,441件以上ありました。
- 手動積分:ピークを手で引き直した操作が3,643件以上ありました。
- 試料の組の変更:分析の実行中に、測定する試料の組(サンプルセット)を変えた操作が194件以上ありました。
合わせて5,000件を超える操作が、結果を動かすものでした。警告書には、分析者がデータを削除・変更できる状態で、現場の担当者もそれが日常的に行われていたと認めた、と記されています。
会社は改善策を回答しましたが、アクセスの制限が削除や書き換えを実際に防ぐことを示せず、FDAは受け入れませんでした。
このように、履歴を取る機能は、読む人と読む手順があって初めて不適切な変更を見つけます。ただし、約8,900件を毎回すべて読むことはできません。
3. 全部は読めない履歴の、どの操作を見るのか
品質の判定を動かしうる操作を確実に拾い、運用のログは傾向だけを見ます。 FDAのデータインテグリティ記録が正確で完全・改ざんされていないことを保証する考え方で、ALCOA+などの原則で健全性を管理します。詳しく →に関するQ&A(2018年12月)は、重要なデータへの変更を記録した履歴を、各記録のレビューと一緒に、記録を最終承認する前に確認するよう推奨しています。
その例としてFDAが挙げているのは、最終製品の試験結果、試料を分析する順番、試料の識別、重要な工程パラメータの4つを変えた履歴です。
実際に履歴を開いたときは、結果に手が加えられたときに現れやすい、次の目印を探します。
- 消えた分析:削除された分析や、途中で中止された分析があるかを見ます。
- 手で直した結果:手動積分があれば、その理由が科学的に説明されているかを確かめます。
- 規格外の直後の測り直し:規格外の結果のすぐあとに、再測定や再注入がされていないかを見ます。
- 途中の変更:分析の途中で、試料の順番や設定が変わっていないかを確かめます。
- 時刻と時間帯:装置やシステムの時刻の変更、承認の直前の変更、夜間や休日の操作を見ます。
理由の欄が空白か「修正」の一語だけの変更も、それ自体が確認の対象です。Interpharm Praha の削除・手動積分・試料の組の変更は、この目印にそのまま当たります。
つまり、見る範囲を絞るのは手抜きではなく、見逃してはいけない操作に時間を使うための設計です。この濃淡は、最初から手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →に書いておきます。次に決めるのは、それを誰が、どの時点で見るかです。
4. 誰が、いつ見ればよいのか
結果を動かす操作の履歴は、試験した本人とは別の担当者が、記録を承認する前に毎回見ます。 バッチ記録製造ロットごとに手順・使用資材・実施者・確認結果を定められた様式で記録した原本。そのとおりに作ったことを証明する文書です。詳しく →を出荷の判定の前に照査するなら、その裏にある電子データの履歴も同じ時点で見る、という考え方です。
FDAのQ&Aは、頻度の決め方を2つ示しています。
- データのレビューに合わせる:記録のレビューの頻度がGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →の規則で決まっているなら、履歴のレビューも同じ頻度にします。
- リスク評価で決める:規則に頻度が書かれていない場合は、工程の理解とリスク評価から決めます。データの重要度、変更を防ぐ管理策の有無、製品の品質への影響を見ます。
どちらも、データが品質の判定にどれだけ効くかに、見る頻度を合わせる考え方です。
| 対象の例 | 見るタイミング | 見る人 |
|---|---|---|
| 試験結果・規格判定・再処理の履歴 | 記録の承認の前に毎回 | 試験した本人とは別のレビュー担当者 |
| 分析法の設定・権限・時刻の変更 | 変更のたび、または定期的に | 品質保証 |
| ログイン履歴・稼働状態・通信ログ | リスクに応じた間隔で | システムの管理者と品質保証 |
対象ごとに当てはめた例が上の表で、実際の間隔は自社のリスク評価で決めます。査察で問われるのは間隔の数字より、その間隔で足りると判断した理由と、手順どおりに回っている証拠です。 リスクに応じて決めることは、頻度を下げる口実にはなりません。
欧州では、EU GMP Annex 11コンピュータ化システムに関するEU GMPの付属書。監査証跡の定期的なレビューなどを求める。詳しく →(コンピュータ化システム)が、GMPに関わるデータを変更・削除するときに理由を記録すること、監査証跡を読める形で出力でき、定期的にレビューすることを求めています。
レビューを独立した別の作業にすると、後回しになって抜けます。そのため、記録の承認やバッチ記録の照査の流れの中に「承認の前に履歴を見る」手順を組み込み、順番を固定しておきます。
このように、頻度は数字を先に決めるのではなく、リスク評価の結論として導き、その根拠を文書に残します。
5. 自分の部署では、何から確かめるのか
まず、履歴を誰がどの記録の承認の前に見るかが、手順書に書いてあるかを確かめます。 そのうえで、よくある失敗に照らして、形だけになっていないかを見直します。
形だけのレビューになる5つの失敗
- 確認済みの印だけが残る:どのデータの履歴を見て何が見つかったかが残らず、査察で示せるものがありません。
- 読める形で出てこない:数万行のログを紙に出して眺める運用は続かず、結果ごとに絞り込めないとレビューは形骸化します。
- 何が不自然か分からない人が見る:削除や手動積分が並ぶとどう見えるかを、実例で一度も教わっていません。
- 見る人と見られる人が同じ:試験した本人や管理者の権限を持つ人が自分の履歴を見ても、独立したレビューにはなりません。
- 更新のあとに確かめない:ソフトの更新のあとに、履歴を残す設定が保たれているかを見ていません。
多くの失敗は、機能が無いことではなく、機能を使って確かめた証拠が残っていないことから起きます。
確かめる順番
- 見る人と時期の手順:監査証跡(操作の履歴)を、誰が、どの記録の承認の前に見るかが手順書にあるかを見ます。
- 見る人の独立性:見る人が、試験した本人や管理者の権限を持つ人とは別かを確かめます。
- 絞り込みの機能:手動積分、削除、中止した分析、時刻の変更を、履歴から絞り込んで見られるかを試します。
- 変更の理由:理由の欄が、空欄や一語のままになっていないかを、直近の記録で確かめます。
- レビューの記録:対象・期間・結果・確認者・日付が、レビューのたびに残っているかを見ます。
- 更新のあとの確認:ソフトの更新や機器の入れ替えのあとに、履歴の設定を確かめる項目が、変更の手順に入っているかを確かめます。
- 頻度の根拠:頻度を決めた理由が、リスク評価として文書に残っているかを見ます。
利用者が履歴を止めたり消したりできない設定になっているかは、システムの検証で確かめる項目です。その進め方はコンピュータ化システムバリデーション(CSV)で扱っています。
システムを選ぶとき
システムを選ぶ立場なら、メーカーには「監査証跡があるか」ではなく、次の4点を聞きます。
- 結果の単位で履歴を絞り込めるか
- 変更の理由の入力を必須にできるか
- 利用者が履歴の記録を止められない設定にできるか
- レビューした証拠をシステムの中に残せるか
比べるときは、試験室の情報管理システム(LIMS)とクロマトグラフィーソフトウェアの製品ガイドが使えます。規格外の結果を測り直しで消さないための手順は逸脱・規格外結果(OOS)の扱いで解説しています。
参考文献
- FDA, Data Integrity and Compliance With Drug CGMP: Questions and Answers(Guidance for Industry)(2018年12月。重要データの履歴を記録の承認前に確認すること、レビューの頻度)
- FDA / eCFR, 21 CFR Part 11, Electronic Records; Electronic Signatures(11.10(e)。コンピュータ生成のタイムスタンプ付き監査証跡、保存、当局のレビュー)
- European Commission, EudraLex Volume 4, EU GMP Annex 11: Computerised Systems(2011年。変更・削除の理由の記録、監査証跡の読める形での出力と定期的なレビュー)
- MHRA, 'GXP' Data Integrity Guidance and Definitions
- PIC/S, PI 041, Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments
- GMP-Compliance.org, Comprehensive Data Manipulation: New FDA Warning Letter for European Medicinal Product Manufacturer(Interpharm Praha への FDA 警告書(2016年10月18日付)の解説)
- BioPharma Dive, Interpharm Praha の FDA 警告書の報道(2016年)
- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのかいま読んだ記事
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
 LIMSとは?試験室の記録を1か所に集めると、何が変わるのか2026-11-03
 GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか2026-07-17
 データインテグリティとは?規格に合格しても、なぜ記録が問われるのか2026-06-21
Proglenth(proglenth.com) https://www.proglenth.com/article/audit-trail-review