GMPとは?医薬品の製造と品質の管理基準で、現場は何を守るのか
GMP(Good Manufacturing Practice)とは、原料の受け入れから出荷までの医薬品の作り方を管理する、製造管理と品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の基準です。求めているのは2つ。薬を毎回決めたとおりに作ること、そしてそのとおりに作ったことを記録で示すことです。工場で薬を作る人、品質を試験する人、出荷してよいかを決める人の仕事は、この基準に沿って組み立てられています。
一方で、出荷前の検査に合格した薬でも、作り方が基準に沿っていなければ「不良」とみなされることがあります。 品質を検査の成績だけで判断しない理由が、GMPの考え方の土台にあります。
読み終えたあとは、手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →や記録の決まりが、なぜ毎日の作業にこれほど細かく入っているのかを、自分の言葉で説明できます。
- GMPとは:原料の受け入れから出荷までの医薬品の作り方を管理する、製造管理と品質管理の基準です。
- なぜ検査だけでは足りないのか:検査で調べられるのは、ロットのごく一部だからです。
- 現場では何を守るのか:手順書どおりに作り、記録に残し、外れたら報告し、変える前に承認を得ることです。
1. 決めているのは製品ではなく作り方:GMPは、薬の何を決めた基準なのか?
GMPは、できあがった製品ではなく、原料を受け入れてから出荷するまでの作り方を決めた基準です。
工場では、同じ条件で一度に作った製品のまとまりを「ロット」と呼び、ロットごとに出荷してよいかを決めます。GMPは、そのロットを作る途中の工程、装置、手順、記録、人の役割までを対象にします。
この基準を定めているのは、日本では厚生労働省のGMP省令、米国では連邦規則の21 CFR Part 211です。どちらも法令なので、薬の工場には守る義務があります。日本のGMP省令は2021年8月に改正され、会社全体で品質を管理する仕組み(医薬品品質システム製品ライフサイクル全体で品質を維持・改善するマネジメント体制。逸脱・CAPA・変更管理を束ねる器。詳しく →)と、リスクの大きさで管理の重さを決める考え方(品質リスクマネジメント)が条文に入りました。
薬の研究、臨床試験、製造では、守る基準がそれぞれ違います。研究段階の安全性試験の基準(GLP非臨床試験の信頼性を担保するための基準。申請用のhERG試験などで求められる。詳しく →)や臨床試験の基準(GCP臨床試験(治験)を、被験者の人権・安全の保護と得られるデータの信頼性を確保して実施するための基準です。詳しく →)との違いは、GLP・GMP・GCPの違いで扱っています。
2. 重要:検査はロットのごく一部。最後に検査するだけでは、なぜ品質を保証できないのか?
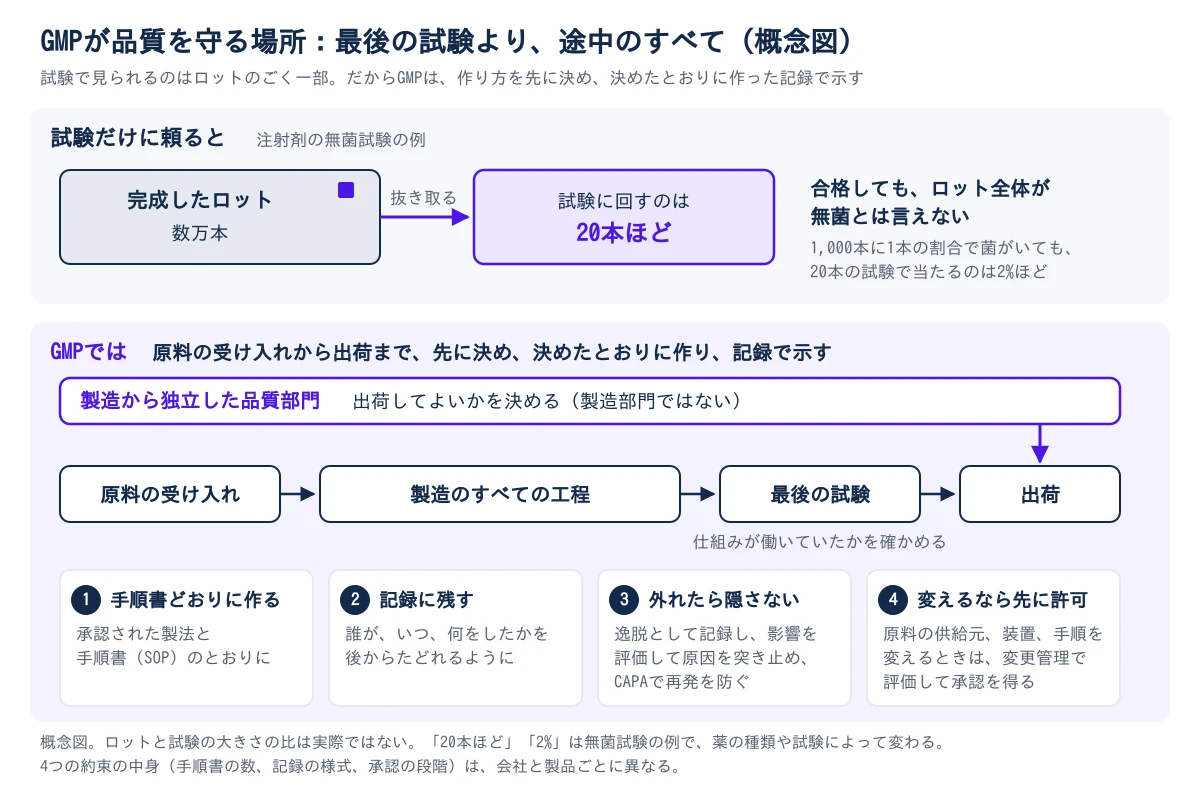
検査で調べられるのはロットのごく一部で、残りの製品は患者に届けるために調べずに残すからです。
米国食品医薬品局(FDA)は、GMPの解説の中で、200万錠のロットから100錠を試験する例を挙げています。試験に使った錠剤は、患者に届けられません。全部を調べることは、できないのです。
注射剤の無菌試験は、もっと極端です。数万本のロットでも、1種類の培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →に回すのは20本。説明用に、この20本だけで計算してみます。1,000本に1本の割合で菌が入っていても、20本の中に当たる確率は2%ほどしかありません。
FDAは、GMPは試験を求めるものの、試験だけでは品質を保証するのに十分でないと説明しています。品質は、検査で見つけるものではなく、毎回同じに作ることで作り込むものです。 そのためGMPは、作り方を先に決め、決めたとおりに作ったことを記録で示す形をとります。
3. 法律は作り方で判断する:検査に合格しても「不良」とされるのは、どういうことか?
米国の法律は、GMPに沿わない方法や設備で作った薬を、検査の結果にかかわらず不良医薬品(adulterated)とみなすからです。
根拠は、米国の連邦食品医薬品化粧品法の501(a)(2)(B)です。製造の方法、設備、管理がGMPに沿っていない薬は、この条文で不良医薬品とされます。
ここでの「不良」は、薬そのものに欠陥が見つかったという意味ではありません。FDAは、GMPに沿った条件で作られなかったことを指す言葉で、薬に必ず問題があるとは限らないと説明しています。
では、なぜ違反とされるのか。作り方が崩れたロットでは、検査で見なかった残りの製品の品質を、誰も示せないからです。検査に合格した成績書だけでは、出荷の根拠になりません。
4. 約束は4つ:現場では、毎日の仕事のどこがGMPなのか?
GMPの約束は、手順書どおりに作る、記録に残す、外れたら逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →として扱う、変える前に承認を得る、の4つにまとめられます。
- 手順書どおりに作る:国の承認を受けた製造方法と、作業の手順を書いた手順書(SOP、標準作業手順書)のとおりに作ります。
- 記録に残す:誰が、いつ、何をしたかを作業と同時に記録し、後からたどれるようにします。記録の信頼性を保つこと(データインテグリティ)も、2021年の改正で条文に書かれました(GMP省令 第8条第2項)。
- 外れたら逸脱として扱う:温度が一時的に規定を外れた、手順の一部を飛ばした、といった出来事を逸脱として記録し、製品への影響を調べます。重大な逸脱では原因を突き止め、再発を防ぐ是正措置と予防措置(CAPA起きた不具合の原因を取り除いて再発を防ぐ是正措置と、まだ起きていない問題の原因を前もって取り除く予防措置をあわせた仕組みです。逸脱や苦情、監査の指摘から始め、効果まで確かめます。詳しく →)をとります(第15条)。
- 変える前に承認を得る:原料や容器、設備、手順を変えるときは、品質と承認の内容への影響を評価し、承認を受けてから変えます。この手続きを変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →と呼びます(第14条)。
たとえば購買の担当者が、同じ仕様に見えて安いフィルターを見つけたとします。変更管理を通さずに切り替えたら、どうなるか。品質に問題が出なくても、違反にあたります。承認の内容に関わる変更なら、国への申請や届出も要ります(変更管理とは)。
4つが守られたかを確かめ、出荷してよいかをロットごとに決めるのは、製造部門から独立した品質部門です(第4条、第12条)。出荷を急ぐ製造の都合で、品質の判断を曲げないための仕組みです。
5. 21社の処分と全国の薬不足:この基本が崩れると、何が起きたのか?
日本では2020年以降、後発医薬品の会社で承認と違う作り方などが相次いで見つかり、健康被害と全国的な薬の不足につながりました。
2020年、ある後発医薬品の会社が作った抗真菌薬に、睡眠を誘う薬が混入しました。健康被害が報告され、国、県、医薬品医療機器総合機構(PMDA)が立入検査を行っています。県は業務停止と業務改善を、厚生労働省は承認の取消しと業務改善を命じました。
これを皮切りに、2024年4月までに21社が、薬機法の違反で業務停止や業務改善などの行政処分を受けました。厚生労働省の検討会の報告書は、不十分なガバナンスや教育、出荷を優先しすぎる姿勢などが、製造管理と品質管理の不備につながったと指摘しています。
1社の製品が出荷停止になると、同じ成分の他社製品に注文が移ります。注文を受けた会社も、在庫を守るために出荷を絞ります。日本製薬団体連合会の調査では、2024年5月時点で、医薬品全体の23%にあたる3,906品目が出荷停止か限定出荷の状態でした。
高度な技術の失敗ではありません。手順どおりに作って正直に記録するという、4節の基本が崩れたところから、影響は全国の患者にまで広がりました。
6. 自分の現場では、手順書と記録から確かめる
最初に確かめるのは、自分が毎日使う手順書と、自分が書く記録です。
査察では、規制当局の担当者が工場に立ち入ります。読むのは、手順書がそろっているかだけではありません。記録が実際の作業と食い違っていないか、です。自分が書いた1枚の記録も、その材料です。次の順に確かめます。
- 手順書:自分が使う手順書の最新版がどれか、すぐに分かるか。
- 記録:作業と同時に記録しているか。後でまとめて書いたり、メモから清書したりしていないか。
- 逸脱:手順から外れたとき、誰にどう報告するかを知っているか。同じ種類の逸脱や苦情が続いていないかを、まとめて見ている人がいるか。
- 変更管理:原料、資材、委託先、装置を変えるとき、変更管理を通すことになっているか。
資材を選ぶ購買や、委託先を探す開発の担当者も、取引先からは同じ考え方で見られています。取引先の確かめ方は供給者管理と受入試験で、逸脱の調べ方は逸脱・規格外の試験結果(OOS)・是正措置と予防措置(CAPA)・変更管理で扱っています。
参考文献
- FDA, Facts About the Current Good Manufacturing Practice (CGMP)(200万錠から100錠を試験する例、試験だけでは品質の保証に十分でないこと、不良医薬品とされても薬に欠陥があるとは限らないこと)
- Federal Food, Drug, and Cosmetic Act, Section 501(a)(2)(B)(21 U.S.C. 351(a)(2)(B))
- FDA / eCFR, 21 CFR Part 211, Current Good Manufacturing Practice for Finished Pharmaceuticals
- 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(平成16年厚生労働省令第179号)(第4条 品質部門、第8条第2項 手順書と記録の信頼性、第12条 出荷の可否の決定、第14条 変更の管理、第15条 逸脱の管理)
- USP General Chapter 〈71〉 Sterility Tests、日本薬局方 4.06 無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →法(注射剤で1ロット501容器以上なら、培地ごとに2%又は20容器のうち少ない方)
- 厚生労働省, 後発医薬品の安定供給等の実現に向けた産業構造のあり方に関する検討会 報告書(2024年5月22日)(2020年の混入事案と処分、2024年4月までに21社への行政処分、2024年5月時点で3,906品目が出荷停止または限定出荷)

- 1GLP・GMP・GCPとは?なぜ基準が3つに分かれているのか
- 2CMCとは?医薬品開発で何をいつ決め、申請書のどこに書くか
- 3原薬(DS)と製剤(DP)の違いとは?なぜ分けて作り、分けて確かめるのか
- 4アップストリームとダウンストリームの違いとは?培養と精製をなぜ分けて考えるのか
- 5GMPとは?医薬品の製造と品質の管理基準で、現場は何を守るのかいま読んだ記事
- 6薬局方とは? 日本薬局方・USP・欧州薬局方が決めていることと、値が国ごとに違う理由
- 7CDMO・CMO・CROの違いとは?製造の委託先は何を比べて選ぶのか
- 8モダリティとは?標的の場所だけでは、なぜ薬の形が決まらないのか
- 9分子・ベクター・細胞の設計とは?最初の設計で、製造と品質の何が決まるのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1GLP・GMP・GCPとは?なぜ基準が3つに分かれているのか
- 2CMCとは?医薬品開発で何をいつ決め、申請書のどこに書くか
- 3原薬(DS)と製剤(DP)の違いとは?なぜ分けて作り、分けて確かめるのか
- 4アップストリームとダウンストリームの違いとは?培養と精製をなぜ分けて考えるのか
- 5GMPとは?医薬品の製造と品質の管理基準で、現場は何を守るのか
- 6薬局方とは? 日本薬局方・USP・欧州薬局方が決めていることと、値が国ごとに違う理由
- 7CDMO・CMO・CROの違いとは?製造の委託先は何を比べて選ぶのか
- 8モダリティとは?標的の場所だけでは、なぜ薬の形が決まらないのか
- 9分子・ベクター・細胞の設計とは?最初の設計で、製造と品質の何が決まるのか
 GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか2026-07-17
 OOSとは?逸脱・CAPA・変更管理との違いとつながり2026-07-02
 変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか2026-10-05
Proglenth(proglenth.com) https://www.proglenth.com/article/gmp-basics