OOSとは?逸脱・CAPA・変更管理との違いとつながり
OOS(Out of Specification製品規格を外れた結果。多くは正式な逸脱調査の対象になる。詳しく →)とは、試験の結果が規格や判定基準を外れることで、逸脱・CAPA(是正措置・予防措置)・変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →とあわせて、製造や試験で起きた問題を記録して調べ、原因を取り除き、必要なら手順や条件を変えるまでを受け持つ、GMP(医薬品の製造管理と品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の基準)の4つの手続きの1つです。製造や試験の担当者から品質保証の担当者までの仕事に関わります。
ただし、4つは別々の手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →で運用されていても、1つの問題は4つをまたいで進みます。逸脱の調査票の中で恒久的な対策まで済ませて閉じると、国に承認された内容への影響の評価が抜けるおそれがあります。
この記事では、4つの違いに加えて、影響を調べる範囲、規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →の試験結果が出たときの調査、対策の有効性の確かめ方を、問題が処理される順に説明します。
- 4つはどう違うのか:逸脱とOOSは問題の入口、CAPAは原因への対策、変更管理は変える前の評価と承認です。
- どうつながるのか:手順や条件を恒久的に変えるCAPAは、変更管理を通します。
- OOSは何から調べるのか:試験室の誤りを先に確かめ、見つからなければ製造の側まで広げます。
1. 帳票を1つ閉じても終わらない:4つの手続きは、何が起きたときに始まるのか?
逸脱とOOSは問題を記録して調べる入口、CAPA起きた不具合の原因を取り除いて再発を防ぐ是正措置と、まだ起きていない問題の原因を前もって取り除く予防措置をあわせた仕組みです。逸脱や苦情、監査の指摘から始め、効果まで確かめます。詳しく →は見つかった原因を取り除く対策、変更管理は手順や規格を変える前に影響を評価して承認する手続きです。 4つは、何が起きたら始まり、何を決めるかで分かれます。
- 逸脱(deviation):手順書などで定めた製造や品質管理の手順・条件から、計画せずに外れたことです。
- OOS(Out of Specification):試験検査の結果が、規格や判定基準を外れたものです。
- CAPA(Corrective and Preventive Action):不適合の原因を取り除いて再発を防ぐ是正措置と、起こりうる不適合を未然に防ぐ予防措置です。
- 変更管理(change control):規格や手順を意図して変える前に、品質と、国に承認された内容(承認事項)への影響を評価して承認する手続きです。
逸脱は手順から外れたこと全般を指し、OOSは試験の結果に限ります。もう1つの分かれ目は、計画したかどうか。逸脱は計画せずに起きるもので、変更管理が扱う変更は計画して行うものです。
是正措置と予防措置は、2021年8月施行の改正GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →省令で定義されました(第2条第14項・第15項)。あるタンクの不具合の原因を取り除くのが是正措置、同じ設計のほかのタンクで起きないよう対策を取るのが予防措置です。
| 逸脱 | OOS | CAPA | 変更管理 | |
|---|---|---|---|---|
| 決めること | 品質への影響と範囲 | 原因は試験の側か製品の側か | 原因を除き、再発を防げたか | 変えてよいか、当局の手続きが要るか |
| GMP省令 | 第15条 | 第11条第1項第8号 | 第15条第1項第2号ハ、第11条第1項第8号 | 第14条 |
| 米国 21 CFR | 211.100(b) | 211.192 | 211.192 | 211.100(a)、314.70・601.12 |
決めることが違う以上、1つの帳票を閉じても、ほかの手続きが済んだことにはなりません。
2. 重要:1つの問題は、4つの手続きをどう通っていくのか?
調査で原因が分かればCAPAを実施し、そのCAPAが手順や条件を恒久的に変えるなら、変更管理を通します。 医薬品品質システム製品ライフサイクル全体で品質を維持・改善するマネジメント体制。逸脱・CAPA・変更管理を束ねる器。詳しく →の指針 ICH Q10医薬品品質システムを定めた国際ガイドライン。ライフサイクルを通じた品質マネジメントの考え方を示す。詳しく → も、変更のきっかけの1つにCAPAを挙げています(3.2.3)。
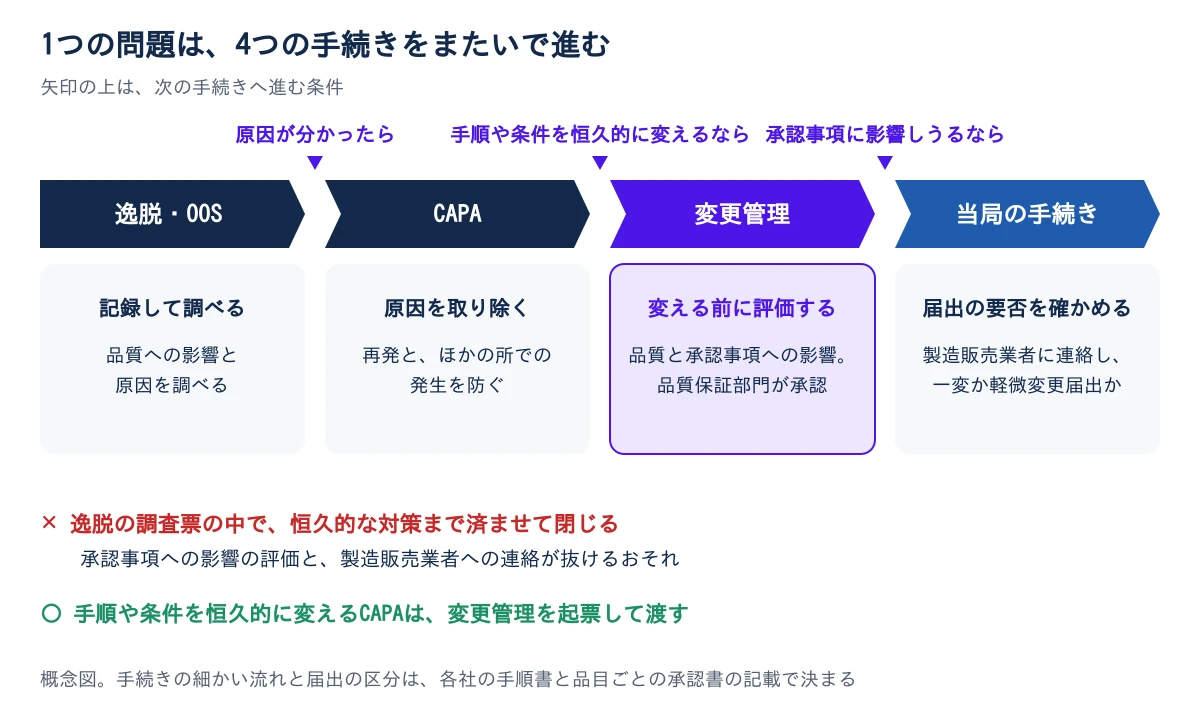
迷いやすいのは、逸脱の処置と変更の境目です。厚生労働省のGMP事例集(2022年版)GMP7-20 は、製造工程でのロスが増えて、原料を仕込む量として決めた値(標準的仕込み量)を変えたい場面を取り上げています。事例集の答えはこうです。まず第15条の逸脱として管理する。そのうえでCAPAとして仕込み量を変えるなら、承認事項に影響するおそれのある変更(第14条第1項第2号)に当たる可能性が高い。
その場合は、一部変更承認申請(一変)や軽微変更届出が要るかを、変える前に製造販売業者に連絡して確かめます。製造販売業者は、医薬品を市場に出す責任を負い、国の承認を持つ会社です。重大な逸脱そのものも、製造販売業者への速やかな連絡が求められています(第15条第1項第2号)。
調査票に「仕込み量を変更した」と書いて閉じれば、この確認が抜けます。要るのは、その変更を変更管理の起票につなぐ手順です。
3. 1ロットでは終わらない:逸脱が起きたら、どこまで影響を調べるのか?
影響を調べる範囲は、その1ロットにとどまらず、同じ製品のほかのロットと、関わりうるほかの製品まで広げます。 米国の 21 CFR 211.192 は、説明のつかない食い違いや規格を外れたロットを、出荷済みかどうかにかかわらず徹底的に調べ、その範囲をほかのロットとほかの製品に広げるよう定めています。
なぜ広げるのか。原因が1ロットに固有とは限らないからです。同じ原料のロット、同じ装置、同じ作業者がほかの製品の製造にも関わっていれば、同じ問題がそこにも出ているおそれがあります。
だからこそ、逸脱はその場で、何が、いつ、どこで起きたかを記録します。現場から記録しやすい仕組みになっているかも、ここで効いてきます。件数が急に減ったら、改善の結果か、記録されなくなったのかを確かめます。
調査票の「影響の範囲」の欄には、当該ロットだけでなく、同じ原料・装置を使ったロットと製品を確かめた結果を書けるようにしておきます。
4. 試験室の側から先に調べる:OOSが出たら、試験の誤りか製品の問題かをどう切り分けるのか?
まず試験室の側に誤りがないかを確かめ、見つからなければ製造の側まで調べます。 米国FDAのOOSガイダンス(2022年5月改訂)は、この2段階の調査を推奨しています。
- 第1段階(Phase I):分析者と試験室の監督者が、手順、計算、機器、標準品や試薬、試料の調製に明らかな誤りがないかを確かめます。
- 第2段階(Phase II):誤りが見つからなければ、品質部門が製造などの部門も加え、製造記録、ほかのロット、出荷済みのロットへの影響まで調べます。
国内でも、GMP省令第11条第1項第8号が規格外の試験結果の原因究明とCAPAを求め、GMP事例集の GMP11-60 が同じ順の調査を示しています。初回の結果を無効にしてよいのは、試験室の誤りがはっきり特定できた場合です。そのときも、元のデータは残します。
再試験・平均・再サンプリングの決まり
追加の試験には、同じ試料の残りを再測定する再試験と、ロットから採り直した試料を測る再サンプリングがあります。ガイダンスは、再試験の回数の上限を前もって手順書で決めるよう求め、初回とは別の分析者を含めることも重要な場合が多いとしています。
平均はどうか。初回と再試験の結果を平均すると個々の値のばらつきが見えなくなるため、適切でないとしています(IV.C.1)。説明用の例で、規格が95.0〜105.0%、初回が93.8%、再試験が96.2%と96.0%なら、平均は95.3%で規格に入ります。それでも、ロットの評価には個々の値を使います。
再サンプリングは、元の試料がロットを代表していなかったと調査で示された場合などに限ります。 PMDAの2024年9月のGMP指摘事例速報には、錠剤の含量のOOSで根拠を示さずに試料を採り直し、再試験で適合した結果をもとに出荷した製造所の事例が載っています。打錠時に含量がばらつきやすい製剤なのに、その影響も調べていませんでした。
5. 再教育だけでは再発する:原因は、作業者の誤りで閉じてよいのか?
閉じてよいのは、手順や仕組みの側の問題を見落としていないと確かめたあとです。 欧州のGMPガイドライン第1章の1.4(xiv)は、人の誤りを原因とするなら、工程・手順・システムの問題を見落としていないことを確かめて、その判断を正当化するよう求めています。
「作業者が手順を誤った」で調査を終えると、対策は再教育だけになりがちです。同じ誤りが別の作業者でも起きるなら、疑うべきは人ではありません。手順書の書き方、記録の様式、操作画面の設計が原因の候補です。
一方で、すべての逸脱を同じ深さで調べる必要はありません。同じ1.4(xiv)は、調べる深さを品質リスクマネジメントの考え方で決められるとし、ICH Q9リスクに基づいて品質を判断する、品質リスクマネジメントの考え方を示すICHのガイドライン。詳しく →(R1) もリスクの低い問題を簡略な方法で扱えるとしています。原因の見つけ方はヒューマンエラーの記事で説明しています。
6. 対策が効いたかは、どう確かめるのか?
CAPAが効いたかは、CAPAを計画した時点で定めておいた指標・期間・判定基準で確かめます。 この確かめを有効性確認と呼びます。完了の段階になってから指標を探しても、「再発していないようだ」という所見しか残りません。
EU GMP第1章の1.4(xiv)はCAPAの有効性を監視・評価するよう求め、ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q10 も商業生産の段階で評価するとしています(3.2.2の表II)。
説明用の例として、包装ラインでラベル照合の逸脱が続き、目視の照合をバーコードの照合に替えるとします。何か月または何ロットのあいだ同じ種類の逸脱を数え、何件以下なら有効とするかを、CAPAの計画に書いておきます。
FDAが不十分としたCAPAの例
対策が原因に対応しているかも問われます。FDAは2026年8月25日、腹膜透析液を作る米ユタ州オグデンの工場に警告書を出しました。袋の液漏れの苦情35件について調査が不十分で、適切なCAPAを取らなかったという指摘です(21 CFR 211.192)。
工場は、社内のリスク評価の表が腹膜炎を危害に挙げて最も高い重大度を推奨していたのに、最も低い重大度をつけていました。回答で示したCAPAも、製造の中で漏れた袋を見つける対策を含まないとして不十分とされ、FDAはCAPAの有効性を含む調査の仕組みの改善計画を求めています。
対策の中身を書くだけでは足りません。何をもって効いたと判断するかも、CAPAの計画書に並べて書いておきます。
7. 重要:CAPAで手順や条件を変えるなら、変更管理に渡す
手順や条件を恒久的に変えるCAPAは、変更管理を起票し、品質と承認事項への影響を評価してから変えます。 GMP省令第14条は、影響するおそれがあれば製造販売業者に連絡して確認を受け、品質保証部門の承認を得て変え、変えたあとに品質への影響と目的の達成を確かめるよう定めています。
この評価を飛ばした例が、PMDAの2024年6月のGMP指摘事例速報です。海外の原薬製造所が、HPLC(高速液体クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →)の純度試験のOOS調査でカラムの不具合と推定し、別メーカーのカラムに替えました。充塡剤がどちらもフェニル系だとして、品質管理部門は変更管理を不要と判断していました。
ところが実際には置換基が異なり、承認書の規定と食い違っていました。有効成分に似た不純物(類縁物質)の保持時間も、大きく変わっていました。PMDAは、変更管理の要否を担当部門だけで判断していないか、承認事項に関わる変更を製造販売業者に連絡しているかを確認点に挙げています。
承認事項に触れる変更は、軽微変更に当たらなければ一部変更承認申請、品質に影響するおそれのない変更なら、変えたあと30日以内の軽微変更届出に進みます(薬機法第14条)。社内の流れは変更管理、届出の区分と国際的な考え方はICH Q12の記事で説明しています。
8. 入口から出口の順に:自社の仕組みは、何から確かめるのか?
確かめる順番は、逸脱を記録する入口から、変更を届け出る出口へ、問題が流れる順です。
- 逸脱の入口:現場から記録しやすい経路か。件数が急に減ったら、改善の結果か、記録されなくなったのか。
- 規格外の試験結果(OOS)の手順書:初回の結果を無効にできる条件、再試験の回数の上限、再サンプリングの根拠、平均の扱いを、前もって決めているか。
- 是正措置・予防措置(CAPA)の一覧:期限を過ぎても完了していないもの、閉じていない逸脱、「再教育」で閉じたもの、有効性確認の判定基準が無いものがいくつあるか。
- 記録のつながり:同じ事象番号から、逸脱、規格外の試験結果、是正措置・予防措置、変更管理の4つの記録をたどれるか。
- 変更の判定と連絡:承認書の記載事項と届出の区分が結びついているか。委託製造なら、変更や重大な逸脱を誰が、いつまでに製造販売業者へ連絡するか。
調べる深さの決め方は品質リスクマネジメント(ICH Q9)の記事で扱っています。
参考文献
- U.S. FDA, Investigating Out-of-Specification (OOS) Test Results for Pharmaceutical Production, Guidance for Industry, Revision 1(2022年5月。初版は2006年10月。Phase I は III、Phase II と再試験・再サンプリングは IV.A・IV.B、平均は IV.C.1)
- U.S. eCFR, 21 CFR 211.100(手順と逸脱の記録)・211.192(製造記録の照査と調査。出荷済みかどうかにかかわらず調べ、ほかのロットとほかの製品に広げる)・314.70(NDAの承認後変更)・601.12(BLAの承認後変更)
- U.S. FDA, Warning Letter 320-26-119: Fresenius Medical Care AG & Co. KGaA(MARCS-CMS 730319、2026年8月25日)(米ユタ州オグデン工場。苦情35件、腹膜炎を危害に挙げたリスク評価の表、製造の中で漏れた袋を見つける対策を含まない回答、CAPAの有効性を含む改善計画の要求)
- ICH, Q10 Pharmaceutical Quality System(Step 4、2008年6月。CAPAと有効性の評価は 3.2.2、変更マネジメントは 3.2.3)
- ICH, Q9(R1) Quality Risk Management(Step 4、2023年1月18日)
- European Commission, EudraLex Volume 4, Chapter 1: Pharmaceutical Quality System(根本原因分析目に見える不具合の背後にある真の原因を、何段も掘り下げて体系的に突き止める作業。とCAPAは 1.4(xiv)。2013年1月版)
- e-Gov法令検索, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(平成16年厚生労働省令第179号)(定義は第2条、試験検査は第11条、変更の管理は第14条、逸脱の管理は第15条)
- 厚生労働省, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について(令和3年4月28日 薬生監麻発0428第2号)(令和3年厚生労働省令第90号、2021年8月1日施行)
- 厚生労働省, GMP事例集(2022年版)について(令和4年4月28日 事務連絡)(逸脱のCAPAとしての仕込み量の変更は GMP7-20、OOSの原因究明と再試験は GMP11-60〜11-62)
- PMDA, GMP指摘事例速報(2024年6月)変更管理の要否の判断について、同(2024年9月)後発医薬品関連製造所で最近認められた不備事例(規格外結果規格を外れた試験結果。測定側の問題か製造側の問題かを切り分ける調査手順が定められている。詳しく →の処理と出荷判定製造したロットを規格に照らして出荷の可否を決める判断。有効期間の短い製品では時間との戦いになる。詳しく →の事例を含む)
- e-Gov法令検索, 医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律(昭和35年法律第145号)(一部変更承認と軽微変更届出は第14条。2026年10月時点で施行中の条文では第13項・第14項)

- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながりいま読んだ記事
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
 医薬品の回収(リコール)とは?本数でなくクラスで重さが決まる2026-08-14
 ベリフィケーションとは?薬局方の試験法でも確かめる理由2026-07-22
 CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか2026-07-19
Proglenth(proglenth.com) https://www.proglenth.com/article/deviation-oos-capa-change-control