CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
CSV(コンピュータ化システムバリデーション品質に関わるコンピュータ化システムが意図どおり正確・一貫して機能することを、文書化された証拠で示す活動。詳しく →)とは、試験の結果や製造の記録を扱うコンピュータのシステムを、自社の使い方で品質の判断に使ってよいかを、根拠を残して確かめる作業です。試験室や製造のシステムを選び、導入し、使い続ける仕事に関わります。
ただし、すべての機能を同じ厚さの書類で確かめる必要はありません。どこまで確かめるかは、ソフトの成り立ちと、その機能が品質にどれだけ効くかで変わります。
市販品でも自社で確かめる理由から始めて、対象になるシステム、確かめる中身、深さの決め方、使い始めたあとの備えまでを取り上げます。
- CSVとは:コンピュータのシステムを、自社の使い方で品質の判断に頼ってよいかを、根拠を残して確かめる作業です。
- 市販のソフトでも確かめるのか:確かめます。メーカーのテストは、自社の設定と使い方までは示さないからです。
- どこまで確かめるのか:ソフトの成り立ちで当たりをつけ、最後は機能ごとのリスクで深さを決めます。
1. CSVが確かめるのは、ソフトだけなのか?
試験室で HPLC(高速液体クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →)を使う場面を考えます。測定のデータはソフトが処理し、パソコンやサーバーに保存され、分析者が自分のIDで操作し、手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →に沿って結果を承認します。
このとき、ソフトが正しく計算しても、誰でも同じIDでログインしてデータを消せるなら、そのシステムが出した数字は信用できません。そのため、CSVが確かめるのは、ソフトが仕様どおりに動くかではなく、装置・ソフト・人・手順書を含むシステムを、自社の使い方で品質の判断に頼ってよいかです。
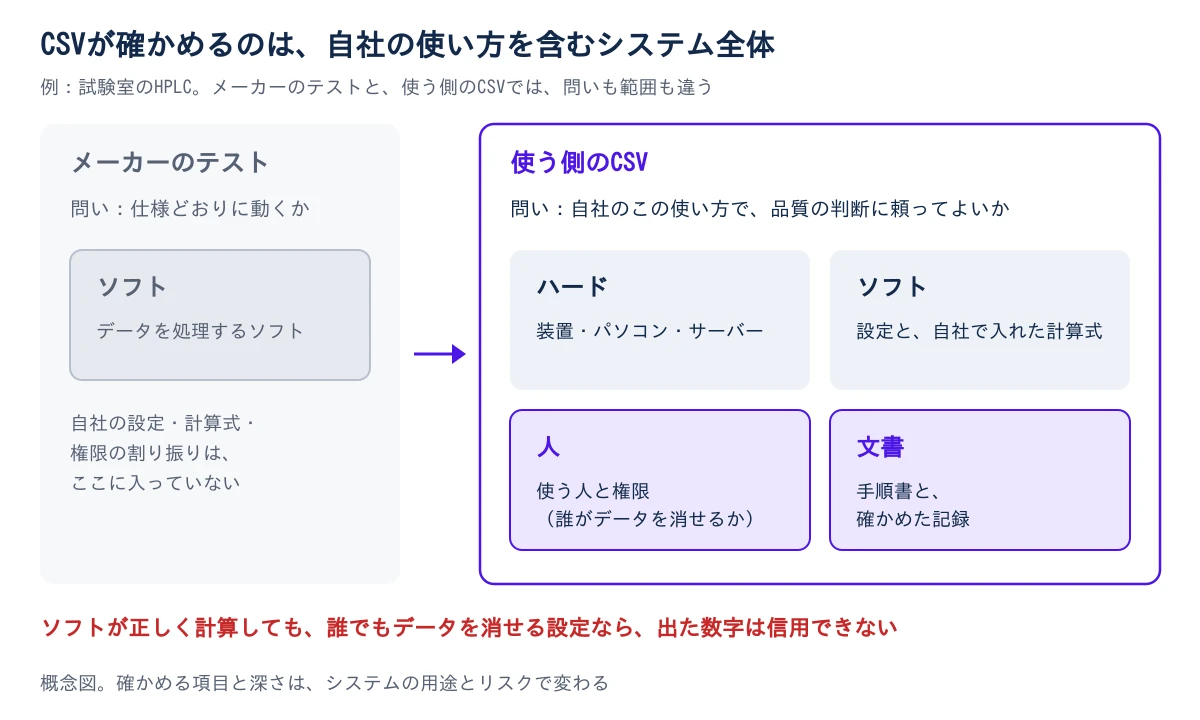
この1台分のまとまりを、コンピュータ化システムと呼びます。FDA(米国食品医薬品局)のデータインテグリティ記録が正確で完全・改ざんされていないことを保証する考え方で、ALCOA+などの原則で健全性を管理します。詳しく →のガイダンスも、用途に合うことを示す管理は、ソフト、ハード、人、文書に及ぶとしています。
CSVを求めているのは、米国の電子記録の規則(21 CFR Part 11 の 11.10(a))と、欧州の EU GMP Annex 11コンピュータ化システムに関するEU GMPの付属書。監査証跡の定期的なレビューなどを求める。詳しく → です。どちらも、システムを用途に合わせて確かめることを、記録を信頼する前提に置いています。
2. 重要:メーカーが確かめたソフトでも、なぜ自社で確かめるのか?
メーカーのテストが示すのはソフトが仕様を満たすことまでで、自社の設定、計算、使い方が正しいことまでは示さないからです。
FDAのデータインテグリティのガイダンスは、これを製造実行システム(MES)の例で説明しています。MES は、製造の指図と記録を電子で扱うシステムです。その土台が仕様を満たすと確かめても、MES で作った製品ごとの指図の書式に、正しい計算が入っていることまでは示せません。
同じ市販品を買っても、どの計算式を入れ、誰にどの権限を与えるかは製造所ごとに違います。その部分は、使う側が確かめるしかありません。
それでも、メーカーの資料は使えます。EU GMP Annex 15適格性評価とバリデーションを扱うEU GMPの附属書。継続的工程確認に相当する概念を含む。詳しく → は、外部の業者が用意した計画書を使う道を認めています。その場合も、自社の担当者が社内の手順に合うかを確かめてから承認し、必要なら試験を足します(2.6)。合格の基準は、試験の前に計画書へ書いておきます(2.4)。
テストはメーカーや外部の業者に任せても、計画書と報告書を承認し、結論に責任を持つのは使う側です。 Annex 15 は、確かめる作業の全体に品質の監督(quality oversight)が及ぶことも求めています(1.3)。
3. どのシステムが確かめる対象になるのか?
対象になるのは、扱うデータや判断が、製品の品質、患者の安全、規制で求められる記録に関わるシステムです。
- 試験室:試験結果を管理する LIMS検体・試験・結果などラボの情報を一元管理するシステムです。データの追跡性を確保し、記録の正確さと業務の効率化を支えます。詳しく →(試験室情報管理システム)や、クロマトグラフィーのデータを処理するソフトです。
- 製造:製造記録を電子化する MES や、培養槽の制御ソフトです。
- 表計算:出荷判定製造したロットを規格に照らして出荷の可否を決める判断。有効期間の短い製品では時間との戦いになる。詳しく →の計算に使うシートも、品質の判断に使う以上は対象です。
反対に、給与計算のように品質の判断に関わらないシステムは対象外です。
最初の作業は、どこまでをGMPの管理に入れるかの一覧づくりです。EU GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく → Annex 11 は、関係するシステムと、それぞれのGMP上の働きを並べた最新の一覧を用意するよう求めています(4.3)。
表計算のシートを一覧から漏らせば、その計算は誰も確かめないまま出荷判定に使われます。その後に確かめる作業の量を決めるのも、一覧の範囲です。
4. CSVでは、具体的に何を確かめるのか?
確かめるのは、要求仕様書(URSそのシステムに何をさせたいかを定義する文書。Vモデルで検証項目をひもづける起点になる。詳しく →)に書いた「このシステムに何をさせたいか」の一つひとつと、記録を守る仕組みが自社の設定で働くかの2つです。
要件ごとのテスト
テストは URS の要件ごとに用意します。要求に書いていない機能には確かめる根拠がなく、逆に要求に書いたことは、どこかのテストで確かめます。URS の書き方と、要件と試験の対応表はURSの記事で説明しています。
テストでは、正しい入力で動くかに加えて、上限や下限を超えた値、誤った入力のときの動きも試します。Annex 11 は、工程のパラメータやデータの限界値、エラーの処理を考えたテストを示すよう求めています(4.7)。
記録を守る仕組み
もう1つは、Annex 11 が挙げる、記録を守る仕組みです。
- 権限:決めた人だけが操作でき、権限の付与・変更・取り消しが記録に残るか(12.1、12.3)。
- 監査証跡いつ誰が何をしたかを記録し、改ざんや削除ができないようにした操作履歴。記録の信頼性を支える。詳しく →:GMPに関わるデータの変更と削除を自動で残す仕組みを、リスク評価にもとづいて組み込むよう検討する(9)。変更や削除の理由は記録します。
- バックアップ:バックアップから実際にデータを戻せるか。バリデーションの中で確かめ、その後も定期的に見ます(7.2)。
どれも、機能があるかではなく、自社の設定でその機能が働くかを見ます。 FDAの警告書には、分析者がファイルを変更・削除できる管理者の権限を持っていた、監査証跡が止められていた、という指摘が出た例があります。
データを作る人が自分でデータを消せて、監査証跡も止まっていれば、消したことさえ残りません。FDAのガイダンスは、ファイルや設定を変えられる管理者の役割を、記録の中身に責任を持つ人とは別の人に割り当てるよう勧めています。
5. どこまで確かめるかは、ソフトの成り立ちで当たりをつける
GAMP 5GxP対応のコンピュータ化システムを検証する進め方を示す、ISPE発行の業界標準ガイド。詳しく →(コンピュータ化システムの業界ガイド)のカテゴリは、ソフトの成り立ちから、確かめる量の当たりをつけるための区分です。 GAMP 5 は ISPE(国際製薬技術協会)がまとめたもので、2022年に第2版が出ています。規制そのものではありませんが、共通の目安として使われています。
- カテゴリ1:OS(基本ソフト)やデータベースのように、アプリケーションを動かす基盤です。
- カテゴリ3:設定を変えずに、そのまま使う市販品です。
- カテゴリ4:自社向けに設定して使う市販品です。
- カテゴリ5:自社で書いた計算式やスクリプトのように、自社で作ったものです。
かつてのカテゴリ2は、いまは使いません。数字が大きいほど、ほかの製造所で使われた実績が効かなくなるので、確かめる範囲が広がります。
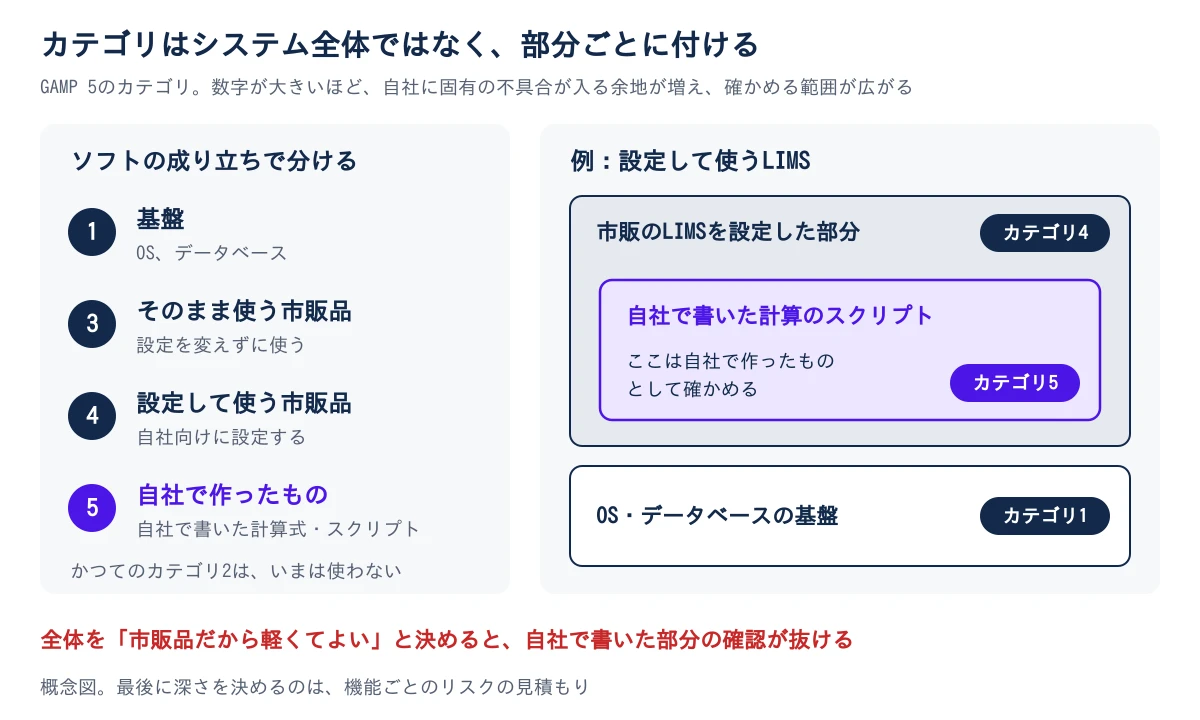
カテゴリは、システム全体ではなく部分ごとに付けます。市販の LIMS を設定して使えば、全体はカテゴリ4です。そこに自社で書いた計算のスクリプトを足せば、その部分はカテゴリ5として確かめます。
システム全体を「市販品だから軽くてよい」と決めると、いちばん不具合の入りやすい自社の計算が確認から抜けます。
6. 全部の機能に、手順を書いたテストが要るのか?
要りません。最後に深さを決めるのは機能ごとのリスクで、出荷判定に使う値を計算する機能は、画面の表示を整える機能より深く確かめます。 Annex 11 は、範囲を決めるリスクの見積もりを、根拠を示して文書にするよう求めています(1)。
この考え方を打ち出したのが、FDA の CSA(Computer Software Assurance労力を患者安全・製品品質への影響が大きい機能に集中させる、FDAが後押しするリスクベースの考え方。)のガイダンスです。最終版は2025年9月24日に出され、2026年2月3日に、医療機器の新しい品質の規則(QMSR)に合わせた版に置き換わりました。
- 不具合が品質の問題につながりうる機能:手順と期待する結果を前もって書いたテスト(スクリプトテスト)や、手順を書かないテストとの組み合わせを考えます。
- それ以外の機能:担当者が操作しながら不具合を探す、手順を書かない探索的なテストも使えるとしています。
記録には、機能の用途、リスクの評価の結果、何を確かめたか、見つかった問題と処置を含む結論、担当者と日付を残すよう勧めています。証拠には、画面の写しより、システムが残すログや監査証跡を使うのがよいとしています。メーカーのテストを評価して活かすこともできます。
CSA の直接の対象は医療機器の製造と品質システムのソフトで、医薬品のGMPにそのまま当てはまる文書ではありません(作成には、医薬品の審査部門のCDERではなく、医療機器のCDRHと生物製剤のCBERが加わっています)。医薬品の現場でこの考え方を使っても、Annex 11 や Part 11 の確認は残ります。変わるのは、確かめる深さと記録の厚さの配り方です。
7. 使い始めたあと、確かめた状態はどこで崩れるのか?
崩れるのは、OSのパッチ、ソフトの更新、設定の変更が重なったときです。 導入のときに確かめたのは、その時点の設定だからです。
更新は変更管理の手順で扱い、影響を受ける機能だけを確かめ直します。更新のあとには、権限の割り振りと監査証跡の設定が保たれているかも見ます。Annex 11 は、設定を含む変更を決めた手順で管理し(10)、システムが確かめた状態にあるかを定期的に評価するよう求めています(11)。
クラウド型のサービスでは、更新の時期も中身もメーカーが決めます。そのため、更新のたびにどこまで確かめ直すかと、更新の前に内容の通知と検証用の資料をもらえるかを、契約の前に決めておきます。
欧州委員会は2025年7月に Annex 11 の改訂案を公表し、サイバーセキュリティを正面から扱う方向を示しました。CSVは、導入のときの1回では終わりません。
8. 自分のシステムでは、一覧づくりから始める
最初にするのは、GMPに関わるシステムの一覧を、表計算のシートまで含めて作ることです。 一覧が無いと、何をどこまで確かめるかを決められないからです。
- 一覧を作る:各システムが、GMPのどの仕事に使われているかを書きます。
- 自社で作った部分を探す:計算式、スクリプト、帳票など、カテゴリ5として確かめる部分がどこにあるかを洗い出します。
- 権限を見る:GMPの記録の作成・変更・承認に共有のIDを使っていないか、分析者がデータの削除や監査証跡の停止をできないかを確かめます。
- バックアップから戻してみる:実際にデータを戻せたことを、記録で示せるかを確かめます。
- 承認の線を決める:メーカーや外部の業者が試験をするときも、計画書と報告書を自社が承認し、合格の基準を試験の前に書いているかを見ます。
- 更新の扱いを決める:更新やパッチのとき、誰が影響を評価し、どこまで確かめ直すかを、変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →の手順に書きます。
システムを選ぶ立場なら、役割ごとに権限を分けられるか、利用者が監査証跡を止められない設定にできるかを、メーカーに確かめます。試験室の製品は試験室情報管理システム(LIMS)とクロマトグラフィーソフトウェアで比べられます。製造の側は監視制御システム(SCADA)・製造実行システム(MES)のページにまとめています。
参考文献
- ISPE, GAMP 5: A Risk-Based Approach to Compliant GxP製品品質・患者安全・規制上の記録に関わる規制要件の総称。CSV対象かどうかの判断基準になる。詳しく → Computerized Systems, Second Edition(2022年。カテゴリ1・3・4・5の分け方)
- FDA, Computer Software Assurance for Production and Quality Management System Software(最終ガイダンス、2026年2月3日。2025年9月24日の版を QMSR に合わせて置き換えたもの)(リスクに応じたスクリプトテストと手順を書かないテスト、記録に残す項目、画面の写しより電子の記録を使うこと、メーカーの記録の活用)
- FDA, Data Integrity and Compliance With Drug CGMP: Questions and Answers(2018年12月)(問3 用途に合わせて確かめること、MESの例、管理がソフト・ハード・人・文書に及ぶこと。問4 管理者の役割を記録の中身に責任を持つ人と分けること)
- FDA / eCFR, 21 CFR Part 11, Electronic Records; Electronic Signatures(11.10(a) システムのバリデーション)
- European Commission, EudraLex Volume 4, EU GMP Annex 11: Computerised Systems(2011年)(1 リスク評価で範囲を決めること、4.3 システムの一覧、4.7 テストの方法と場面、7.2 バックアップ、9 監査証跡、10 変更管理、11 定期の評価、12 権限)
- European Commission, EudraLex Volume 4, EU GMP Annex 15: Qualification and Validation(2015年)(1.3 品質部門の監督、2.4 計画書に合格の基準を書くこと、2.6 外部の業者が用意した計画書を自社で確かめてから承認すること)
- European Commission, Stakeholders' consultation on EudraLex Volume 4: Chapter 4, Annex 11 and new Annex 22(2025年7月)

- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのかいま読んだ記事
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
 GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか2026-07-17
 GMPとは?検査合格でも不良になる理由と、現場の4つの約束2026-06-22
 QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由2026-11-12
Proglenth(proglenth.com) https://www.proglenth.com/article/computer-system-validation-gamp