プロセスバリデーションとは?出荷試験の合格で、なぜ足りないのか
プロセスバリデーション(PV、Process Validation)とは、決めた製造工程で、決めた品質の製品を毎回作れることを、データで示して記録する活動です。一度の確認で終わるものではなく、工程の設計から商業生産まで続き、工程を開発する研究員から、商業生産を担う製造と品質保証の担当者までの仕事に関わります。
出荷試験に合格したロットがあっても、それだけでは足りません。試験が調べるのはロットの一部で、試験しなかった製品も同じ品質だと言える根拠は、工程の側で示す必要があります。
試験しなかった製品の品質は、何で示せばよいのか。工程の設計から商業生産までの3つのステージが、その答えを分担しています。
- プロセスバリデーションとは:決めた製造工程で、決めた品質の製品を毎回作れることを、データで示して記録する活動です。
- 出荷試験だけでは、なぜ足りないのか:試験が言えるのは、抜き取った検体の合否までだからです。
- 何ロット作ればよいのか:どこでも通る決まった数はなく、根拠を示して決めます。
1. プロセスバリデーションが確かめるのは、ロットではなく工程なのか?
PVが確かめるのは、できあがったロットではなく、そのロットを作った工程が毎回同じ品質の製品を出せることです。
出荷試験は、できたロットの検体を調べて、そのロットの合否を決めます。
説明用の仮の場面で考えます。2,000 L の培養から 3,000 本のバイアルを作り、そのうち 20 本を試験に回すとします。残りの 2,980 本も同じ品質だと言えるのは、どのバイアルも同じ条件の工程を通ったと示せるときです。
日本の GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく → 省令は、バリデーションを「製造手順等が期待される結果を与えることを検証し、これを文書とすること」と定義しています(第2条第13項)。米国食品医薬品局(FDA)の2011年のガイダンスは、PVを、工程の設計から商業生産までのデータを集めて評価する活動とし、3つの段階(ステージ)に分けています。
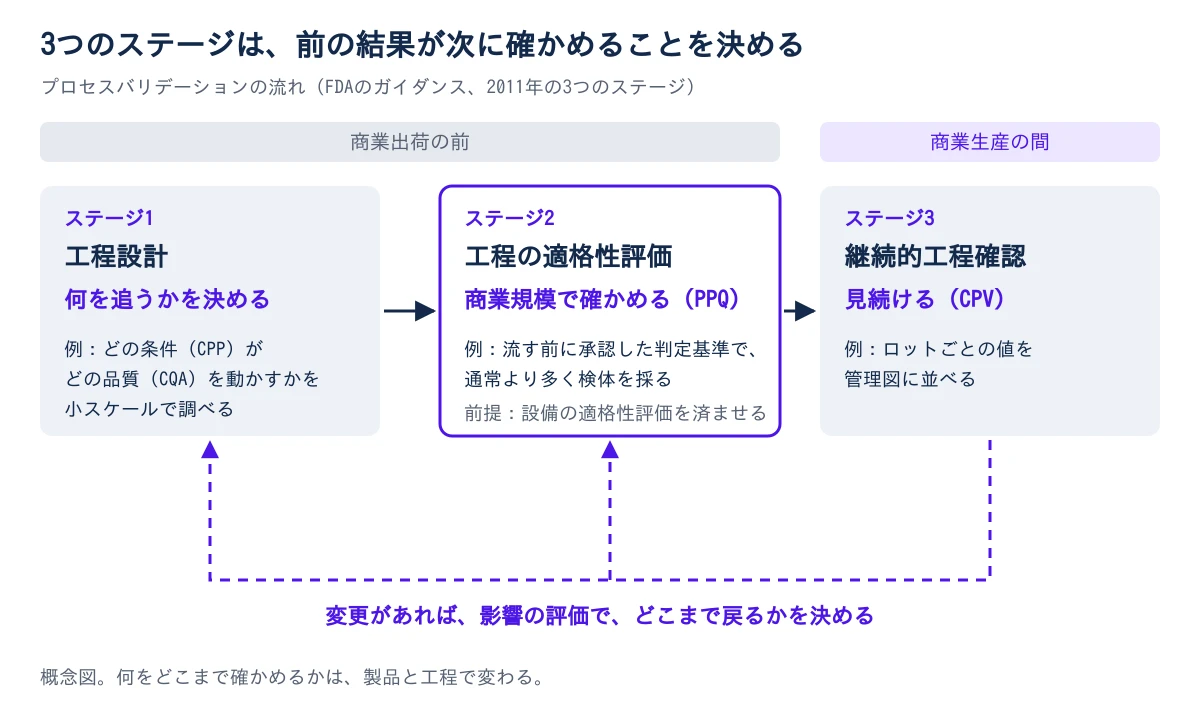
ステージ1で工程と管理の仕方を決め、ステージ2のプロセス性能適格性評価製造装置やユーティリティが意図どおりに据え付けられ、動き、性能を出せることを文書で裏づける活動。詳しく →(PPQ)で商業規模でも成り立つかを確かめ、ステージ3の継続的工程確認(CPV商業生産が続く限り工程データを集め、管理状態が維持されているかを継続的に監視する活動です。詳しく →。英語は continued process verification で、日本の GMP 事例集はこの段階を「日常的工程確認」と呼ぶ)で商業生産の間も見続けます。PVは発売前に一度だけ行う試験ではありません。開発で残した記録が、商業生産まで使われ続けます。
2. 重要:出荷試験に合格したロットがあっても、なぜPVが要るのか?
残りの製品が同じ品質だと言うには、抜き取りの合否ではなく、同じ工程を通ったことを示すしかないからです。
1ロットは、錠剤なら数十万錠に達することもあります。抗体医薬なら 2,000 L の培養槽から作ることもある。無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →のように検体を使い切る試験は、全部の製品にはかけられません。
だから、ロットの中でまれに起きる汚染やばらつきは、抜き取った検体に現れないことがあります。FDA のガイダンスも、品質は工程内や最終製品の検査・試験だけでは十分に保証できず、製品に設計の段階から組み込むものだとしています。
PVは出荷試験の代わりではなく、試験しなかった製品も、検証した同じ工程で作られたと説明する根拠です。 その根拠の最初の材料は、ステージ1の実験です。
3. PPQで追う項目は、ステージ1のどこから選ぶのか?
商業規模で追う項目は、ステージ1の工程設計で、どの条件がどの品質を動かすかを調べた結果から選びます。
たとえば抗体医薬では、培養の温度やpHが、抗体に付く糖鎖の構造を変えることがあります。糖鎖の構造のように、決めた範囲に保たないと品質が変わる製品の性質を、重要品質特性(CQA)製品の品質・安全性・有効性を保証するため規格内に収めるべき重要な品質特性。と呼びます。温度やpHのように、動くとCQA製品の品質を保つために、適切な範囲に収まっている必要がある物理的・化学的・生物学的・微生物学的な性質です(ICH Q8)。規格試験だけでなく、工程の管理で保証するものも含みます。詳しく →を変える工程の条件が、重要工程パラメータ(CPP)です。
商業規模の設備で条件を何十通りも試すことはできません。だから、この検討は小スケールの装置で行います。ただし、小さな装置の結果が大きな槽でも成り立つとは限らない。その装置が商業規模の工程を再現しているか(スケールダウンモデルの妥当性)も確かめます。
こうして得た理解から、原料・工程・製品の管理の組み合わせ(管理戦略工程を管理された状態に保つための管理の束。工程条件や試験、規格などを組み合わせて設計する。詳しく →)を決めます。FDA は、管理戦略に原料の品質の確認と設備の監視の両方を含めるよう求めています。
カラムの樹脂やろ過膜のように繰り返し使う材料では、何回使えるかを実験室の試験で評価してよく、使える回数は商業生産の中で PPQ の継続した計画書で確かめるべきだと、FDA のガイダンスはしています。ウイルスや不純物を取り除けるかの試験は、小スケールで行っても品質部門の監督が要る、ともしています。抗体医薬の精製工程は、この両方に当たります。
つまり、ステージ2の計画書で「なぜこの項目を追うのか」と聞かれたら、ステージ1の実験と管理戦略を示して答えます。ここが空いていると、追う項目を慣例で選んだと見られます。
4. PPQは、流す前に何を決めて承認しておくのか?
製造条件、検体の採り方、判定基準と、計画から外れたときの扱いを計画書(プロトコル)に書き、品質部門を含む関係部門が、流す前に承認します。
結果を見てから判定基準を決めると、出た値に合わせて合否を動かせてしまいます。それでは検証になりません。PPQは、承認された計画書どおりに商業規模のロットを作り、ステージ1で分かったことが成り立つかを確かめる場です。
前提として、設備とユーティリティ水・空調・ガスなど、製造を直接支える設備の総称。適格性評価や汚染管理の対象になる。詳しく →(水や蒸気など)が仕様どおりに動くことの確認(設備の適格性評価)を先に済ませます。PPQでは、通常の生産より多くの検体を採って試験するよう、FDA は推奨しています。ロットの中とロット同士の品質を、統計的に十分な確からしさで評価するためです。判定に使う試験法のバリデーションが済んでいるかも、計画書に書いておきます。
原則として、最初のロットより前に承認された計画書と、判定基準を満たしたと結論した報告書がそろうまで、商業出荷は始めません。需要の少ない希少疾病用の薬のような特別な場合に限り、PPQ のロットを先に出荷する方法(コンカレントリリース)を計画書の中で決めておくことがあります(FDA ガイダンス V)。欧州の Annex 15 にも、患者の利益が大きい例外的な場合のコンカレントバリデーションがあります(5.16)。
PPQ の報告書には、検証したスケール・設備・原料の範囲を書きます。承認後に工程を変えるときは、この範囲から外れるかどうかで判断します。
5. 「3ロット」は、どこでも通る答えなのか?
ロット数の扱いは地域と手法で違い、「3ロット」はどこでも通る答えではありません。
- 米国:FDA は、工程のバリデーションに要る最低のロット数を、規則でも方針でも定めていないと公表しています。
- 欧州:EU GMP Annex 15適格性評価とバリデーションを扱うEU GMPの附属書。継続的工程確認に相当する概念を含む。詳しく → は、従来の手法なら通常の条件で作った連続3バッチ以上を一般に許容できるとし(5.20)、数はリスクにもとづいて各社が決めて正当化するよう求めています(5.19)。
- 日本:GMP 省令の施行通知は、原則として商業生産スケールで3ロットを繰り返し製造した結果か、同等以上の手法で行うとしています。GMP 事例集は、その3ロットが原則として連続して適合することを求めています(GMP13-37)。
開発の中で、決めた管理戦略で品質を高く保証できると科学的に示した品目(クオリティ・バイ・デザイン(QbD)の手法で開発した品目)では、製造中の工程の性能を連続して監視し評価する方法(continuous process verification)を、従来のPVの代わりに使えます(Annex 15 の 5.23)。GMP 事例集も、これを導入した工程には商業規模の3ロットを必ずしも求めていません(GMP13-53)。
GMP 事例集の「継続的工程確認」は continuous process verification の訳で、この節の手法を指します。ステージ3の continued process verification とは別なので、文書では英語の原語を確かめます。
何ロットかを答えるには、まず沿う規制と手法を決めます。そのうえで、原料のロットや作業者、製造日のように、ふだんの製造で動く要因が入れ替わっても品質がそろうと言える数かを、ステージ1の理解から説明します。組み立て方は PPQは3ロットでよいのか で説明しています。
6. 設備の確認や別の製品のデータで、なぜ代えられないのか?
PVのデータは、その製品を、その工程で作ったときの品質を示すもので、装置の性能や別の製品の結果では示せないからです。
装置が仕様どおりに据え付けられ動くかは、据付時(IQ)・運転時(OQ)・稼働性能(PQ)の適格性評価で確かめます。その装置で回す工程を確かめるPPQとは、目的も記録も別。FDA のガイダンスでも、両者はステージ2の別々の要素です。
2023年2月の FDA の警告書では、米国の一般用医薬品のメーカーが工程をバリデートしたデータを示せず、別の製品の結果で補うと回答しました。FDA は、その製品には同じ有効成分が入っていないとして、この回答を不十分としています。
同じ設備で作った似た製品があっても、自分の製品の工程は、自分の製品のデータで示すしかありません。似た製品の実績が役に立つのは、主にロット数や検体の数を決める根拠としてです。
7. 承認後に工程を変えるときは、どこまで戻るのか?
PPQで検証した範囲(スケール・設備・原料)から外れるかを変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →で評価し、その結果で、追加のロットでの確認やPPQのやり直しを決めます。 変更管理は、変える前に、品質と承認事項への影響を評価し、品質保証の組織の承認を受けてから変える仕組みです(GMP 省令第14条)。品質に大きな影響を及ぼす変更では、バリデーションを行います(第13条)。
範囲の外で作ったロットは、試験に合格しても、PVの根拠の外にあります。FDA は2025年3月の警告書で、無菌の製品を作る米国のメーカーが、商業生産のバッチサイズを大きくし、適切なバリデーションをせずに出荷していたことを指摘しました。
承認書の記載から外れる変更は、PV より前に、承認事項に従って製造する決まり(第3条の2)に関わります。範囲の評価と同時に、承認書の手続きが要るかを薬事の担当と決めます。
原料の切り替えでは、カタログ上の規格が同じでも、微量の不純物や物性の違いがCQAに影響することがあります。培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →の成分のロット差は糖鎖タンパク質に付加される糖の鎖状構造で、抗体の有効性・免疫原性などに影響する重要な品質特性。詳しく →の構造に、精製用の樹脂の粒子径の違いは不純物の除去に影響しえます。増産で槽を大きくするときは スケールアップ の検討が加わり、承認書の記載に触れれば一部変更承認申請などの手続きも要ります(CTDとは)。
ステージ1でどの条件がどのCQAに効くかを調べてあれば、確かめる項目をその範囲に絞れます。変更のあとは、ステージ3の管理図測定値を時系列に並べ、中心線と管理限界を引いて工程が安定しているかを見る図。詳しく →で、変更後のロットが前と同じ位置にあるかを追います。
8. 自分の担当製品では、何から確かめるのか?
最初に、担当製品のプロセス性能適格性評価(PPQ)の報告書と、継続的工程確認(CPV)の管理図がどこにあるかを確かめます。 どちらかが見つからなければ、そこが説明の抜けです。
そのうえで、次の順に確かめます。
- 追う項目の出どころ:PPQで追った重要品質特性(CQA)と重要工程パラメータ(CPP)製品の品質に影響するため管理すべき操作条件。管理範囲を定めて工程を制御する。が、ステージ1の実験と管理戦略から選ばれているか。
- 計画書の承認日:判定基準と、計画から外れたときの扱いを含む計画書が、PPQの最初のロットを作る前に、品質部門を含めて承認されているか。
- 判定に使う試験法:PPQの判定に使った試験法のバリデーションが、先に済んでいたか。
- ロット数の根拠:どの手法と、どの地域の規制に沿って数を決めたかが、記録にあるか。
- 検証した範囲の一覧:検証したスケール、設備、原料の範囲が一覧になっていて、そこから外れる変更が変更管理にかかるか。
- 小スケールの記録:研究や開発の担当者が、ステージ1の根拠になる前提で、条件と装置を記録しているか。
どれも、「この工程なら同じ品質のものが作れる」と、自分の製品のデータで説明できるかを確かめる項目です。
参考文献
- FDA, Guidance for Industry: Process Validation: General Principles and Practices(Revision 1, 2011年1月)
- FDA, Questions and Answers on Current Good Manufacturing Practices: Production and Process Controls(バリデーションのロット数の最低数について)
- European Commission, EudraLex Volume 4, Annex 15: Qualification and Validation(2015年改訂、2015年10月1日適用)(ロット数は 5.19・5.20、continuous process verification は 5.23)
- 厚生労働省, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について(令和3年4月28日 薬生監麻発0428第2号)(PVは原則として商業生産スケールで3ロットを繰り返し製造した結果か、同等以上の手法で行う)
- 厚生労働省, GMP事例集(2022年版)について(令和4年4月28日 事務連絡)(3ロットの連続適合は GMP13-37、継続的工程確認(continuous process verification)は GMP13-50〜13-54、「日常的工程確認」の語は GMP13-52)
- e-Gov法令検索, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(バリデーションの定義は第2条第13項、承認事項の遵守は第3条の2、バリデーションを行う場合は第13条、変更の管理は第14条。改正は令和3年厚生労働省令第90号、2021年8月1日施行)
- FDA Warning Letter, Profounda, Inc.(2023年2月1日)(工程をバリデートしたデータが無いことを 21 CFR 211.100(a) に照らして指摘)
- FDA Warning Letter 320-25-55, Advanced Pharmaceutical Technology(2025年3月14日)(バッチサイズを大きくし、適切なバリデーションをせずに出荷したことを指摘)

- 1URS(要求仕様書)とは?メーカーの仕様書があるのに、なぜ自分で書くのか
- 2IQ/OQ/PQとは?3つの違いと、段に分けて確かめる理由
- 3ベリフィケーションとは?薬局方の試験法でも自社で確かめるのはなぜか
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーションとは?出荷試験の合格で、なぜ足りないのかいま読んだ記事
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?見た目がきれいでも、なぜデータが要るのか
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1URS(要求仕様書)とは?メーカーの仕様書があるのに、なぜ自分で書くのか
- 2IQ/OQ/PQとは?3つの違いと、段に分けて確かめる理由
- 3ベリフィケーションとは?薬局方の試験法でも自社で確かめるのはなぜか
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーションとは?出荷試験の合格で、なぜ足りないのか
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?見た目がきれいでも、なぜデータが要るのか
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
 品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか2026-06-30
 作用機序(MoA)は、力価試験・規格・バイオシミラーの比較をどう決めるのか2026-11-03
 バリデーションとは?検査に合格することと何が違うのか2026-11-03
Proglenth(proglenth.com) https://www.proglenth.com/article/process-validation