品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
品質リスクマネジメント(QRM)製品や工程のリスクに応じて管理の重みを決める考え方。汚染管理戦略の土台になる。は、製造の現場で起きた逸脱や、計画している変更が、患者にどんな害を及ぼしうるかを見積もり、どこに確認の手間をかけるかを決める手順です。その考え方は、国際的なガイドラインのICH Q9リスクに基づいて品質を判断する、品質リスクマネジメントの考え方を示すICHのガイドライン。詳しく →にまとめられています。害の重さ(重大度)は、社内の手間や費用ではなく、患者に何が起きるかで決めます。
評価表の欄を埋めることがQRM製品や工程のリスクに応じて管理の重みを決める考え方。汚染管理戦略の土台になる。ではありません。害の重さを社内の都合で軽く書いた評価は、表の形が整っていても、規制当局から誤りとして指摘されています。以下では、重大度の欄を何で埋めるか、評価にどこまで手間をかけるかを説明します。
- 品質リスクマネジメントとは:品質に関わるリスクを見積もり、下げ、関係者と共有し、見直す活動を、製品の開発から販売の終了まで続ける手順です。
- 害の重さは誰で測るのか:患者です。社内の手間や費用ではなく、患者に何が起きるかで重大度を決めます。
- どこでつまずくのか:重大度を社内の損害で付けることと、不良を見つける役目を確かめないまま使う人に預けることです。
1. 品質リスクマネジメントは、何を決める手順なのか?
品質リスクマネジメントとは、品質に関わるリスクを見積もり、下げ、関係者と共有し、見直す活動を、製品の開発から販売の終了まで続ける手順です。 出荷試験ができあがった製品を確かめるのに対し、QRMは何が起こりうるかを先に考え、確認の手間をどこに配るかを決めます。
ここでいうリスクは、害が起きる確率と、起きたときの害の重さ(重大度)の組み合わせです。ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q9は、この活動を4つの要素で組み立てています。
- リスクアセスメントリスクの特定・分析・評価を行い、何がどれくらい起こりうるかを見積もる段階。詳しく →:何が起こりうるかを洗い出し、起こりやすさと重さを見積もって、許容できるかを判断します。
- リスクコントロール(管理):許容できないリスクを下げ、下げきれずに残ったリスクを受け入れるかを決めます。
- リスクコミュニケーション:結果と根拠を、判断する人と関係者で共有します。
- リスクレビュー(見直し):変更・監査・不良の調査などで新しい情報が出たら、評価と判断を見直します。
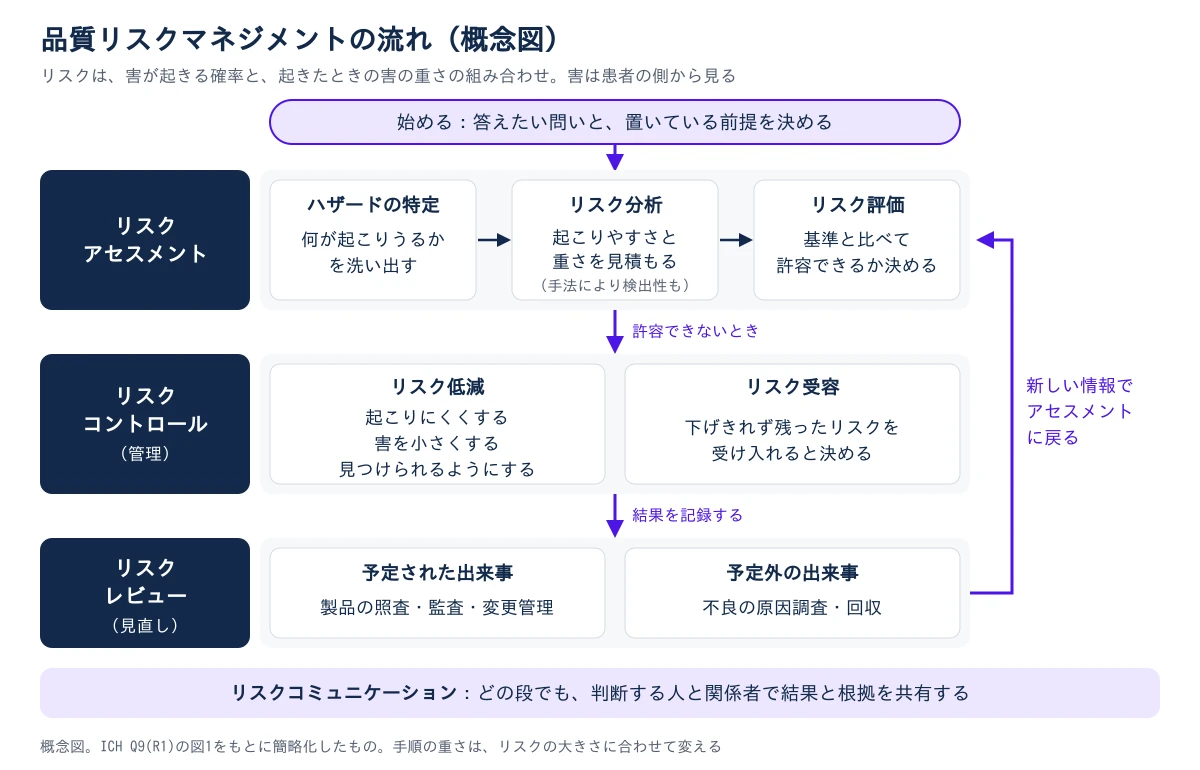
この流れは一巡で終わらず、新しい情報が出るたびにアセスメントへ戻ります。評価表は、この流れの途中の判断を記録する文書です。
ICH Q9は、日米欧などの規制当局と業界でつくる医薬品規制調和国際会議(ICH)のガイドラインで、考え方と手法の例を示しています。2023年1月に改訂版のQ9(R1)がICHで採択され、日本では同年8月に厚生労働省が改正を通知しました。日本のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →省令も、製造業者等に品質リスクマネジメントの活用と、その手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →・記録の作成を求めています(第3条の4)。QRMは、逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →や変更の手続きの中で日常的に使う手順です。
2. 重要:害の重さは、なぜ社内の損害ではなく患者の側から決めるのか?
評価の目的が患者を守ることなので、害の重さを社内の損害で測ると、守るべきものとは別のものを測ることになるからです。 Q9は原則の1つめとして、リスクの評価を科学的な知見に基づいて行い、最終的に患者の保護に結びつけるとしています。
無菌の注射剤を充填する部屋で考えます。この部屋は周りより気圧を少し高く保ち、外の空気が入りにくいようにしています。
この気圧の差(差圧)の警報が一瞬鳴ったとします。社内の視点で見れば、記録を書き、装置を点検する手間の問題です。
患者の視点で見ると、問いが変わります。汚れた空気が容器に届き、汚染された薬が投与される道筋があるかどうか、です。
同じ出来事でも、どちらの視点で見るかで重大度の欄の言葉が変わり、その先の対策の重さも変わります。手間が増える、費用がかかる。こうした社内の都合は、それだけでは品質のリスクの根拠になりません。
一方で、薬が手に入らなくなる欠品は社内の都合ではなく、患者の害につながりうるものとして数えます。
重大度を患者の視点で書くと、次に問題になるのは評価にかける手間です。すべての逸脱を重い手順で評価していては、現場の業務が回りません。
3. 小さな変更にも、同じ重さの評価が要るのか?
要りません。Q9の原則の2つめは、かける労力・形式・文書の量を、リスクの大きさに見合わせることです。 すべてを同じ重さで評価すると、重いリスクに割ける時間と人が減ります。
改訂版のQ9(R1)は、この形式(どこまで正式な手順で評価するか)が、正式か略式かの二択ではなく、連続した幅であると明記しました。不確かさ・重要さ・複雑さが大きいほど、正式なやり方を選びます。
- 重い判断:新しい工程の立ち上げのように、分からないことが多く影響が大きい判断には、決まった手法を使い、部門をまたいで検討します。
- 軽い判断:形式が低くてよい判断は、独立した報告書を作らず、逸脱や変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →の記録の中で扱ってもかまいません。
- 前もって決めた判断:すでに理解したリスクをもとに手順書で基準を決めてあるなら、そのつど新しいリスク評価は要りません。
軽くしてよいのは手間であって、判断の質ではありません。Q9は、規制で認められないやり方をQRMで正当化してはならないとしています。改訂版は、人手や時間の不足を形式を下げる理由にしてはならないとも書いています。
手間を減らした評価でも、記録を読んだ人が、なぜその重さを選んだのかを追えるようにしておきます。次に問題になるのは、その重さを決める点数そのものを信頼できるかです。
4. 評価の点数は、なぜ担当者によってぶれるのか?
答えたい問いと置いた前提が書かれていないと、担当者ごとに違うものを見積もってしまうからです。 改訂版のQ9(R1)は、思い込みや前提に向き合い、手法を正しく使い、使えるデータと知見をできるだけ集めて、主観を抑えるよう求めています。
Q9は特定の手法を義務づけておらず、付録Iに簡単な道具から統計の道具まで例を並べています。代表的なのは次の2つです。
- FMEA(故障モード影響解析)各パラメータの影響度・発生度・検出度を評点し、品質リスクの優先順位を付ける手法です。詳しく →:工程や装置を要素に分け、それぞれがどう壊れうるかを洗い出します。「新しい工程のどこが壊れうるか」に向きます。
- FTA(故障の木解析):起きてほしくない出来事から、原因を枝分かれさせてさかのぼります。「この逸脱はなぜ起きたか」に向きます。
手法の前に、問いを1文で書きます。問いが決まらないまま手法を選べば、どの手法でも点数の意味はぶれます。
ぶれは、評価の段階でも起きます。「高・中・低」のような言葉で表すなら、その意味をできるだけ細かく定めておくよう、Q9は求めています。FMEA起こりうる故障モードとその影響を洗い出して優先度づけする、リスクアセスメントの手法。詳しく →では重さ・起こりやすさ・見つけやすさの点数を掛け合わせる運用がよく見られます。この掛け算で、まれでも致命的な事象と、頻繁でも軽い事象が同じ点数に並ぶことがある点は、FMEAの記事で扱っています。
5. 重大度を低く付けた評価は、実際に何を遅らせたのか?
害を社内の損害として低く付け、見つける役目を使う人に預けた評価は、封じ込めと回収を遅らせ、FDAの警告書で指摘されました。 2026年8月25日付で米国食品医薬品局(FDA)が公開した警告書(重大な違反を指摘して是正を求める文書)の例です。
製品は、腹膜透析液の袋です。患者が自宅などで腹腔内に注入する液なので、袋に穴があると無菌が保てず、腹膜炎(腹膜の炎症)のおそれが高まります。
製造所は2025年8月、漏れの苦情が続いたことから調査を始めました。苦情は最終的に35件、複数のバッチの約156袋に及びます。原因は印字でできた穴とされています。
評価表は最も高い重大度を推奨していた
製造所のリスク評価の表は、最も高い重大度を推奨していました。ところが製造所は最も低い重大度を付け、害を「物の損傷」としました。漏れは治療の前に気づかれる、表示で使う人に点検を指示している、という前提を置いていたためです。
FDAは、漏れた袋を見つける役目を使う人に頼るべきではないと指摘しました。製造所は回答の中で、腹膜炎のリスクで評価すべきだったこと、使う人が漏れに気づくと決めてかかるべきではなかったことを認めています。査察のあとには、外袋に液がほとんど無いのに中の袋に穴が開いたものも見つかりました。回収は、査察後の2026年4月6日でした(ニュース)。
この例では、2節の原則(患者で測る)と4節の前提(使う人が見つける)の両方が外れていました。見つける仕組みで点数を下げるなら、誰がどの時点で見つけるかを、データで確かめてから下げます。
メールアドレスの登録だけで、この先を読めます
- 6. 自分の評価表は、重大度・検出・見直し日の3か所から見直す
登録済みの方は、同じアドレスを入れると続きが開きます(別の端末やブラウザで開いたときも同じです。確認のメールは届きません)。新着の解説記事と製品ニュースを毎週水曜の朝にお届けし、いつでも解除できます。登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
ほかの会員向けの記事を見る →参考文献
- ICH Q9(R1), Quality Risk Management(Step 4、2023年1月18日。3章 2つの原則、4章 評価・管理・コミュニケーション・見直しの流れと図1、5.1 形式、5.2 リスクに基づく意思決定、5.3 主観、付録I 手法)
- 厚生労働省「品質リスクマネジメントに関するガイドラインの改正について」(令和5年8月31日、薬生薬審発0831第1号・薬生監麻発0831第2号)
- e-Gov法令検索, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(平成16年厚生労働省令第179号)(第3条の4 品質リスクマネジメント)
- FDA, Warning Letter: Fresenius Medical Care AG & Co. KGaA(320-26-119、MARCS-CMS 730319、2026年8月25日)(2026年3月2〜6日の査察。苦情の調査とリスク評価、2026年4月6日の回収)
- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのかいま読んだ記事
次に読む
この記事から広げる
目次・関連閉じる
- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
 FMEAとは?医薬品製造でのリスクアセスメントの進め方と落とし穴2026-08-14
 CQA別の分析法の選び方:抗体の純度・電荷・糖鎖・力価は何で測るか2026-07-02
 プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由2026-06-23
Proglenth(proglenth.com) https://www.proglenth.com/article/quality-risk-management-ich-q9