エンドトキシンとは?バイオバーデン・無菌試験との違いと、どこから入るか
エンドトキシンは、大腸菌などのグラム陰性菌の外膜にあるリポ多糖(LPS)で、菌が死んでも残り、血液に入るとごく微量でも発熱やショックを起こします。生きた菌を調べる無菌試験やバイオバーデン試験工程中や原材料中の微生物数を測る試験。製造工程の微生物管理に使う。詳しく →では検出できないため、注射剤ではエンドトキシン試験微生物そのものでなく、グラム陰性菌由来の発熱性物質エンドトキシンの量を測る試験。詳しく →(BET)で別に測ります。
エンドトキシン試験の測定値は試料の成分の影響を受けるため、既知の量を加えて回収されるかを確かめてから使います。ただし、抗体製剤などでは、加えたエンドトキシンが保管中に検出されなくなる低エンドトキシン回収界面活性剤とキレート剤を含む製剤で、時間経過とともに添加エンドトキシンが検出できなくなる現象。詳しく →(LER)があり、添加直後の確認では見つかりません。
この記事では、無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →・バイオバーデン試験との違い、限度値の決め方、LAL試験と組換え試薬、干渉と LER、工程への混入経路を順に説明します。
1. エンドトキシンとは
エンドトキシン(内毒素)は、グラム陰性菌外膜をもつ細菌の分類。大腸菌が代表で、比較的壊しやすく外膜にエンドトキシンをもつ。詳しく →の外膜を構成するリポ多糖(LPS、lipopolysaccharide)です。毒性の中心は、膜に埋まっている脂質部分のリピドALPSの脂質部分で、エンドトキシンの発熱性に強く関与する構造。です。
LPS は、菌が増えるときにも、死んで壊れるときにも外へ出ます。単量体の分子量は1万〜2万(10〜20 kDa)程度で、水中ではカルシウムやマグネシウムなどの二価の陽イオンを介して集まり、大きな集合体を作ります。
LPS は熱に強く、蒸気滅菌(オートクレーブ高温高圧の飽和蒸気を使い、器具や培地などに付いた微生物を死滅させて滅菌する装置です。詳しく →)で菌が死んでも十分には不活化されません。そのため、ガラスのバイアルなどは、高温の乾熱で LPS を分解する乾熱脱パイロジェンを通してから使います。
抗体医薬の生産に使う CHO抗体など組換えタンパク質の生産に広く使われる、チャイニーズハムスター卵巣由来の培養細胞です。詳しく → 細胞(チャイニーズハムスター卵巣由来の細胞)は LPS を持ちません。抗体の工程で見つかるエンドトキシンは、外から持ち込まれたものです。
2. 無菌試験・バイオバーデン試験との違い
医薬品の微生物の試験は、見ているものが試験ごとに違い、1つの試験の結果からほかの試験の結果は分かりません。
| 試験 | 見ているもの | これだけでは分からないこと |
|---|---|---|
| 無菌試験 | 最終製品に生きた菌がいないか | エンドトキシンが少ないか |
| バイオバーデン試験 | 原料や工程の途中に、生きた菌がどれだけいるか | 最終製品が無菌か、エンドトキシンが少ないか |
| エンドトキシン試験(BET) | グラム陰性菌の外膜成分(LPS)の量 | 生きた菌、カビやグラム陽性菌がいないか |
無菌の注射剤でもエンドトキシンによる回収は起きており、2025年11月には Fresenius Kabi が米国で注射剤ファモチジンの3ロットを自主回収しました。きっかけは1ロットの保存サンプルでエンドトキシンが規格を外れたことで、残り2ロットは調査に基づく予防的な措置です。同社は、3ロットのうち1ロットについて、悪寒や発熱などの重篤でない有害事象の報告を受けたことも公表しています。
3. 限度値はどう決まるのか
注射剤のエンドトキシンの限度値は投与量に基づいて製品ごとに決まり、USP〈85〉や日本薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく → 4.01 は、これを K/M の式で求めるとしています。
- K(閾値となるエンドトキシン量):発熱を起こすとされる体重1 kgあたりのエンドトキシン量です。静脈などの非経口投与では 5.0 EU/kg、髄腔内投与薬を脳脊髄液に直接投与する経路。血液脳関門を回避して中枢神経系へ核酸などを届ける。詳しく →では 0.2 EU/kg で、EU(エンドトキシン単位)は標準品に対する活性で表した単位です。
- M(最大投与量):体重1 kgあたりの1回の最大投与量です。頻回に投与する製品や持続点滴では、1時間以内に投与する最大の総量を使います。
髄腔内投与の K は非経口投与の25分の1で、同じ測定値でも、投与経路と投与量が違えば合否が変わります。原薬(DS)培養・精製を経て得られる抗体そのもの。製剤にする前の有効成分で、製剤と区別して管理される。詳しく →と製剤(DP)でも単位の取り方が違うことがあるため、比べる前にDSとDPの違いを確かめておきます。限度値はエンドトキシン限度値の計算ツールで試算できます。
4. LAL試験と組換え試薬 ― rFC・rCR
エンドトキシン試験の標準的な方法は、カブトガニの血球(アメボサイト)から作る LAL 試薬(Limulus amebocyte lysate)を使う方法です。
カブトガニの血球の成分は、LPS に触れると Factor CLAL試験の反応で最初に働くセリンプロテアーゼの前駆体(C因子)です。エンドトキシン(LPS)が結合すると活性化します。β-グルカンは別の経路のG因子を活性化するもので、C因子は反応しません。詳しく →、Factor B、凝固酵素前駆体の順に活性化します。最後に、活性化した凝固酵素が凝固タンパク質(コアギュローゲン)を切断し、ゲルができます。日本薬局方 4.01 は、この反応を使う測定法として、ゲルができるかを見るゲル化法エンドトキシンとLAL試薬を反応させ、ゲルの形成有無で合否を判定するシンプルな限度試験法。詳しく →と、濁りの変化を測る比濁法LAL反応による溶液の濁度変化を光学的に測定し、エンドトキシン量を定量する方法。詳しく →、合成基質の発色を測る比色法LAL反応で活性化された酵素が発色基質を切断する吸光度変化を測定し、エンドトキシンを定量する方法。詳しく →を定めています。
LAL には2つの弱点があり、それが組換え試薬の開発につながりました。
- β-グルカンへの反応:LAL は、セルロース系の素材などから出る β-グルカンにも、Factor G という別の経路で反応します。そのため、LPS が無いのに陽性に見えることがあります。
- 原料の供給:野生のカブトガニの採血に頼っているため、資源保護と動物福祉の面から懸念が続いてきました。
組換え試薬は、反応に関わるタンパク質を遺伝子組換えで作ったもので、どちらも Factor G を含まないため β-グルカンには反応しません。
- rFC凝固カスケード最上流のFactor Cだけを組換えで再現した非動物由来試薬。グルカン干渉を受けにくい。詳しく →(組換え Factor C):反応の入り口の Factor C だけを作った試薬で、Factor C の働きを蛍光で読みます。蛍光を読める装置が要ります。
- rCR(組換えカスケード試薬):Factor C、Factor B、凝固酵素前駆体の3つをそろえた試薬で、LAL と同じ順に反応が進みます。比色法と同じく、吸光度で読みます。
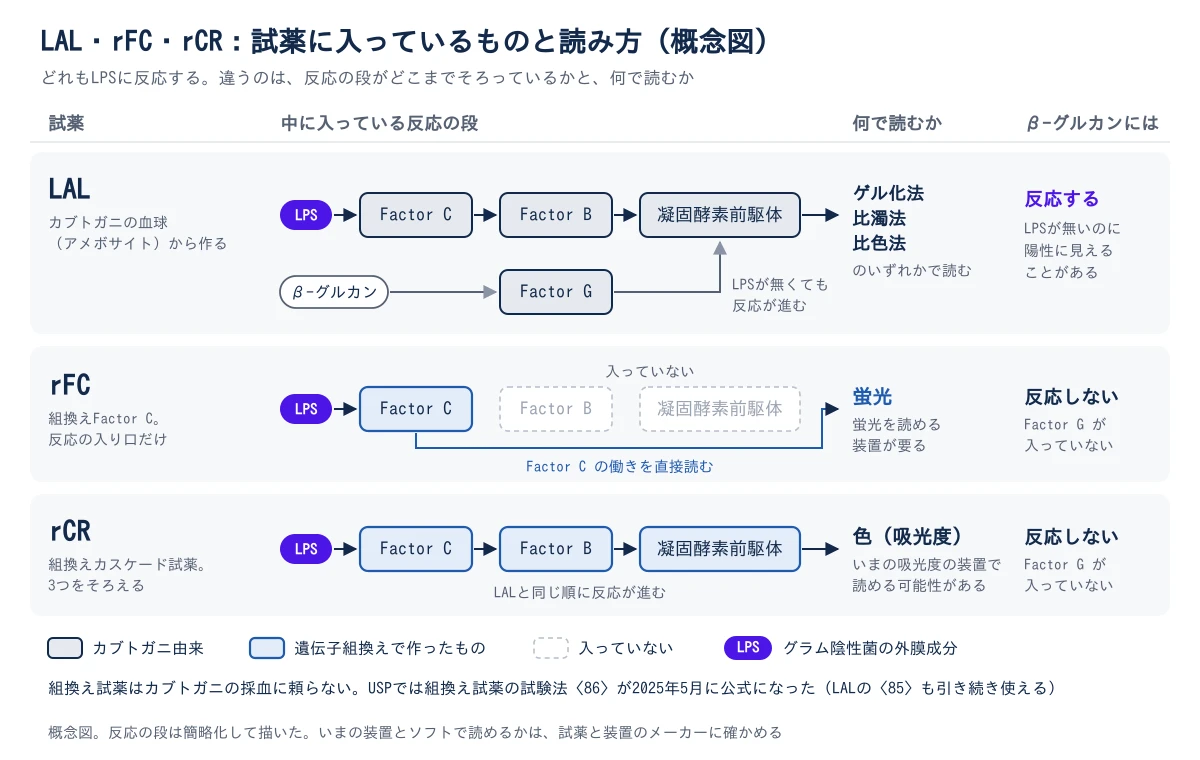
欧州薬局方欧州医薬品品質局(EDQM)が発行する、医薬品の品質基準を定めた公定書で、署名国・加盟国の規制に法的効力を持つ。詳しく →は組換え Factor C を使う試験法(2.6.32)を先に収載し、USP米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく → でも組換え試薬の試験法〈86〉が2025年5月に公式になりました。USP は、各条に指定が無い限り〈86〉の試験を〈85〉の代替法と位置づけており、使うときは一般通則 6.30 に沿って、〈85〉と同等以上の結果が得られることを示します。LAL を使う〈85〉の試験も、これまでどおり使えます。
吸光度で読む装置を使っている試験室が rFC に切り替えるなら、蛍光を読めるプレートリーダーが要りますが、rCR ならいまの装置で読める可能性があります。いまの装置とソフトで読めるかは、試薬と装置のメーカーに確かめます。国内で出荷試験の方法を替える場合は、承認書に記載した試験法の変更に当たるため、必要な薬事手続きを先に確かめます。
製造現場の近くで測る場合は、試薬入りのカートリッジを差し込んで測る携帯型の測定器もあり、試薬と装置はエンドトキシン測定の製品一覧で比べられます。
5. 干渉と低エンドトキシン回収(LER)
エンドトキシン試験は、試料に含まれるタンパク質、塩、界面活性剤、pH によって反応が弱まったり強まったりし、これを干渉(反応干渉因子)と呼びます。
干渉は、既知の量のエンドトキシンを試料に加えて回収率を確かめる試験で調べ、光学的定量法では回収率 50〜200% を判定基準にしています。外れた場合は試料を希釈して干渉を減らしますが、希釈してよい上限(最大有効希釈倍数、MVD検出感度を下回らずに希釈できる上限。干渉を避けつつこの範囲内で希釈する。詳しく →)があります。
MVD は「限度値 × 試料溶液の濃度 ÷ λ」で求め、λ はゲル化法では試薬の表示感度、光学的定量法では検量線既知濃度の標準から作る定量の基準線。qPCRでサンプル中のDNA量を読み取るのに使う。詳しく →の最も低い濃度です。そのため、試薬や検量線を替えると MVD も変わります。
低エンドトキシン回収(LER)は、加えた直後には回収できたエンドトキシンが、保管のあいだに検出されなくなる現象です。2013年に Genentech の研究者が PDA(注射剤の専門家団体)の年次大会で報告し、加えた直後に測る添加回収試験既知量のエンドトキシンをサンプルに添加し、期待値に対する回収率を測定して干渉の有無を確認する操作。詳しく →では見つからない現象として注目されました。
LER が起きやすいのは、界面活性剤のポリソルベートタンパク質の凝集や容器壁への吸着を防ぐため製剤へ少量加える添加剤で、細胞培養で細胞を保護する目的でも使われます。詳しく →と、クエン酸やリン酸の緩衝液溶液のpHを一定範囲に保つために使用される弱酸と共役塩基の混合溶液。詳しく →を含む処方で、どちらも抗体製剤でよく使われる成分です。考えられている機序は、クエン酸などのキレート作用で LPS の集合体を支える二価の陽イオンが奪われ、ばらけた LPS をポリソルベートが取り込むというものです。この状態の LPS は、試薬で検出されにくくなります。
検出されなくなった LPS も、生物活性を失うとは限りません。ヒトの単球を使った研究では、Factor C を使う測定で検出されなくなった LPS が、炎症性サイトカイン細胞が放出する免疫の情報伝達物質。細胞治療では効果と安全性のリードアウトになる。詳しく →の産生を引き起こしました。
LER は、実際の製剤にエンドトキシンを加えて保管し、回収率を時間を追って測るホールドタイム試験で調べます。保管期間は、検体を採ってから測るまでの実際の保管時間を含むように設定し、組換え試薬に替えたときも確かめ直します(低エンドトキシン回収(LER))。
処方を変えて LER を避ける方法もありますが、ポリソルベートもクエン酸も製剤の安定性を支える成分なので、製剤設計と合わせて判断します。
試験そのものの問題から回収に至った例もあり、2024年8月、Baxter は米国でヘパリンの点滴バッグ1ロットを自主回収しました。同社は、そのロットのエンドトキシン試験に関する問題から、エンドトキシンが許容値を超えているおそれがあると説明しています。
添加回収試験に合格していても、加えた直後に測っただけでは LER は見つかりません。ポリソルベートとキレート作用のある緩衝液を含む製剤では、実際の保管時間を含むホールドタイム試験で回収率を確かめます。
6. 混入の経路と除菌フィルターの限界
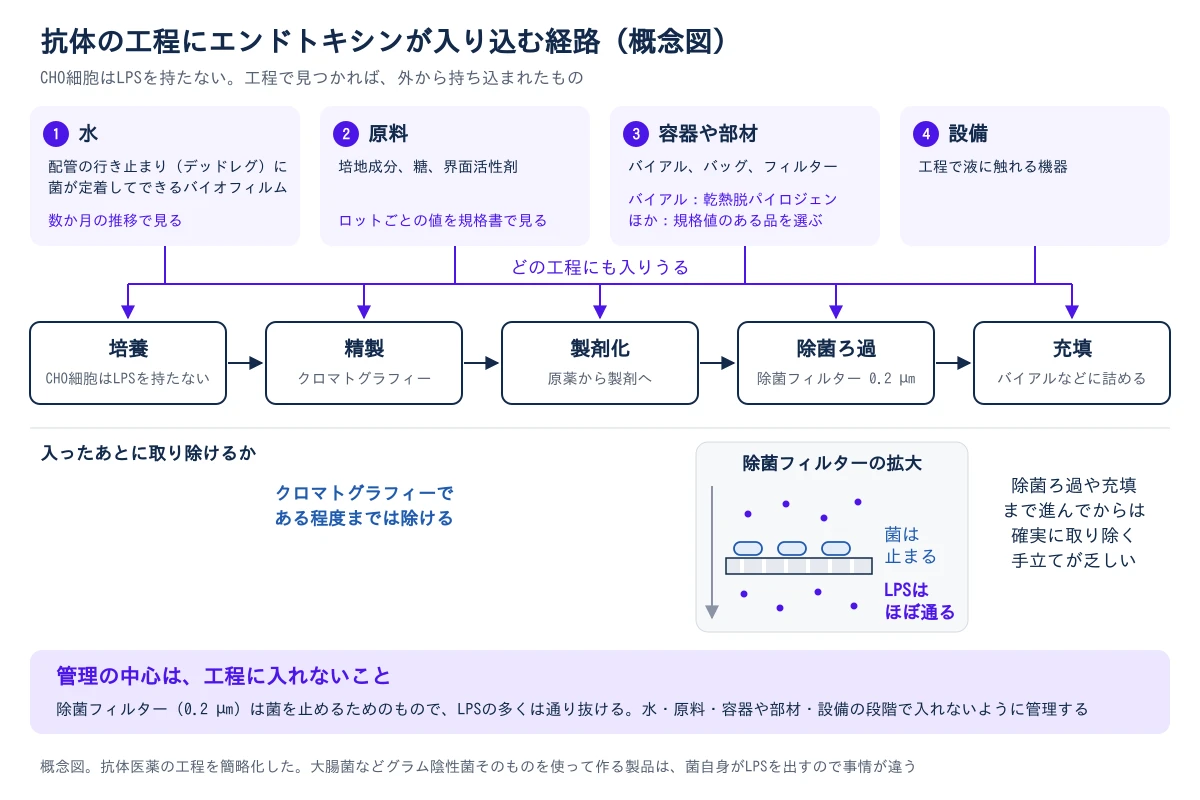
抗体の工程にエンドトキシンが入る主な経路は、水、原料、容器や部材、設備の4つで、どれも培養から充填までのどの工程にも入りえます。
- 水:配管の行き止まり(デッドレグ)などに菌が定着してできるバイオフィルム微生物が配管や装置の表面に付着して形成する薄い膜状の集合体で、除去が困難で製薬用水の汚染源となりうる。詳しく →から、LPS が少しずつ流れ出します。製造用水の値が数か月かけて上がる傾向が出たら、バイオフィルムを疑います(バイオフィルムとデッドレグ)。
- 原料:培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →成分や糖、界面活性剤は、ロットごとのエンドトキシンの値を規格書と試験成績書で確かめます。
- 容器や部材:ガラスのバイアルは、乾熱脱パイロジェンを通してから充填に使います。シングルユース使い捨ての樹脂製バッグや容器を用いる製造方式です。洗浄・滅菌の手間を減らせる一方、ステンレス設備と比べて特徴が異なり、目的に応じて選び分けます。詳しく →のバッグやメンブレンフィルターは、エンドトキシンの規格値が示された品を選びます。
- 設備:液に触れる機器や配管は、洗浄と、必要に応じた脱パイロジェンの手順で管理します。
除菌フィルター(0.2 µm)は菌を孔の大きさで止めるためのもので、LPS の多くは通り抜けます。精製のクロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →(陰イオン交換など)ではある程度まで除けますが、除菌ろ過細菌を止めることを実証したフィルターに液を通し、無菌のろ液を得る工程です。除菌ろ過・ろ過滅菌とも呼び、菌の数を下げるだけのバイオバーデン低減ろ過とは区別します。0.22µm前後の膜が広く使われます。詳しく →や充填の段階で確実に取り除く方法は乏しくなります。そのため、エンドトキシンの管理の中心は、工程に入れないことに置きます。
大腸菌のようなグラム陰性菌を使って作る製品では、菌自身が大量の LPS を出すため、精製で除く設計が前提です。その方法はグラム陰性菌プロセスでのエンドトキシン除去で解説しています。
動物実験に使う抗体試薬にエンドトキシンが混ざると、炎症の反応が上がり、薬の効果を正しく評価できなくなることがあります(関連ニュース)。
7. 手元の書類で確かめる点
手元の規格書や試験記録と、メーカーや社内の担当への質問で、次の5点を確かめます。
- 数値と単位:製品や試薬の規格書で、エンドトキシンの数値、単位(EU/mL か EU/mg か)、試験法(LAL か組換え試薬か)を確かめます。
- 「エンドトキシンフリー」の意味:カタログの「エンドトキシンフリー」「低エンドトキシン」が、どの値を下回ることを指しているかを確かめます。ゼロという意味ではありません。
- 処方と LER:担当する製剤にポリソルベートとクエン酸(またはリン酸)が入っているなら、ホールドタイム試験のデータがあるかを確かめます。
- 試薬の切り替え:組換え試薬に替えるなら、いまの装置で読めるか、承認書の試験法の変更に要る手続き、切り替え後の添加回収既知量を添加して回収できるかで分析法の妥当性を確認する試験。添加回収ともいう。詳しく →と LER の確認を、先に計画します。
- 製造用水:製造用水のエンドトキシンを、1回の値ではなく数か月の推移で見ているかを確かめます。
組換え試薬への切り替えの考え方はエンドトキシン試験とrFCで、添加回収や希釈の組み方はエンドトキシン試験の実務で確かめられます。
参考文献
- USP 〈85〉 Bacterial Endotoxins Test(PDG調和試験法の告知ページ。本文は有償)
- USP 〈86〉 Bacterial Endotoxins Test Using Recombinant Reagents(告知。2024年11月早期適用公開、2025年5月公式)
- USP: Use of recombinant animal-free reagents in the bacterial endotoxins test(FAQ)
- FDA, Guidance for Industry: Pyrogen and Endotoxins Testing: Questions and Answers(2012年6月)
- 日本薬局方 一般試験法 4.01 エンドトキシン試験法(ゲル化法・光学的定量法、K/M、MVD、反応干渉因子試験)/Ph. Eur. 2.6.14 Bacterial endotoxins、2.6.32 Test for bacterial endotoxins using recombinant factor C
- Fresenius Kabi, Voluntary Recall of Famotidine Injection, USP(2025年11月6日)
- Baxter Issues Voluntary Nationwide Recall of One Lot of Heparin Sodium in 0.9% Sodium Chloride Injection(2024年8月5日)
- Chen J, Vinther A. Low Endotoxin Recovery in Common Biologics Products. PDA Annual Meeting, 2013(口頭発表)
- Schwarz H, Gornicec J, Neuper T, et al. Biological Activity of Masked Endotoxin. Sci Rep. 2017;7:44750.(検出されなくなった LPS がヒト単球を活性化すること)
- Magalhães PO, Lopes AM, Mazzola PG, et al. Methods of endotoxin removal from biological preparations: a review. J Pharm Pharm Sci. 2007;10(3):388-404.(LPS の分子量と集合体)

- 1クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気
- 2クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか
- 3空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm
- 4グレードAはISOクラス5と同じ?数字が同じでも違う点
- 5無菌操作とは?最大の汚染源「人」を遠ざける考え方
- 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 7アラートレベルとアクションレベルは、何が違うのか?傾向をつかむ線と、対処する線
- 8バイオバーデンとは?測定法と無菌ろ過前の限度・傾向管理
- 9エンドトキシンとは?バイオバーデン・無菌試験との違いと、どこから入るかいま読んだ記事
- 10フィルター完全性試験とPUPSITとは?バブルポイント・拡散流の違い
- 11蒸気滅菌のF0値とは?「121℃20分」を守っても足りない理由
- 12無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
- 13汚染管理戦略(CCS)とは?Annex 1が求める理由と作り方の順番
- 14改訂Annex 1で無菌製造の何が変わった?5つの変更と確かめ方
- 15無菌充填ラインの設計:アイソレーターとRABSの違いと選び方
次に読む


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気
- 2クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか
- 3空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm
- 4グレードAはISOクラス5と同じ?数字が同じでも違う点
- 5無菌操作とは?最大の汚染源「人」を遠ざける考え方
- 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 7アラートレベルとアクションレベルは、何が違うのか?傾向をつかむ線と、対処する線
- 8バイオバーデンとは?測定法と無菌ろ過前の限度・傾向管理
- 9エンドトキシンとは?バイオバーデン・無菌試験との違いと、どこから入るか
- 10フィルター完全性試験とPUPSITとは?バブルポイント・拡散流の違い
- 11蒸気滅菌のF0値とは?「121℃20分」を守っても足りない理由
- 12無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
- 13汚染管理戦略(CCS)とは?Annex 1が求める理由と作り方の順番
- 14改訂Annex 1で無菌製造の何が変わった?5つの変更と確かめ方
- 15無菌充填ラインの設計:アイソレーターとRABSの違いと選び方
 バイオバーデンとエンドトキシンの違い ― 数字が動いたとき何を疑うか2026-07-22
 エンドトキシンの除去:大腸菌プロセスで出さない・止める・補う2026-07-16
 精製水はどうやって作るのか?前処理・イオン交換・逆浸透・電気脱イオン2026-10-20
Proglenth(proglenth.com) https://www.proglenth.com/article/endotoxin