データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
データインテグリティとは、医薬品の製造と試験で残す記録が、抜けなく、ほかの記録と食い違わず、事実どおりに保たれていることです。試験の結果を記録する人、その記録を確かめて承認する人、試験を外に出す人の仕事に関わります。
ただし、試験成績書の数値が規格に合格していても、その数値を出した生データや操作の履歴が残っていなければ、査察では記録の問題として扱われます。
この記事では、合格した結果の記録まで問われる理由、信頼できる記録の条件、現場で記録が崩れる場面、紙と電子の原本の決め方、委託先で見ることを説明します。
- データインテグリティとは:記録が、抜けなく、食い違わず、事実どおりに保たれていることです。
- なぜ合格した結果の記録まで問われるのか:出荷したあとで品質を確かめ直せないため、記録が要求どおりに作ったことを示す証拠になるからです。
- 記録はどこで崩れるのか:多くは不正ではなく、IDの配り方や書き写しといった、日々の作業の段取りから崩れます。
1. 守るのは成績書の数値だけでなく、その裏の生データと操作の記録
HPLC(高速液体クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →)で不純物を測る場面で考えます。装置は検出器の信号を波形の記録(クロマトグラム)として残し、成分ごとに現れる山(ピーク)の面積から、不純物の割合を計算します。
ピークの始まりと終わりをどこで区切るか(積分)を引き直すと、同じ測定から別の割合が出ます。では、成績書の数値はどちらなのか。最初の区切りの値か、何度も引き直して規格に収まった値かは、数値だけでは分かりません。
そのため、データインテグリティが守るのは、成績書に載る結果だけでなく、そのもとになった生データと、誰がいつ何をしたかを示す記録までです。
- 結果:成績書や記録書に載る、不純物の割合などの数値です。
- 生データ:装置が測定のときに残したクロマトグラムなど、結果のもとになった記録です。
- メタデータ:誰が、いつ、どの装置で測り、積分を何回引き直したかといった、データを読み解くための付帯情報です。
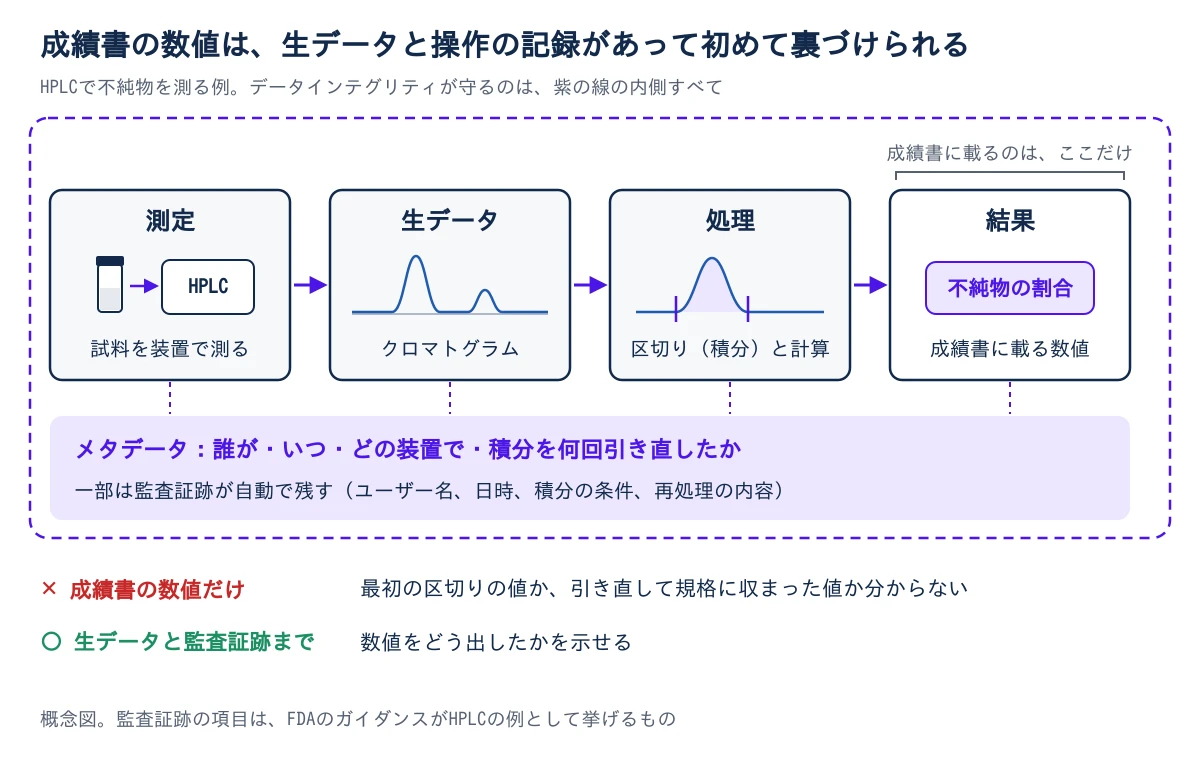
メタデータのうち、操作の履歴をシステムが自動で残すものが監査証跡いつ誰が何をしたかを記録し、改ざんや削除ができないようにした操作履歴。記録の信頼性を支える。詳しく →です。米国FDA(食品医薬品局)のガイダンスは、HPLC の監査証跡にユーザー名、日時、積分の条件、再処理の内容を残すよう示しています。
数値が規格に入っていることと、その数値の出し方を示せることは別の話。出し方を示せない記録は、数値が正しくても信頼できる記録とは扱われません。
2. 規格に合格しているのに、なぜ記録まで問われるのか
医薬品は出荷したあとで品質を確かめ直せないため、作ったときの記録が、要求どおりに作り、試験したことを示す証拠になるからです。 患者に届いた注射剤を1本ずつ開けて試験し直すことはできません。作ったときの状態は、査察でも記録からしか確かめられないのです。
記録が二重になっていれば、合格の数値は根拠を失います。FDAは2013年3月、インドの Wockhardt 社のワルジ工場を査察し、廃棄場所で半分に破られた約75ロット分の非公式の製造記録を見つけました。そこには、黒い粒子やガラス片、密封の不良など、目視検査の基準を満たさなかったロットが記されていました。
この工場は同年5月に、製品を米国の国境で止める輸入警告を受け、7月には警告書が出ました。
各国の規則も、結果の数値ではなく、記録そのものを対象にしています。
- 米国:GMP(医薬品の製造管理と品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の基準)の規則 21 CFR Part 211 が、作業をそのときに記録すること(211.100)と、すべての試験から得たデータを完全に残すこと(211.194)を求めています。電子の記録と電子署名には 21 CFR Part 11 もかかります。
- 日本:2021年に改正されたGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →省令が、手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →と記録に欠落や誤り、ほかの記録との不整合がないよう、継続的に管理することを求めています(第8条第2項、第20条第2項)。
- 欧州:EU GMP の記録の章(Chapter 4)と、コンピュータ化システムを扱う Annex 11コンピュータ化システムに関するEU GMPの付属書。監査証跡の定期的なレビューなどを求める。詳しく → が求めています(2025年7月に改訂案が公表されました)。
日本でも米国でも、成績書に合格の数値があるだけでは足りない、ということです。その数値に至る記録に抜けや食い違いがないことを、自社の手順と記録で示せる状態にしておきます(試験に合格しても不良とされる仕組みはGMPの記事)。
3. 信頼できる記録の物差しは、ALCOA+の9つの性質
ALCOA+(アルコア・プラス)は、信頼できる記録が持つべき性質を、英語の頭文字で9つ並べたものです。 FDAのガイダンスが挙げる5つの性質(ALCOA)に、4つを足した形で呼ばれています。
- もとの5つ(ALCOA):帰属性(誰がやったか分かる)、判読性(読めて消えない)、同時性(作業と同時に書く)、原本性(最初の記録か、その正しい写し)、正確性(事実どおり)です。
- 足された4つ(+):完全性(失敗した測定も含めてそろっている)、一貫性(記録の中で食い違いがない)、永続性(保存期間のあいだ残る)、利用可能性(確認や査察のときに取り出せる)です。
英国の医薬品規制当局(MHRA)のガイダンスは、+の4つは要求を強調するために後から足されたもので、どちらの呼び方でも求めることは変わらないとしています。
9つは、記録を1件ずつ点検するときの物差しとして使います。このうち帰属性・同時性・完全性の3つは、システムの機能より、日々の作業の仕方で崩れます。
4. 不正をしなくても、記録は共有ID・書き写し・試し打ちで崩れる
崩れやすいのは、共有のIDで操作する、値を後から書き写す、失敗した測定を残さない、の3つの場面で、どれも悪意がなくても起きます。
- 共有のIDで操作する(帰属性):夜勤の3人が同じIDで装置を使えば、ある測定を誰がしたのかを、あとから誰も言えません。FDAのガイダンスは、ログインを共有すると個人を特定できず、規則に合わないとしています。データを見るだけの共有IDは認めています。
- 後から書き写す(同時性):天秤の値をいったん手元のメモに書き、休憩のあとで記録書に清書すると、数字が正しくても、その場で書いた記録になりません。書き写したら捨てる紙に記録することを、FDAは認めていません。
- 失敗した測定を残さない(完全性):本番の前に実際の試料で「試し打ち」をし、合格しそうなら正式に測り直して、最初の測定は残さないやり方です。
3つ目のように、合格する結果が出るまで試料を測り直すのが、テスティング・イントゥ・コンプライアンス合格値が出るまで試験を繰り返し都合のよい結果だけ残す不正行為。OOS調査で最も戒められる。です。FDAは、装置の調子を見る測定に実際の試料を使ってこれを隠すことを、違反としています。
では、本番の前に装置の調子を確かめる測定は、してはいけないのか。そうではありません。FDAのガイダンスは、その確認(システム適合性試験系がきちんと動いていることを確認するための基準や試験。判定の信頼性を支える。詳しく →試験)を手順書に決めた標準品で行うよう示しています。実際の試料を使うなら、性質を確かめた二次標準品として扱い、試験するロットとは別のロットから採るとしています。
そのうえで、失敗した結果や疑わしい結果も、すべて記録に残します。ある結果を無効にするなら、調査をして科学的な根拠を記録に残すことが条件です。調査の進め方は、逸脱・規格外の試験結果(OOS)・是正措置・予防措置(CAPA)の記事で説明しています。
データインテグリティを「不正をしないこと」と受け取ると、穴を見落とします。装置の時刻を誰でも変えられる、監査証跡はオンなのに誰も見ていない、といった悪意のない仕組みの穴も、査察では指摘の対象です。
5. 重要:クロマトグラムを紙に印刷すれば、原本として残せるのか?
天秤やpH計が測定のときに印字する紙は原本になりえますが、クロマトグラムやスペクトルのように後から解析し直せる電子の記録は、印刷しても原本の代わりになりません。 FDAのデータインテグリティの Q&A の問10が、21 CFR 211.180(d) を根拠に示している考え方です。
分かれ目は、記録をあとから動かせるかどうか。天秤の印字は、その場で値が決まり、あとで変わりません。クロマトグラムは違います。基線を引き直すとピークが大きくも小さくも見え、印刷した紙にはその処理の跡が残りません。FDAは、スペクトルの全体が印刷に入っていなければ、混入物を見落とすおそれも挙げています。
つまり、結果の数字や印刷した紙だけを残して元のファイルを消すと、規制上は記録を残したことになりません。原本は装置ごとに、電子データか紙かを手順書で決めておきます。
紙と電子が混ざる試験室では、装置から試験室の情報管理システム(LIMS検体・試験・結果などラボの情報を一元管理するシステムです。データの追跡性を確保し、記録の正確さと業務の効率化を支えます。詳しく →)までの流れも図にします。表計算のシートや紙を経て値を移すたびに、手入力や計算式の書き換えで値が変わりうる地点ができるからです。
6. データを消す権限は、分析者に持たせない
記録の中身に責任を持つ分析者には、データの削除、監査証跡の停止、時刻の変更ができる権限を持たせず、それらを設定するシステム管理者の役割は別の人に割り当てます。 FDAのガイダンスが勧めている分け方です。
なぜ分けるのか。結果を出す本人が自分の記録を消せると、都合の悪い測定を無かったことにできる余地が残るからです。分析者がデータを消したり、監査証跡を止めたり、時刻を変えたりできる設定は、警告書でたびたび指摘されています。
監査証跡は、残すだけでは働きません。積分のやり直し、データの削除、時刻の変更のように結果を左右する操作に絞り、試験した本人とは別の人が、記録を承認する前に見ます。
見る操作と頻度の決め方は監査証跡レビューで、権限や監査証跡の設定が働くことの確かめ方はコンピュータ化システムバリデーション(CSV)で説明しています。
7. 試験を外に出したら、委託先の生データと監査証跡まで見る
試験成績書だけでなく、生データと監査証跡を見せてもらえるか、結果を出す前に別の担当者が確かめているかを、監査で見ます。 試験を外に出しても、その結果で出荷を決めるのは依頼した側だからです。
FDAは2024年9月、中国・南京で原薬の試験を受託していた中国薬科大学の機器分析センターを査察し、2025年1月23日付で警告書を出しました。NMR磁場の中で原子核が示す共鳴を測り、分子の化学構造や純度を調べる装置です。低分子医薬品の構造確認などに使われます。詳しく →(核磁気共鳴)で測ったある試験の記録には、見出しも説明もない数字が2行あるだけでした。
試料の調製方法や試験の手順も書かれず、結果の一部は別の担当者の確認を経ずに顧客に渡されていました。FDAは、ここで試験された原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →を不良医薬品にあたると判断しています。
委託先の記録が薄ければ、崩れるのは依頼した側の出荷の根拠です。取り決めには、生データの保管と受け渡し、監査で見せてもらう範囲を書いておきます(取り決めの全体は受託製造の記事、指摘が警告書へ進む流れは査察の分類)。
8. 自分の試験室では、原本の決め方から確かめる
最初に確かめるのは、装置ごとに原本が電子データか紙かが決まっているかです。 原本が決まらないと、誰の権限で何を守り、何を見るかも決まらないからです。
- 原本:装置ごとに、原本が電子データか紙かが手順書で決まっているか。再解析できるデータを、紙だけで残していないか。
- データの流れ:装置から試験室の情報管理システム(LIMS)まで、どこで誰が値を移しているかを図にしたか。
- IDと権限:記録を作り、変え、承認する操作で共有のIDを使っていないか。分析者が自分のデータを消したり、監査証跡を止めたり、時刻を変えたりできないか。
- 失敗した測定:試し打ちや失敗した測定も記録に残っているか。無効にした結果に、調査と根拠の記録があるか。
- 監査証跡を見る人:結果を左右する操作の履歴を、誰が、記録の承認の前に見るかが決まっているか。
- 委託先の生データ:委託先の監査で、成績書だけでなく生データと監査証跡を見せてもらえるか。
試験室の情報管理システム(LIMS)やクロマトグラフィーのデータ管理ソフト(CDS)を選ぶときは、監査証跡を止められない設定と、役割ごとの権限の分け方ができるかを、メーカーに確かめます。機能があっても自社の設定で働くとは限らないため、検証は使う側が行います。
参考文献
- FDA, Data Integrity and Compliance With Drug CGMP: Questions and Answers(2018年12月)(データインテグリティとメタデータの定義、HPLCの監査証跡に残す項目、211.100・211.194などの条文、共有ログイン(問5)、管理者権限、書き写して捨てる紙への記録、紙の印字と再処理できる電子記録(問10)、システム適合性試験の試料とテスティング・イントゥ・コンプライアンス(問13))
- FDA / eCFR, 21 CFR Part 11, Electronic Records; Electronic Signatures
- e-Gov法令検索, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(平成16年厚生労働省令第179号)(第8条第2項 記録の信頼性を確保する方法の文書化、第20条第2項 手順書と記録の欠落・不正確・不整合が無いよう継続的に管理すること)
- MHRA, 'GXP' Data Integrity Guidance and Definitions, Revision 1(2018年3月)
- PIC/S, PI 041-1 Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments(2021年7月1日発効)
- European Commission, Stakeholders' consultation on EudraLex Volume 4: Chapter 4, Annex 11 and new Annex 22(2025年7月)
- FDA, Warning Letter 320-25-32, Center for Instrumental Analysis of China Pharmaceutical University(2025年1月23日)
- FiercePharma, FDA excoriates Wockhardt over missing records, standing urine(Waluj 工場への2013年7月18日付警告書の報道)
- RAPS, Warning Letter to Wockhardt Details Extraordinary Data Integrity Problems(2013年7月23日)(破られた約75ロット分の非公式の製造記録と、記された不具合)
- Wockhardt, Investor Call on USFDA Import Alert(2013年5月24日)

- 1GMPとは?医薬品の製造と品質の管理基準で、現場は何を守るのか
- 2GLP・GMP・GCPとは?なぜ基準が3つに分かれているのか
- 3GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 4OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 5変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 6ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 7OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 8年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか
- 9データインテグリティとは?規格に合格しても、なぜ記録が問われるのかいま読んだ記事
- 10品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1GMPとは?医薬品の製造と品質の管理基準で、現場は何を守るのか
- 2GLP・GMP・GCPとは?なぜ基準が3つに分かれているのか
- 3GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 4OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 5変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 6ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 7OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 8年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか
- 9データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 10品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
 LIMSとは?試験室の記録を1か所に集めると、何が変わるのか2026-11-03
 CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか2026-07-19
 監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか2026-06-01
Proglenth(proglenth.com) https://www.proglenth.com/article/data-integrity