PPQは3ロットでよいのか?ロット数は何で決めるのか
PPQ(工程性能適格性評価)確立した管理戦略のもと、商業規模のロットで品質の再現性を実証する段階。上市前に行います。詳しく →は、商用の設備と手順で商用規模のロットを作り、工程が毎回そろった品質の製品を出せるかを、発売の前に確かめる段階です。製造・品質保証・薬事の担当者が、何ロット作るかを計画書で決めます。
よく使われる3ロットは、どこでも必ず満たすよう決められた最低の数ではありません。一方で、欧州と日本の文書は3ロットを基本の形として書いています。
3ロットという数がどこから来たのか、規制の文書がどこまでを決めているのか、自社の製品で何ロットにするかを何で説明するのかが、この記事で分かります。
- PPQとは:商用規模のロットを作り、ロットの中とロット同士で品質がそろうことを確かめる段階です。
- 3ロットは決まりか:米国FDAは、必要な最低のロット数を規則でも方針でも定めていないとしています。
- 何で決めるのか:通常の製造で動きうる要因が動いても、品質がそろうと言えるかで決めます。
1. PPQは、何を確かめるためにロットを作るのか
PPQは、商用規模で作ったロットについて、ロットの中とロット同士の両方で品質がそろうことを確かめるためにロットを作ります。
開発の段階でも、小さな装置で条件を調べ、品質に効く条件を見つけています。それでも商用規模で作り直すのは、実際に製品を出す設備、訓練を受けた担当者、商用の原料と手順をそろえたときに、同じ結果が出るかは別に確かめる必要があるからです。
米国FDAの2011年のガイダンスは、工程のバリデーションを、工程設計、工程の適格性評価製造装置やユーティリティが意図どおりに据え付けられ、動き、性能を出せることを文書で裏づける活動。詳しく →、継続的工程確認の3つのステージに分けています。PPQは2つ目のステージの中で、設備の適格性評価を終えたあとに行います。
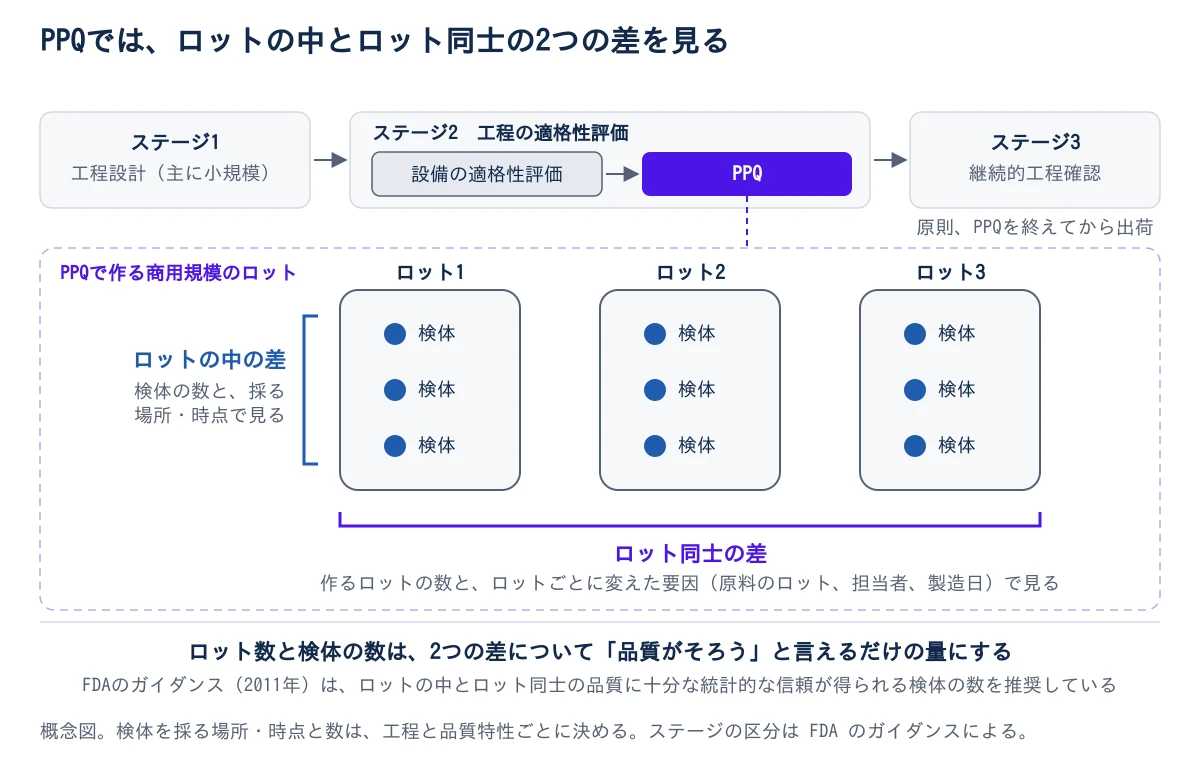
見る差は2つあります。
- ロットの中の差:1つのロットの中で、場所や時点によって品質がばらつかないか。検体の数と採る場所で見ます。
- ロット同士の差:ロットを替えても品質がそろうか。作るロットの数と、ロットごとに変えた要因で見ます。
FDAのガイダンスは、検体の数を、ロットの中でもロット同士でも十分な統計的な信頼が得られるものにするよう推奨しています。ロット数が受け持つのは、このうちロット同士の差です。
PPQは、原則として商業出荷の前に終えます。ただしFDAのガイダンスは、需要の少ない希少疾病の薬や、半減期の短い放射性医薬品放射性核種を含み、診断や治療に用いる医薬品の総称。半減期の短いものが多く、製造から投与までの時間管理が重要になる。詳しく →のような特別な場合に、計画書に理由を書いたうえで、PPQの途中でロットを出荷すること(コンカレントリリース)を認めています。FDAは、これはまれにしか使われないと見込んでいます。
2. 「3ロット」は、どこから来た数なのか
3ロットが広まった一因は、過去のFDAのガイダンスの書きぶりだとFDA自身が認めています。原薬のGMP指針ICH Q7原薬(API)製造へのGMP適用を国際調和したICHの指針。出発物質の定義や工程管理、バリデーションなどを示す。詳しく →も、3ロットを目安として挙げています。
FDAは、CGMP(米国の医薬品の製造と品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の基準)についての質問と回答の問5で、バリデーションに必要な最低のロット数を、規則でも方針でも定めていないと答えています。同じ回答で、3ロットの考え方が広まった一因が、過去のFDAのガイダンスの言葉づかいにあったことも認めています。
FDAの立場は、工程のバリデーションを「実機規模で3ロットを成功させる」という単純な式にはできない、というものです。そのうえで、選んだロット数にはしっかりした理由を持つよう、製造業者に求めています。
原薬のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →指針ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q7は、3ロットを目安として挙げています。12.50は、予測的バリデーションとコンカレントバリデーションについて、ロット数は工程の複雑さや変更の大きさによって決まるとしたうえで、連続して成功した3ロットを目安として使うべき(should be used as a guide)としています。同じ項は、複雑な工程や、完了までに長い時間がかかる工程では、追加のロットが要る場合もあるとしています。
査察や審査で問われるのは、3という数そのものではなく、その数で足りる理由です。
3. 日米欧の文書は、ロット数をどう書いているのか
米国は数を示さず、欧州と日本は3ロットを基本の形として書きながら、別の数や手法の余地を残しています。- 米国(FDA、2011年のガイダンス):ロット数を示しません。ロットの中とロット同士の品質に十分な統計的な信頼が得られるデータを集めるよう推奨しています。
- 欧州(EU GMP Annex 15適格性評価とバリデーションを扱うEU GMPの附属書。継続的工程確認に相当する概念を含む。詳しく →、2015年):ロット数と検体の数は品質リスクマネジメントの原則に基づき、通常のばらつきの幅と傾向がつかめる数にするべき(should)とし、必要な数は各製造業者が決めて正当化するとしています(5.19)。そのうえで、通常の条件で作った連続3ロット以上は、一般に許容されうるとしています(5.20)。
- 日本(GMP省令の施行通知、2021年):プロセスバリデーション決めた製造工程が、いつも安定して規格に合う製品を作れることを事前に実証し、その後も確認し続ける取り組みです。承認申請や品質保証の土台になります。詳しく →は、原則として、商業生産スケールで製品3ロットを繰り返し製造した結果に基づくか、それと同等以上の手法で行うとしています。
欧州の5.20は「5.19を損なわずに」という前置きで始まります。3ロットで済むのは、5.19の正当化が成り立つときです。日本の通知も「原則として」と書き、同等以上の手法を認めています。
3つの文書を並べると、ロット数の答えはどの文書にも書かれていないことが分かります。書かれているのは、製造業者が理由を示すという決まりです。米国、欧州、日本に出す製品なら、自社の工程のばらつきから何ロット要るかを先に出しておけば、米国では数の理由として、欧州と日本では3ロットで足りる理由や別の数にする理由として使えます。
4. 同じ3ロットでも、何を動かしたかで説明できる範囲が変わる
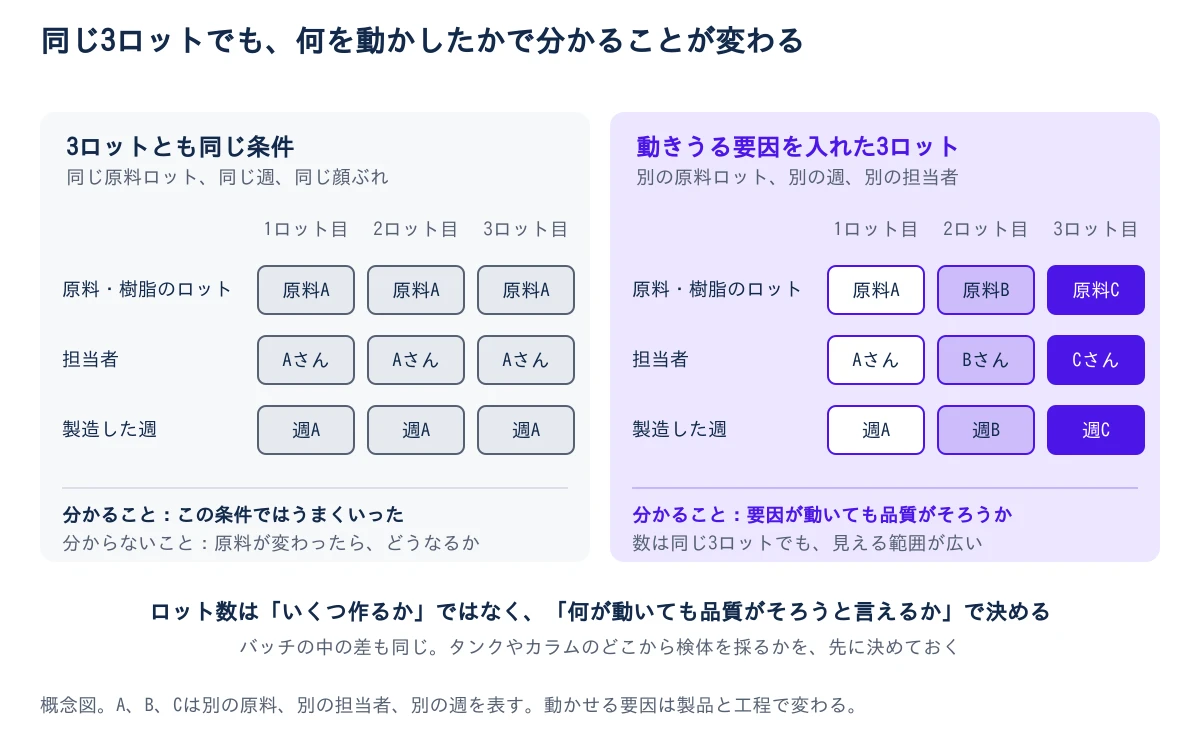
ロット数は、通常の製造で動きうる要因が動いても品質がそろうと言えるかで決めます。 3ロットとも同じ原料ロット、同じ週、同じ担当者で作ると、その条件でうまくいったことしか分かりません。
ロットの数を増やしても、そのあいだ一度も動かなかった要因の影響は見えません。原料や精製に使う樹脂の別ロットを使う、担当者や製造日を替えるといった組み方をすれば、同じ3ロットでも確かめられる範囲が広がります。
では、少ないロットで済ませる理由は、どこから持ってくるのか。答えは、PPQより前に積んだデータと実績です。
- 工程の理解:工程設計の段階で、どの条件が品質に効くかを調べてあるほど、商用規模で確かめることを絞れます。FDAのガイダンスも、工程設計のデータで裏づけられるなら、商用規模で運転範囲のすべてを試す必要はふつう無いとしています。
- 似た製品の実績:Annex 15 は、標準的な製造方法か、似た製品や工程がすでに製造所にあるかを考えて、別のロット数を正当化できるとしています(5.20)。
- 比べる実績が無い場合:初めてのモダリティ抗体・低分子・核酸・細胞治療など、医薬品の種類・創薬手法の区分。詳しく →、初めての製造所、技術移管の直後は、比べられる実績がありません。そのときは、ロットや検体を増やして厚く確かめます。
PPQで3ロットを流したあとも、確かめは終わりません。Annex 15 は、3ロットでの最初のバリデーションを、その後のロットのデータで補う必要がある場合があるとしています(5.20)。3つのデータだけでは、通常のばらつきの幅を決めきれないことがあるからです。
工程の理解を深める方法は工程特性解析とスケールダウンモデルで、PPQのあとの見張り方はCPV(継続的工程確認)とは?で扱っています。
5. 自分の製品では、PPQの計画書のどこを確かめるか
最初に確かめるのは、工程性能適格性評価(PPQ)の計画書に、ロット数の理由が文章で書いてあるかです。 「これまで3ロットだったから」では、理由を問われたときの答えになりません。そのうえで、次の順に見ます。
- 数の理由:ロット数の理由が、工程設計のデータや似た製品の実績で書かれているか。
- ロットごとに変えた要因:原料や樹脂の別ロット、別の担当者、別の製造日が、PPQのロットに入っているか。
- 検体の場所と時点:ロットの中のどこから、いつ検体を採るかが、工程ごと・品質特性ごとに決まっているか。
- 判定基準の承認:判定基準を含む計画書が、流す前に品質部門を含む関係部門の承認を受けているか。FDAのガイダンスは、承認までPPQを始めないよう推奨しています。
- 出荷の扱い:PPQのロットを途中で出荷する場合は、その理由が計画書に書いてあるか。
- その後のロット:継続的工程確認(CPV)商業生産が続く限り工程データを集め、管理状態が維持されているかを継続的に監視する活動です。詳しく →で何を見て、ばらつきの幅をいつ引き直すかが決まっているか。
どの項目も、あとで「その数で足りた理由」を問われたときに、記録で答えるためのものです。委託先に製造を頼んでいるなら、「PPQは何ロットで、その数の理由は何か」を聞くと、委託先が工程をどこまで理解しているかが見えてきます。
参考文献
- FDA, Guidance for Industry: Process Validation: General Principles and Practices(2011年1月)(3つのステージ、PPQの要素、ロットの中とロット同士の統計的な信頼に足る検体の数、計画書の承認前に始めないこと、工程設計のデータの使い方、V. コンカレントリリース)
- FDA, Questions and Answers on Current Good Manufacturing Practices: Production and Process Controls(問5:最低ロット数を規則でも方針でも定めていないこと、3ロットが広まった一因、ロット数に理由を求めること)
- European Commission, EudraLex Volume 4, Annex 15: Qualification and Validation(2015年)(5.19 ロット数と検体の数の決め方と正当化、5.20 連続3ロット以上、別の数の正当化、その後のロットのデータで補うこと)
- 厚生労働省, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について(令和3年4月28日 薬生監麻発0428第2号)(プロセスバリデーションは原則として商業生産スケールで製品3ロット、または同等以上の手法)
- ICH Q7, Good Manufacturing Practice Guide for Active Pharmaceutical Ingredients(12.50 連続して成功した3ロットを目安とし、追加のロットが要る場合もあること)
次に、何を調べますか?

- 1URS(要求仕様書)とは?メーカーの仕様書があるのに、なぜ自分で書くのか
- 2IQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのか
- 3ベリフィケーションとは?薬局方の試験法でも自社で確かめるのはなぜか
- 4CPPと設計空間とは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーションとは?出荷試験の合格で、なぜ足りないのか
- 6PPQは3ロットでよいのか?ロット数は何で決めるのかいま読んだ記事
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?見た目がきれいでも、なぜデータが要るのか
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
次に読む


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1URS(要求仕様書)とは?メーカーの仕様書があるのに、なぜ自分で書くのか
- 2IQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのか
- 3ベリフィケーションとは?薬局方の試験法でも自社で確かめるのはなぜか
- 4CPPと設計空間とは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーションとは?出荷試験の合格で、なぜ足りないのか
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?見た目がきれいでも、なぜデータが要るのか
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
 管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか2026-06-25
 年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか2026-10-08
 変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか2026-10-05
Proglenth(proglenth.com) https://www.proglenth.com/article/process-validation-lifecycle