管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
管理戦略工程を管理された状態に保つための管理の束。工程条件や試験、規格などを組み合わせて設計する。詳しく →(Control Strategy)とは、医薬品の品質項目ごとに、原材料・工程の条件・途中の試験・最終の規格のどこで品質を守るかを決め、その理由とともにまとめた計画のことです。工程を設計する開発、ロットを作る製造、出荷を判断する品質保証に加え、取引先から製法変更の連絡を受ける購買の仕事にも関わります。
ただし、管理する項目を一覧表に並べただけでは、管理戦略は働きません。項目ごとに品質を守れる理由が書いてあり、製法や原料が変わるたびに見直されていることが条件です。
この記事では、管理戦略とは何か、なぜ最終試験だけでは足りないのか、組み立ての順番と守る場所の選び方、つまずきやすい点、作ったあとの見直し方を順に説明します。
- 管理戦略とは:品質項目ごとに、原材料・工程の条件・途中の試験・最終の規格のどこで守るかを決め、その理由とともにまとめた計画です。
- なぜ最終試験だけでは足りないのか:最終試験は抜き取った試料で規格に載せた項目しか調べず、無菌性のように最後の試験では見つけにくい項目もあるからです。
- いつ見直すのか:製造データの傾向、苦情や逸脱、製法・原料・供給元の変更をきっかけに、評価した範囲が今も合っているかを確かめ直します。
1. 管理戦略とは何か
管理戦略とは、品質項目ごとに、原材料・工程の条件・途中の試験・最終の規格のどこで守るかを決め、その理由とともにまとめた計画です。 守る対象は、効き目や安全性を左右する品質の性質で、これを重要品質特性(CQA)製品の品質・安全性・有効性を保証するため規格内に収めるべき重要な品質特性。と呼びます。抗体医薬なら、抗体どうしがくっついた塊である凝集体タンパク質分子どうしが結合してできた高分子量の集合体です。有効性や免疫原性に影響するため、その含量を測ります。詳しく →の量や、無菌性がCQA製品の品質を保つために、適切な範囲に収まっている必要がある物理的・化学的・生物学的・微生物学的な性質です(ICH Q8)。規格試験だけでなく、工程の管理で保証するものも含みます。詳しく →にあたります。
定義は ICH Q10(医薬品品質システム製品ライフサイクル全体で品質を維持・改善するマネジメント体制。逸脱・CAPA・変更管理を束ねる器。詳しく →)の用語集にあり、製品と工程の現時点の理解から導いた、計画された一連の管理とされています。製剤開発の ICH Q8(R2) と、原薬の開発と製造の ICH Q11原薬の開発・製造を扱い、原薬側の管理戦略の作り込みを示すICHのガイドライン。詳しく → も、同じ定義を使います。
中に入るのは、原材料と部品の管理、工程の運転条件、工程の途中で行う試験(工程内管理工程の途中で中間体の力価や純度などを確認する管理。最終規格の前に品質を作り込む要素。詳しく →)、施設と装置の管理、最終製品の規格と、それぞれの測り方と頻度です。抗体医薬で入るのは、培地や精製のレジンクロマトグラフィーで目的物や不純物を結合させる粒子状の充填材。精製モードごとに使い分ける。詳しく →の受け入れ規格、温度やpHの運転範囲、培養途中の細胞密度の確認、装置の洗浄、出荷時の純度や無菌性の試験です。
最終製品の規格が出荷の合否を決める線なのに対し、管理戦略は、その規格も含めた品質の守り方の全体を指します。規格の決め方はICH Q6Bの記事で扱っています。
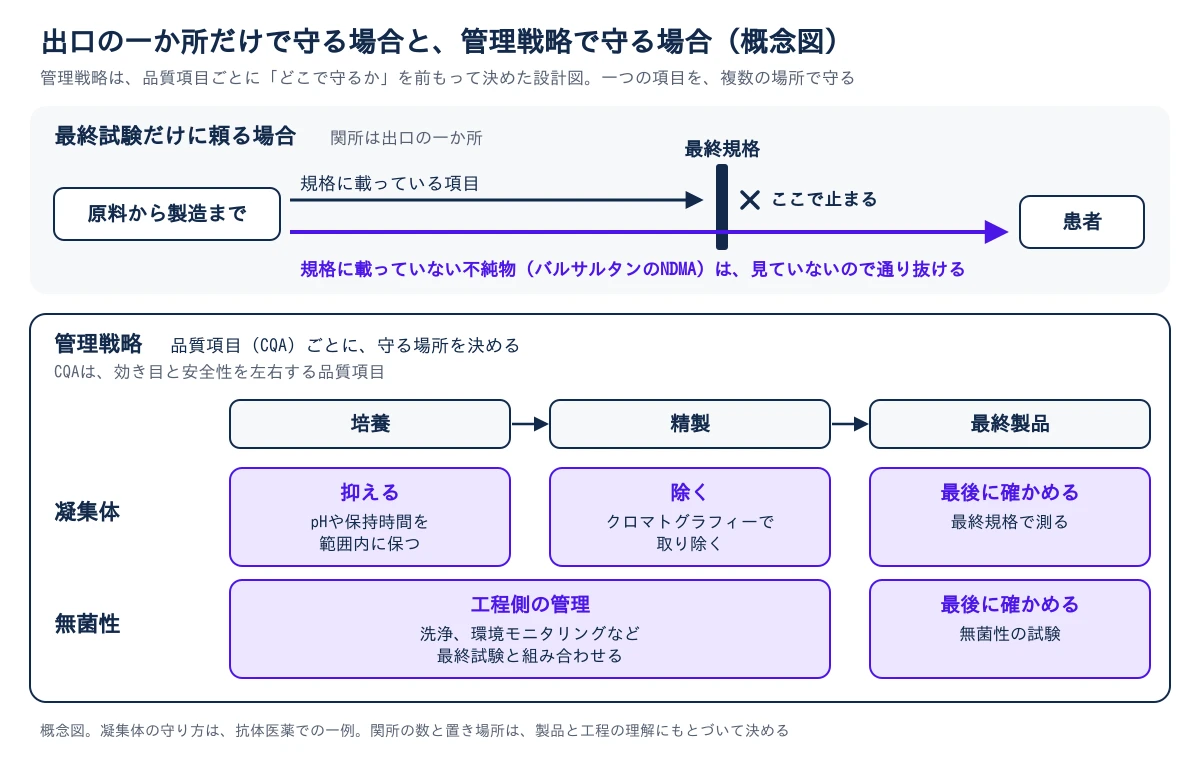
図の下の段のように、凝集体なら、培養の条件で作りにくくし、精製のクロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →で取り除き、最終規格で確かめます。1つのCQAを複数の場所で守り、それぞれの場所を選んだ理由を書いておくのが、管理戦略の基本の形です。
つまり、管理戦略で問われるのは管理項目品質に影響しうる要素を、規格や手順で規定し・実行し・記録し・検証する対象として管理するもの。GMPでは原材料から出荷判定まで多岐にわたります。詳しく →の数ではなく、CQAごとに「ここで守るから、これで足りる」と言えるかどうかです。では、なぜ出荷前の最終試験だけでは足りないのか。
2. なぜ最終試験だけでは足りないのか
最終試験は、抜き取った試料で規格に載せた項目しか調べず、無菌性のように最後の試験では見つけにくい項目もあるため、それだけでは品質を守りきれません。 理由は3つあります。
- ロットの一部しか見ないため:試験は抜き取りで行うので、ロットのごく一部しか調べません。
- 規格に無い項目は見えないため:最終試験が確かめるのは規格に載せた項目だけで、想定していなかった不純物ができても、それを測る試験はありません。
- 最後では見つけにくい項目があるため:低い濃度の細菌やウイルスの汚染は、最終の試験で見つける力に限りがあります。ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q11 は、こうした項目では原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の試験だけでは保証が足りないとして、工程側の管理を管理戦略に加えるとしています(6.1.2)。
3つとも、試験に合格したロットに問題が残りうる理由です。
2つ目が現実に起きたのが、高血圧の薬バルサルタンの回収です。2018年7月、原薬から、発がん性が疑われる不純物のNDMA(N-ニトロソジメチルアミン代表的なニトロソアミンの一種で発がん性が知られる。バルサルタン原薬から検出されニトロソアミン問題の発端となった。詳しく →)が見つかり、各国で回収が始まりました。
出荷の規格試験は、この不純物を測っていませんでした。
つまり、最終試験の合格が示すのは、抜き取った試料で、規格に載せた項目が範囲に入っていたことまでです。では、試験より手前の管理を、どんな順番で組み立てるのか。
3. 管理戦略はどんな順番で組み立てるのか
守りたいCQAを洗い出し、それぞれに効く原材料と工程条件を開発データで特定してから、守る場所を割り付ける順に組み立てます。
- CQAを洗い出す:抗体医薬なら、効き目の強さ(力価)、凝集体や電荷バリアントなどの不純物、糖鎖の形、無菌性とエンドトキシングラム陰性菌の外膜由来の発熱性物質(LPS)で、注射剤では厳しく管理し、LAL試験などで測定します。詳しく →などを挙げます。
- 効く条件を特定する:それぞれのCQAを動かす原材料の性質と工程条件を、開発のデータから見つけます。ここが薄いと、あとで決める運転範囲に根拠が立ちません。
- 守る場所を割り付ける:CQAごとに、工程のどこで抑え、除き、確かめるかを決めます(次の節)。
- 範囲と基準に理由を添える:運転範囲と判定基準を、それで足りる理由と一緒に書きます。
- 抜けを確かめる:全体を見渡し、どこでも守られていないCQAが無いかを確かめます。
この5つは、各CQAに「どこで守るか」と「なぜそれで足りるか」の答えを1つずつ付けていく作業です。
手順2で見つかる条件のうち、品質への影響が大きい工程条件を、重要工程パラメータ(CPP)製品の品質に影響するため管理すべき操作条件。管理範囲を定めて工程を制御する。と呼びます。ICH Q8医薬品開発とQbDの考え方を示すICHガイドライン。重要品質特性(CQA)を定義している。詳しく →(R2) は、管理戦略に少なくともCPP製品の品質に大きく影響する工程条件。傾向を監視して管理された範囲で運転する。詳しく →と原材料の性質の管理を含めるよう求めています(Part II の2.5)。CPPの見分け方はCPPとデザインスペースで解説しています。
一方で、品質が保たれると示した条件の組み合わせの範囲(デザインスペース)は、引くかどうかを申請者が選べます。Q8(R2) は、最低限の開発でも管理戦略を決めることを挙げ、デザインスペースは、より体系的な開発で提案できるものの例としています。
つまり、デザインスペースを引かない製品にも管理戦略は要り、運転範囲の根拠になるのは、CQAと工程条件のつながりを示した開発データです。では、手順3で、守る場所はどう選ぶのか。
4. 品質項目ごとに、守る場所はどう選ぶのか
守る場所は、原因にどれだけ近い所で止められるか、結果が出るまでの速さ、失敗したときの損失、測る精度を比べて選びます。 守り方は大きく4つに分かれます。
| 守り方 | 凝集体の例 | 強み | 弱み |
|---|---|---|---|
| 抑える(工程条件) | pHや保持時間を範囲内に保つ | 不良品を作らずに済む | 範囲の根拠になる開発データが要る |
| 除く(精製工程) | クロマトグラフィーで取り除く | 上流の揺れを吸収できる | 除ける量に限りがあり、除去能の確認が要る |
| 途中で確かめる(工程内管理) | 工程の途中で測り、基準外なら次へ進めない | 早く止められ、損失が小さい | 工程内で使える速さと精度の試験法が要る |
| 最後に確かめる(最終規格) | 出荷試験で測る | 製品としての最終確認になる | 不良が見つかった時点では手遅れで、ロットを失う |
原因に近い上流で止めるほど、不良品を作る前に手を打てる。1つのCQAを何か所で守るかは、そのCQAのリスクの大きさと、それぞれの管理で問題を見つけられる力で決めます(Q11 6.1.2)。工程途中の試験の位置づけは工程内管理(IPC)で整理しています。
原材料は、工程のどこで使うかによって管理の厳しさを変えます。工程の終わり近くで使う原材料は、上流で使う同じ原材料より製品に不純物を持ち込みやすいため、より厳しく管理するかを評価します(Q11 6.1.2)。
規格に載せない項目は、どう守るのか
すべてのCQAを規格に載せる必要はなく、規格に載せない項目は上流の管理で守ります。 原薬について ICH Q11 は、規格を管理戦略の一部と位置づけ、CQAの扱い方を次の3通りに分けています(6.1.2)。
- 規格に載せ、最終の試験で確かめる:できあがった原薬を測って、合否を決めます。
- 規格に載せ、上流の管理で確かめる:工程のデータで品質を評価して出荷の判定に使うリアルタイムリリース試験完成品を改めて試験せず、工程中のデータで品質を保証して出荷判定につなげる方式。詳しく →(RTRT)が、この例です。
- 規格に載せず、上流の管理で守る:工程内の試験や、CQAを予測できる工程条件の測定で守ります。
2つ目と3つ目のように上流の管理を使うときは、そのCQAが工程のどこでばらつくかの理解を根拠にします。
このように、規格は守る場所の1つにすぎません。1つのCQAを上流から下流の複数の場所で守っておけば、どれか1つの管理が効かなくなっても、守る場所が残ります。では、実際の管理戦略はどこでつまずくのか。
5. 重要:管理戦略は、どこでつまずくのか
つまずきの多くは、管理項目を並べただけで、各項目で品質を守れる理由をデータで示していないことから起きます。 よく見られる形は次の4つです。
- 一覧表で終わる:臨床試験用のロットで測った項目をそのまま並べ、範囲の根拠が「これまでそうだったから」になっている状態です。各項目がなぜそのCQAを守れるのかに答えられません。
- 念のためにすべてを「重要」にする:品質への影響を確かめないまま範囲を厳しく縛ると、逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →の報告が増え、本当に効く条件が目立たなくなります。
- 調べずに「重要ではない」と決める:影響を確かめないまま管理を緩めると、どこでも守られていないCQAが残ります。
- 最終試験1本に頼る:その試験が使えなくなったり、見ていない項目が出てきたりすると、そのCQAを守る場所がなくなります。
最初の3つは、開発データで影響を確かめる手間を省いたところから始まります。
つまり、管理戦略の文書を確かめるときは、項目の数ではなく、各項目の横に理由とデータが書いてあるかを見ます。では、一度作った管理戦略は、いつ見直すのか。
6. 作った管理戦略は、いつ見直すのか
製造データの傾向、苦情や逸脱、製法・原料・供給元・装置の変更をきっかけに、評価した範囲が今も合っているかを確かめ直します。 管理戦略が守れるのは、作ったときに想定して評価した不純物やばらつきの範囲までだからです。
製造データや苦情・逸脱からは、どう見直すのか
ICH Q10医薬品品質システムを定めた国際ガイドライン。ライフサイクルを通じた品質マネジメントの考え方を示す。詳しく → は、工程の性能と製品の品質を監視する仕組みを持つよう求めています(3.2.1)。その中で、管理戦略に挙げた工程条件と品質特性を分析し、管理された状態が続いているかを確かめます。
この仕組みには、苦情、回収、逸脱、査察の指摘など、社内外から届く品質の情報も取り込みます。商用生産のデータで工程を確かめ続ける活動が、継続的工程確認(CPV)です。
製法や原料が変わったときは、何を確かめるのか
製法や原料、供給元が変わるときは、その変更で新しくできうる物質やばらつきが、管理戦略で守っている範囲に入るかを確かめます。新しくできうる物質は、品質リスクマネジメント(ICH Q9)の手順で見積もります。取引先から製法変更の連絡が来たときも、購買だけで受け止めず、品質部門と一緒にこの確認をします。
この確認が欠けた例が、バルサルタンで最初に回収の対象になった原薬のメーカーです。FDA(米国食品医薬品局)は2018年11月29日付の警告書で、同社が2011年11月に製法を変えたとき、変異原性不純物DNAを傷つけうる有機不純物。元素不純物とは別枠で管理される。詳しく →(遺伝子を傷つけるおそれのある不純物)ができる可能性を十分に評価していなかったと指摘しました。
同じ警告書は、2018年6月に顧客からの苦情で正体不明のピークとして現れたNDMAについても、調査が不十分だったとしています。製法を変えたときと、苦情で異常が見えたときの2回、見直しのきっかけがありました。
社内では、変更管理の様式に製造記録や承認書への影響の欄はあっても、管理戦略のどこに触れるかの欄が無いことがあります。供給元の変更を試験成績書(CoA)の確認だけで済ませる運用も、同じ見落としにつながります。
つまり、見直しを担当者の注意に任せず、変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →の様式と苦情・逸脱の調査の手順に、管理戦略へ戻す欄を設けておくことが要ります。最後は、自分の製品で確かめる順番です。
7. 自分の製品では、何から確かめるのか
まず自分の製品の重要品質特性(CQA)を3つ選び、それぞれを守る場所を書き出すことから始め、そのあと次の順に確かめます。
- 守る場所を書き出す:選んだCQAごとに、抑える・除く・確かめる場所を工程の順に書きます。書けない箇所が、見直す場所です。
- 最終試験だけのCQAを探す:最終試験1本だけで守っているCQAが無いかを見ます。
- 「重要」の根拠を確かめる:重要とした工程条件に、その理由を示すデータがあるかを確かめます。
- 変更管理の様式を見る:製法・原料・供給元・装置を変えるとき、管理戦略のどこに触れるかを書く欄があるかを見ます。
- 苦情と逸脱の戻り道を確かめる:苦情や逸脱で出た正体不明のピークや異常を、管理戦略の見直しに戻す手順があるかを確かめます。
- 取引先の変更連絡の受け手を決める:取引先から製法変更の連絡が来たとき、誰が影響を評価するかを決めておきます。
守る場所の書き出しから「重要」の根拠までが管理戦略の中身の確かめで、変更管理の様式から取引先の受け手までが見直しの仕組みの確かめにあたります。
購買や営業の立場なら、取引先に「製法や原料を変えるとき、事前にどう知らせてもらえるか」を聞いておくことから始められます。受け入れ試験の考え方は供給者管理と原材料の受入試験にまとめました。
承認後に何を変えると届出が要るかはICH Q12で、ニトロソアミンの評価は遺伝毒性不純物とニトロソアミンで解説しています。
参考文献
- ICH Q8(R2), Pharmaceutical Development(Step 4、2009年8月。Part II の1 最低限の開発でも管理戦略を決めることと、デザインスペースをより体系的な開発の要素の例とすること、2.5 管理戦略に少なくともCPPと原材料の性質の管理を含めること)
- ICH Q10, Pharmaceutical Quality System(Step 4、2008年6月。用語集の管理戦略の定義、3.2.1 工程の性能と製品品質の監視の仕組みと、苦情・逸脱などの情報の取り込み)
- ICH Q11, Development and Manufacture of Drug Substances(Step 4、2012年5月。6.1 管理戦略の定義、6.1.2 規格は管理戦略の一部でありCQAを3通りに扱えること、検出に限界のある項目と工程の終わり近くで使う原材料の扱い)
- ICH Q12製品ライフサイクル管理の技術的・規制的な考え方を示すICHガイドライン。詳しく →, Technical and Regulatory Considerations for Pharmaceutical Product Lifecycle Management(Step 4、2019年11月。承認後の変更の整理)
- FDA, Warning Letter 320-19-04, Zhejiang Huahai Pharmaceutical Co., Ltd.(2018年11月29日。2011年11月の製法変更時の評価不足、2018年6月の苦情への調査)
- FDA, Updates and Press Announcements on Angiotensin II Receptor Blocker (ARB) Recalls (Valsartan, Losartan, and Irbesartan)(バルサルタンの回収の経過)

- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのかいま読んだ記事
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
 CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅2026-07-19
 プロセス特性解析とは?1つずつ振る実験で足りない理由2026-06-28
 PPQは3ロットでよいのか?ロット数は何で決めるのか2026-07-28
Proglenth(proglenth.com) https://www.proglenth.com/article/control-strategy-ich-q10