CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
CPPとデザインスペースは、工程の運転条件のうち、どれをどの幅で管理するかを決めるための考え方です。CPP(重要工程パラメータ製品の品質に大きく影響する工程条件。傾向を監視して管理された範囲で運転する。詳しく →)は守りたい品質を動かすため監視か制御が要る条件で、デザインスペースは複数の条件を同時に動かしても品質が保たれると示して承認を受けた範囲です。
ただし、どの条件がCPPかは、条件そのものを眺めても決まりません。先に守る品質を選び、その品質が条件でどれだけ動くかを実験で確かめて、はじめて決まります。
この記事では、守る品質の選び方、CPPの判定の仕方、確かめた幅とデザインスペースの違い、デザインスペースを申請するかの判断を順に説明します。
- CPPとは:ばらつくと重要品質特性(CQA)に影響するため、監視か制御が要る工程の条件です。
- CPPかどうかは何で決まるか:条件を振ったときにCQAがどれだけ動くかを、実験とリスク評価で示して決めます。
- PAR(立証済み許容範囲)を並べればデザインスペースになるか:なりません。条件の組み合わせまで確かめた範囲だけがデザインスペースです。
1. CPPは、工程のどの条件を指すのか
CPPは、その条件がばらつくと重要品質特性(CQA)製品の品質・安全性・有効性を保証するため規格内に収めるべき重要な品質特性。が動くため、監視か制御が要る工程の条件です。 定義は ICH Q8医薬品開発とQbDの考え方を示すICHガイドライン。重要品質特性(CQA)を定義している。詳しく →(R2) の用語集にあり、CQA製品の品質を保つために、適切な範囲に収まっている必要がある物理的・化学的・生物学的・微生物学的な性質です(ICH Q8)。規格試験だけでなく、工程の管理で保証するものも含みます。詳しく →は、望む品質を保つために適切な限度や範囲の中にあるべき性質を指します。
抗体の培養では、温度を変えると、抗体に付く糖鎖のうちフコースの欠けたものの割合や、ガラクトースの付き方が変わることがあります。フコースの欠けた抗体はがん細胞を攻撃する働き(ADCC抗体FcがNK細胞などのFcγRIIIaに結合し、そのエフェクター細胞に標的細胞を傷害させる作用。詳しく →活性)に効くため、糖鎖タンパク質に付加される糖の鎖状構造で、抗体の有効性・免疫原性などに影響する重要な品質特性。詳しく →の形は効き目に関わる品質特性、つまりCQAにあたります。
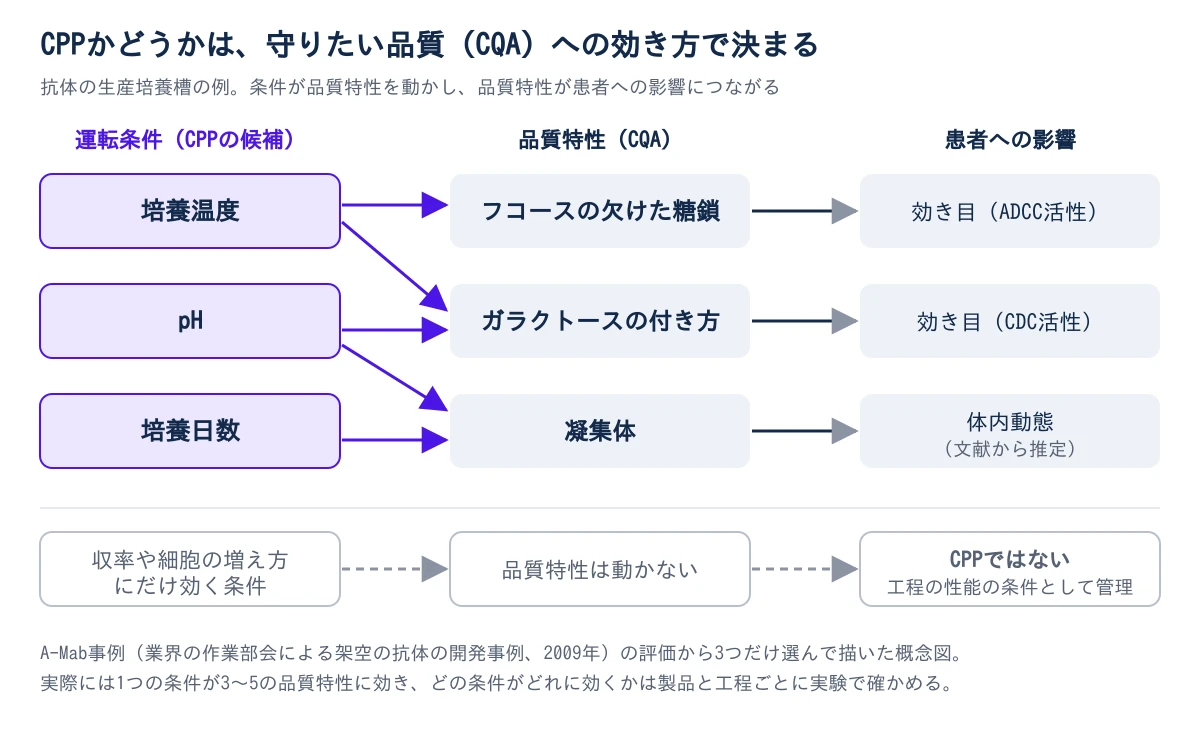
温度、pH、溶存酸素培養液に溶けている酸素の濃度。細胞の呼吸を支えるため一定に保つ制御対象。詳しく →、撹拌、フィード(追加する培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →)の量など、工程で記録する条件は何十もあります。CPPはそのうち、図の左から右まで矢印がつながる条件だけです。
つまり、条件がCPPかどうかは、守る品質が先に決まっていないと判定できません。
2. 守る品質(CQA)は、患者への影響の大きさで選ぶ
CQAは、その性質が外れたときに、患者の安全性と有効性にどれだけ響くかで選びます。 抗体には糖鎖、電荷の違い、凝集体タンパク質分子どうしが結合してできた高分子量の集合体です。有効性や免疫原性に影響するため、その含量を測ります。詳しく →、宿主細胞タンパク質(HCP)の残りなど、品質特性が数多くあります。
ICH Q11原薬の開発・製造を扱い、原薬側の管理戦略の作り込みを示すICHのガイドライン。詳しく → は、生物薬品は品質特性が多すぎて、1つずつ安全性と有効性への影響を評価しきれないことがあると認めています。そのうえで、リスク評価で順位を付け、作用の仕組み、構造と機能の関係、非臨床と臨床のデータで評価を更新していくやり方を示しています。
つまり、最初から完全な一覧を作る必要はなく、データが増えるたびに順位を付け直します。
業界の作業部会がまとめた抗体の架空の開発事例「A-Mab」(2009年)は、この順位付けを点数で行っています。効き目、体内動態、免疫原性薬そのものが患者の免疫応答を誘発しやすい性質。凝集体や不純物、投与経路、患者背景などが要因になる。詳しく →、安全性のそれぞれについて、影響の大きさ(2〜20点)と、その判断の不確かさ(1〜7点)を掛け、いちばん高い値をその特性の点数にします。
- 凝集体:効き目には影響しないと確かめていましたが、体内動態への影響は文献からの推定しかなく、12点×5点の60点で高いリスクとされました。
- 不確かさの点:自社の臨床試験で確かめた特性は1点、情報の無い新しい特性は7点です。データが増えるほど、同じ影響でも点数は下がります。
CQAに選んだ特性を、すべて出荷の規格に入れる必要はありません。 ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q11 は、規格で試験する方法のほかに、規格に入れずに工程の途中の管理で保証する方法も挙げています。ウイルスのように最終品の試験では検出に限りがあるものは、原料と工程の管理を重ねて保証します。
つまり、CQAの一覧と出荷規格の項目は一致しなくてよく、規格に入れない特性は工程のどこで保証するかを決めておきます。
申請では、CQAの一覧と選んだ理由を書き、場合によっては候補から外した特性の理由も説明します(ICH Q11 3.2.2)。一覧ができたら、各CQAの差を見分けられる分析法がそろっているかを確かめます(CQAと分析法の選び方)。
3. その条件がCPPかどうかは、どう判定するのか
条件を実際に振り、CQAが品質の許容範囲に対して無視できない大きさで動いたら、その条件をCPPとします。 どの大きさから「無視できない」とするかに単一の絶対基準は無く、リスク評価と実験データを並べて、開発と品質保証が合意して決めます。
進め方は3段です。
- 候補を絞る:事前の知識とリスク評価工程や製品に潜在するリスクの種類・発生可能性・影響度を系統的に特定・分析し、優先的に管理すべき項目を決定する手続き。詳しく →(ICH Q9)で、品質に効きそうな条件を選びます。外した条件ほど、外した理由を書き残します。
- まとめて振る:実験計画法(DoE)複数の因子を計画的に振って影響を効率よく調べる手法。パラメータの許容幅の把握などに使う。で、複数の条件を同時に動かします。少ない実験回数で、どの条件がどのCQAをどれだけ動かすかが読み取れます。条件どうしの組み合わせの効き方も分かります。
- 小さな槽で確かめる:実験は、実機を小さく再現したスケールダウンモデルで行うのが普通です。この一連の作業をプロセスキャラクタリゼーションと呼びます。
A-Mabでは、15,000 L の生産培養槽のデザインスペースの限界値を、おもに 2 L のスケールダウンモデルのデータから導いています。小さな槽が実機を代表していると示せなければ、判定の根拠ごと崩れます。
分析のばらつきにも気をつけます。A-Mabは、効き目の変化が意味のある大きさかどうかを、測定法のばらつきと比べて判断するとしています。条件による差が分析のばらつきに埋もれる場合は、測定の精度を上げるか、原理の違う手法で裏を取ってから判定します。
判定が済んだら、各CPPについて「どのCQAに効くからCPPなのか」を一文で言える状態にします。A-Mabの生産培養槽では、温度、pH、溶存二酸化炭素、培養日数、浸透圧の5つが品質に効く条件とされ、たとえば培養日数は凝集体、HCP、残存DNA製造に使った宿主細胞に由来するDNAの不純物です。安全性の観点から、精製後にどれだけ残っているかを測る試験です。詳しく →などに効くと整理されています。一文で言えない条件は、判定の根拠が足りていません。
4. 念のため全部をCPPにすると、何が困るのか
管理と逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →の報告が増え、本当に品質に効く条件が目立たなくなります。 幅を外れるたびに調査が要る条件が何十もある。そうなれば、品質保証の時間はそこに取られます。
CPPから外すことは、管理しないことではありません。A-Mabは条件を次の4つに分け、それぞれに合った厳しさで管理しています。
- CPP:品質に効き、制御の余裕が小さく、デザインスペースから外れる危険が高い条件です。
- WC-CPP(よく制御されたCPP):品質に効きますが、装置の制御が安定していて外れる危険が低い条件です。
- KPP(重要な工程の性能の条件):収率や細胞の増え方など、品質ではなく工程の性能に効く条件です。
- それ以外:品質にも性能にも効かない条件です。
A-Mabの生産培養槽では、品質に効く5つの条件がすべてWC-CPPとされました。前培養と収穫の工程には品質に効く条件が見つからず、品質に効く条件(CPP・WC-CPP)は置かれていません。
反対に、調べずに「重要ではない」とするのも危険です。品質に効く条件を見落とすと、その条件が動いても誰も気づきません。つまり、CPPに入れるか外すかは、どちらも実験の裏づけがあって初めて決められます。
5. 重要:PARを並べた四角は、なぜデザインスペースにならないのか
PARは条件を1つずつ動かして確かめた幅で、条件の組み合わせまでは確かめていないからです。 工程の条件には、目的の違う3つの幅があります。
| 幅 | 主に使う人 | 何を示すか |
|---|---|---|
| NOR(通常運転範囲) | 製造 | 毎日の運転で狙って制御する、狭い範囲 |
| PAR他を固定し一つのパラメータを動かしても品質が保たれると実証された、NORより広い確認済み許容範囲。詳しく →(立証済み許容範囲) | 開発・品質保証 | ほかの条件を固定し、1つだけ動かしても品質が許容範囲に収まると確かめた範囲 |
| デザインスペース | 開発・薬事 | 複数の条件を同時に動かしても品質が保たれると示し、承認を受けた範囲 |
製造はNORの中で運転し、外れてもPARの内側なら品質への影響は小さいと見て、逸脱の調査の物差しにします(PARとNOR)。
温度のPARとpHのPARを、それぞれ片方ずつ確かめたとします。2つを掛け合わせた四角のうち、温度もpHも高い角の組み合わせは、誰も試していません。温度が高いときはpHを下げないと凝集体が増える、のような組み合わせの効き方があると、その角では品質が保てないことがあります。
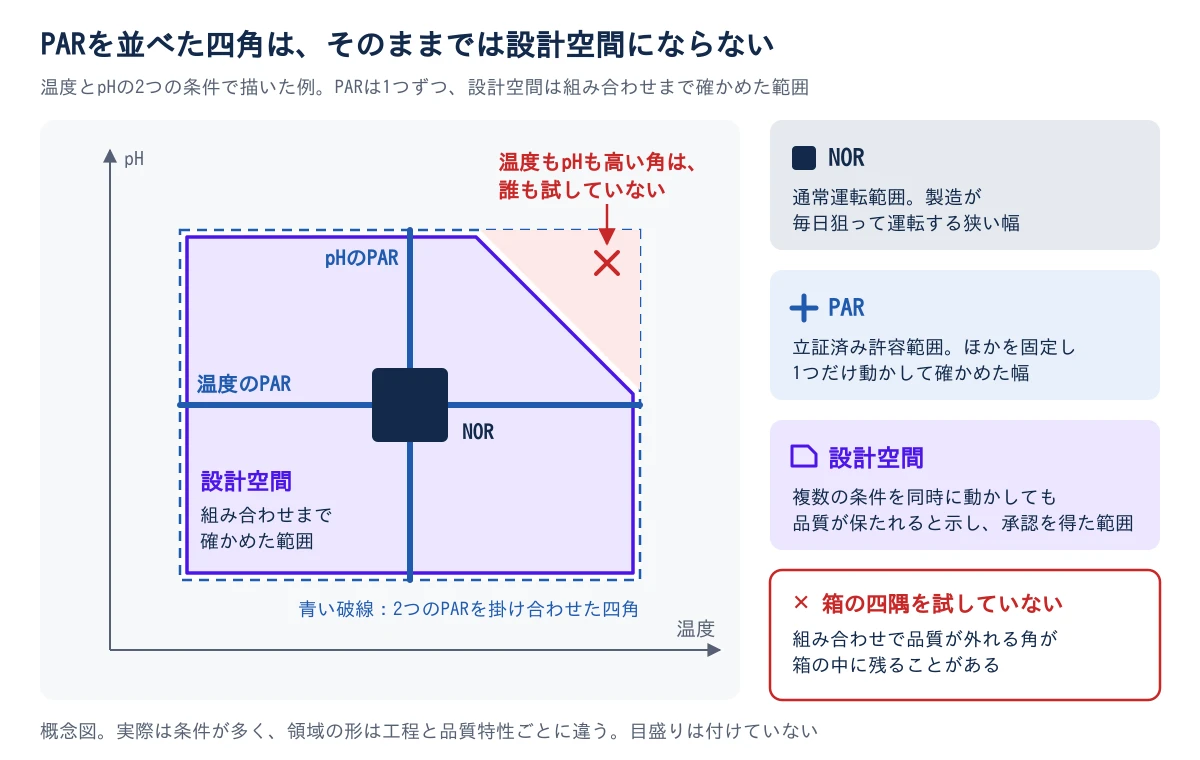
四隅を試していない四角をデザインスペースとして申請したり、運転の根拠にしたりすると、品質を確かめていない条件で運転してしまいます。 このように、デザインスペースを引くなら、DoEパラメータを変えたときCQAがどう応答するかを効率よく調べる実験計画法。詳しく →で組み合わせの効き方まで調べたデータが要ります。
6. デザインスペースを申請すると、承認後に何が変わるのか
デザインスペースの中で条件を動かしても、承認後の変更として扱われなくなります(ICH Q8(R2))。 原料ロットに合わせて温度や流量を少し調整するたびに、届出をしなくて済みます。
範囲は申請者が提案し、当局が審査して認めたものに限られます。外へ出る移動は、通常どおり変更の手続きの対象です。そして、デザインスペースは申請者の任意で、引かなくても承認は取れます。
引くかどうかは、次の4つで比べます。
- 動かしたい条件があるか:原料のばらつきに合わせた調整が見込まれる、複数の拠点で同じ工程を回す、といった場合は価値が大きくなります。動かす場面が少なければ、手間に見合いません。
- データを用意できるか:組み合わせの効き方まで調べるには、多くの条件を振った実験とモデルが要ります。開発の早い段階では、狭い範囲にとどまることもあります。
- 規模と拠点の違いを説明できるか:ICH Q8(R2) 2.4.4 は、小さな規模で引いたデザインスペースについて、商用の規模に当てはまる根拠と、スケールアップで生じうる危険を説明するよう求めています(should)。拠点を増やすときも、前提が通用するかを確かめ直します。
- 当局と扱いを合意できるか:範囲の中の移動をどこまで変更なしで扱えるかは、地域ごとの解釈と申請での合意で変わります。
つまり、デザインスペースは引けば得をする仕組みではなく、動かしたい条件とデータと当局の合意がそろったときに意味を持ちます。NORとPARで申請して始める道もあります。承認後の変更を、範囲ではなく別の仕組みで前もって合意する方法はICH Q12で扱っています。
デザインスペースは条件だけでなく、原料の特性も前提にした範囲です。培地、レジン、フィルターの供給元や仕様が変わると、範囲の前提が動くことがあります。「仕様は同等です」という連絡も、品質保証を通して前提に触れないかを確かめます。
7. 自分の工程では、まず何を書き出すか
最初に、CPPとされている条件ごとに、効いているCQAと根拠の実験を書き出します。 書けない所が、見直す所です。そのあと、次の順に確かめます。
- 重要品質特性(CQA)の一覧に理由があるか:選んだ理由と、候補から外した特性の理由が記録に残っているかを見ます。
- 重要工程パラメータ(CPP)製品の品質に影響するため管理すべき操作条件。管理範囲を定めて工程を制御する。から外した条件に理由があるか:リスク評価の記録に、外した根拠が書かれているかを見ます。
- 小さな槽の結果が実機を代表しているか:根拠の実験がスケールダウンモデルなら、適格性を示した記録があるかを見ます。
- 3つの幅が現場で区別されているか:通常運転範囲(NOR)、立証済み許容範囲(PAR)ほかの条件を一定にしたまま、ある工程パラメータをこの範囲で動かしても、品質の基準を満たすものができると確かめた範囲です(ICH Q8)。通常運転の幅(NOR)より広く取ります。詳しく →、申請した範囲が手順書とバッチ記録製造ロットごとに手順・使用資材・実施者・確認結果を定められた様式で記録した原本。そのとおりに作ったことを証明する文書です。詳しく →で分かれていて、外れたときの動き方を製造の担当者が知っているかを見ます。
- 原料の変更が前提の確認に回るか:培地やレジンの供給元・仕様の変更が、変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →で範囲の前提の確認に回る経路があるかを見ます。
- 実際の運転がどこに分布しているか:商用の製造データで、運転が範囲のどこに集まっているかを見続けます(継続的工程確認(CPV))。
CQAの一覧とCPPから外した条件の理由が書けたら、次は条件を振る実験の組み方と、範囲を実機で裏づけるプロセスバリデーションの計画に進みます。
参考文献
- ICH Q8(R2), Pharmaceutical Development(Step 4、2009年8月。CQAとCPPとデザインスペースの定義、デザインスペースの中の移動は変更とみなされないこと、デザインスペースが任意であること、2.4.4 小さな規模で引いたデザインスペースを商用の規模に当てはめる根拠)
- ICH Q11, Development and Manufacture of Drug Substances(Step 4、2012年5月。3.1.4 生物薬品のCQAの特定とリスク評価、3.2.2 CQAの一覧と理由、6.1.2 規格に入れないCQAの管理)
- ICH Q9リスクに基づいて品質を判断する、品質リスクマネジメントの考え方を示すICHのガイドライン。詳しく →(R1), Quality Risk Management(Step 4、2023年1月)
- ICH Q10医薬品品質システムを定めた国際ガイドライン。ライフサイクルを通じた品質マネジメントの考え方を示す。詳しく →, Pharmaceutical Quality System(Step 4、2008年6月)
- FDA, Guidance for Industry: Process Validation: General Principles and Practices(2011年)
- CMC Biotech Working Group, A-Mab: a Case Study in Bioprocess Development(Version 2.1、2009年10月30日。CASSSとISPEから公開。2.4.2 影響×不確かさによる品質特性の評価、Table 3.19 生産培養槽の条件の分類、15,000 L のデザインスペースをスケールダウンモデルのデータから導いた例)

- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅いま読んだ記事
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
 管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか2026-06-25
 プロセス特性解析とは?1つずつ振る実験で足りない理由2026-06-28
 バリデーションとは?意味・5つの対象・検査合格との違い2026-11-03
Proglenth(proglenth.com) https://www.proglenth.com/article/critical-process-parameters-design-space