プロセス特性解析とは?1つずつ振る実験で足りない理由
培養の温度・pH・溶存酸素・撹拌、フィードの量と時期、精製の負荷量・流速・緩衝液のpHと塩濃度。抗体の工程で運転条件を書き出すと、プロセス特性解析商用製造の前に、工程パラメータと品質の関係を実験で明らかにする作業。管理戦略の土台をつくります。詳しく →(工程特性解析リスク評価とDoEで、どの工程パラメータがCQAに効くかを定量的に調べる工程特性解析。詳しく →)で扱う候補は、すぐに数十個にのぼります。
プロセス特性解析は、そのうちどの条件が品質を動かし、どこまで動いても品質が保たれるかを、実機を小さく再現した装置で調べる作業です。ただし、絞った条件を1つずつ振って許容範囲を取っても、複数の条件が同時に揺れたときの品質までは言えません。
この記事では、候補を実験の前に絞る理由、1つずつ振る実験で足りない理由、振る幅の決め方、小さな装置の結果を実機の根拠に使える条件を、開発の報告書を書く人と受け取る人の目線で説明します。
- なぜ実験の前に絞るのか:候補の数だけ組み合わせが掛け算で増え、全部は振れないからです。
- 1つずつ振る実験で足りないのはなぜか:そこで得た許容範囲は、ほかの条件を固定したときの幅だからです。
- 振る幅は何で決めるか:実機で起きうる条件の揺れを覆うところまで取ります。
1. プロセス特性解析が決めるのは、管理する条件の一覧とその幅
特性解析の成果物は実験データそのものではなく、管理する運転条件(CPP製品の品質に大きく影響する工程条件。傾向を監視して管理された範囲で運転する。詳しく →)の一覧と、それぞれを動かしてよい幅(PAR他を固定し一つのパラメータを動かしても品質が保たれると実証された、NORより広い確認済み許容範囲。詳しく →)と、その根拠です。 3つの用語は、ICH Q8医薬品開発とQbDの考え方を示すICHガイドライン。重要品質特性(CQA)を定義している。詳しく →(R2) の用語集で次のように定義されています。
| 用語 | 中身(ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q8(R2) 用語集) |
|---|---|
| 重要品質特性(CQA)製品の品質・安全性・有効性を保証するため規格内に収めるべき重要な品質特性。 | 守る品質。抗体なら凝集体タンパク質分子どうしが結合してできた高分子量の集合体です。有効性や免疫原性に影響するため、その含量を測ります。詳しく →や糖鎖タンパク質に付加される糖の鎖状構造で、抗体の有効性・免疫原性などに影響する重要な品質特性。詳しく →など |
| 重要工程パラメータ(CPP)製品の品質に影響するため管理すべき操作条件。管理範囲を定めて工程を制御する。 | ばらつきが CQA製品の品質を保つために、適切な範囲に収まっている必要がある物理的・化学的・生物学的・微生物学的な性質です(ICH Q8)。規格試験だけでなく、工程の管理で保証するものも含みます。詳しく → に影響するため、監視または管理すべき運転条件 |
| 確認済み許容範囲(PAR)ほかの条件を一定にしたまま、ある工程パラメータをこの範囲で動かしても、品質の基準を満たすものができると確かめた範囲です(ICH Q8)。通常運転の幅(NOR)より広く取ります。詳しく → | ほかの条件を一定に保ったまま、その範囲で運転すれば品質基準を満たす物ができると確かめた幅 |
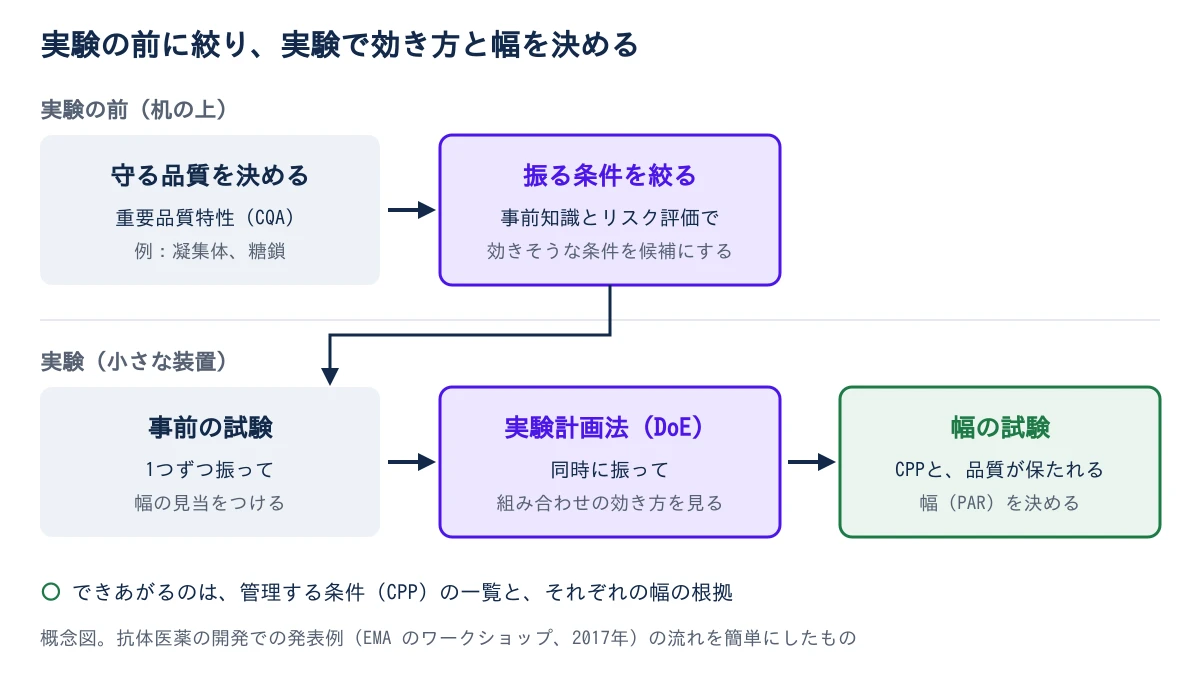
流れの実例は、欧州医薬品庁(EMA)が2017年に開いた専門家のワークショップで発表された、抗体医薬アベルマブの開発です。
- 机の上:CQA を決め、事前知識とリスク評価で品質に効きそうな条件を候補にした。
- 小さな装置:1つずつ振る事前の試験、条件を同時に振る実験、幅を確かめる試験の順に進め、PAR を決めた。
この作業は、米国食品医薬品局(FDA)のプロセスバリデーション決めた製造工程が、いつも安定して規格に合う製品を作れることを事前に実証し、その後も確認し続ける取り組みです。承認申請や品質保証の土台になります。詳しく →の3つのステージのうち、最初の工程設計(ステージ1)にあたります。商用規模で品質がそろうかを確かめるプロセス性能適格性評価製造装置やユーティリティが意図どおりに据え付けられ、動き、性能を出せることを文書で裏づける活動。詳しく →(PPQ)は、ここで決めた条件と幅を前提に組むもの。特性解析の根拠が弱ければ、PPQ の前提も弱くなります。
2. 全部は振れないので、実験の前にリスク評価で絞る
組み合わせの数は、条件の数の掛け算で増えます。説明用の仮の数字ですが、7つの条件をそれぞれ高・低の2水準で全部組み合わせると128通り、3水準なら2,187通り。小型の培養槽を並べても、抗体1つの開発で回せる数ではありません。
だから、事前知識とリスク評価工程や製品に潜在するリスクの種類・発生可能性・影響度を系統的に特定・分析し、優先的に管理すべき項目を決定する手続き。詳しく →で、実験に入れる条件を先に絞ります。 リスク分析の道具で候補を絞り込めば、実験の総数を抑えながら得られる知識を大きくできます(FDA 2011、ステージ1)。点数付けには、故障モード影響解析(FMEA起こりうる故障モードとその影響を洗い出して優先度づけする、リスクアセスメントの手法。詳しく →)のような方法を使います(FMEAとは?)。
絞り込みを速くするのが事前知識です。
同じ型の抗体の開発経験や過去の製造データがあれば、効かないと分かっている条件を最初から外せます。アベルマブでは、第1相から申請まで4年未満、プロセスバリデーションのステージ1と2を18か月で終え、事前知識の活用で全体の期間がおよそ6か月短くなりました(EMA 2017)。
外した条件は、実験では確かめません。
そのため、外した理由を記録に残します。過去の製造で動いたことがない、仕組みから影響が考えにくい、といった理由です。理由が書けない条件を外せば、見落とした影響は商用の製造で逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →として表に出ます。
3. 1つずつ振って取ったPARを並べても、デザインスペースにはならない
「温度もpHも、確かめたPARの中で運転していた。なのに、なぜ品質が外れたのか」。
答えは PAR の定義の中にあります。PAR は、ほかの条件を一定に保ったまま1つを動かして確かめた幅です。1つずつ振って得た PAR は、複数の条件が同時に幅の端へ寄ったときの品質を保証しません。
たとえば、温度を下げても品質は変わらず、pHを上げても変わらなかったとします。それでも、温度が低くて pH が高いときだけ品質が崩れることがあります。一方の条件が、もう一方の効き方を変える関係。これを交互作用と呼びます。
ICH Q8(R2) は、PAR を組み合わせてもデザインスペース(複数の条件の組み合わせと相互作用まで含めて、品質の保証が示された範囲)にはならないとしています(2.4.5)。同じ項は、一変数の実験から得た PAR も工程について有用な知識になる、と続けます。
交互作用を少ない実験で見分けるのが、実験計画法(DoE)複数の因子を計画的に振って影響を効率よく調べる手法。パラメータの許容幅の把握などに使う。です。複数の条件を決まった組み合わせで同時に振り、それぞれの主効果と交互作用を統計的に切り分けます。効く条件を拾い出す段階では一部実施要因計画のようなスクリーニングの計画を、曲がった応答や最適点を詳しく見る段階では応答曲面法を使います(米国国立標準技術研究所(NIST)の統計ハンドブック 5.3.3)。DoEパラメータを変えたときCQAがどう応答するかを効率よく調べる実験計画法。詳しく → は、交互作用を含めた条件と結果の関係を明らかにする助けになります(FDA 2011)。
では、1つずつ振る実験は要らないのでしょうか。
要ります。DoE は、1つずつ振る実験の置き換えではなく、その間に入る工程です。 アベルマブでも、DoE の前に1つずつ振って幅の見当をつけ、DoE のあとに1つずつ振る幅の試験で PAR を決めていました。培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →の組成を振るときも、考え方は同じです(培地開発)。
4. 振る幅は、実機で起きる揺れを覆うところまで取る
振る幅は、実際の製造で条件がどれだけ揺れるかを基準にし、その揺れを覆う範囲に取ります。幅を狭く取りすぎると「その範囲では何も効かない」という結果が出ます。それが実機で起きる揺れを覆っていなければ、管理幅の根拠にはなりません。反対に広く取りすぎると、極端な条件で工程が崩れ、知りたい中間の情報が取れない。
揺れの大きさは、過去のロットの運転記録、センサーの精度、制御のばらつきから見積もります。工程設計の段階では、原料のロット、担当者、環境、測定系による揺れも考えます(FDA 2011)。原料やレジン、フィルターのロットの違いも、振る対象の候補です。
幅の外側、品質が保てなくなる境(edge of failure)まで見ておくと役に立つこともあります。ただし、デザインスペースを決めるのに必須の作業ではありません(ICH Q8(R2) 2.4.6)。
分析法のばらつきが条件の効きより大きいと、どの条件も効かないように見えます。振る前に、分析法が条件の差を見分けられるかを確かめます(品質特性に合う分析法の選び方)。
見る結果も、品質だけでは足りません。記録するのは、収率や処理時間のような工程の性能まで。品質は保たれても収率が大きく落ちる条件は、製造では使えないからです。
5. 小さな装置で得た幅は、代表性を示した範囲でだけ実機に使える
小さな装置で得た幅は、その装置が実機を代表していると示せた範囲でだけ、実機の根拠に使えます。培養では数十本を並べて同時に回せる小型の培養槽を、精製では小型のカラムを使います。
小さな装置は、混合時間添加した成分が槽内で均一になるまでの時間。大スケールほど延び、濃度勾配を生む。詳しく →(加えた液が槽全体に行き渡るまでの時間)も、酸素移動容量係数(kLa、気泡から液へ酸素が移る速さ)も、細胞や液にかかるせん断も、実機と同じにはなりません。どの指標をそろえても、ほかのどれかがずれる。モデルがどの程度まで商用の工程を表しているかを理解しておくことが大切です(FDA 2011)。
そのため、同じ条件で小さな装置と実機を運転し、品質特性が同じ範囲に入ることを確かめます。示せなかった項目は、小さな装置の結果だけでは幅を決められません。装置の選び方はスケールダウンモデルと精製のスケールダウンモデルに、確かめ方はスケールダウンモデルの適格性評価にあります。
6. 報告書を受け取ったら、守る品質から順に4つのステップで確かめる
最初に確かめるのは、振る条件を選ぶ前に、守る品質である重要品質特性(CQA)が決まっているかです。 守る品質が決まらないうちに条件を選ぶと、効かない条件を詳しく調べて終わります。
ステップ1:CQA と絞り込みの根拠を見る
- 守る品質:CQA の一覧が、条件の選定より前に決まっているか。
- 外した条件:選んだ理由だけでなく外した理由も、過去の実績や仕組みの理解で書かれているか。
ステップ2:同時に動く条件を一緒に振ったかを見る
- 組み合わせ:同時に動きうる条件を、実験計画法(DoE)で一緒に振っているか。PAR だけを並べて、デザインスペースのように扱っていないか。
ステップ3:幅と分析法を見る
- 幅の根拠:振った幅が、実機の運転記録や制御のばらつきから決められているか。原料やレジンのロットの違いを入れたか。
- 分析法の見分ける力:分析法のばらつきが、条件の差より十分に小さいか。
ステップ4:小さな装置の代表性を見る
- 代表性の記録:小さな装置と実機で、同じ範囲の品質が出ることを確かめた記録があるか。
受託先の報告書を受け取る立場なら、この4つのどこが欠けているかで、管理幅の根拠の強さが分かります。結果が出たあとは、どの条件を重要工程パラメータ(CPP)として管理するかの線引き(CPPとデザインスペース)と、確認済み許容範囲(PAR)と通常運転範囲(NOR)の呼び分け(PARとNOR)に進みます。
参考文献
- EMA, Case study 2: Avelumab integrated mAb example(BWP/QWP 合同専門家ワークショップ、ロンドン、2017年11月)(第1相から申請まで4年未満、ステージ1・2を18か月、事前知識による短縮がおよそ6か月、事前知識とリスク評価で候補の条件を選び、事前の試験、DoE、幅の試験でPARを決める流れ)
- FDA, Guidance for Industry: Process Validation: General Principles and Practices(2011年)(ステージ1:原料のロット・担当者・環境・測定系による揺れ、DoEで交互作用を含む関係を明らかにすること、リスク分析で候補を絞ること、モデルが商用の工程を表す程度)
- ICH Q8(R2), Pharmaceutical Development(Step 4。用語集のCPP・PAR・デザインスペースの定義、2.4.5 PARの組み合わせはデザインスペースにならない、2.4.6 edge of failure)
- NIST/SEMATECH, e-Handbook of Statistical Methods, 5.3.3 How do you select an experimental design?(スクリーニングには一部実施要因計画・Plackett-Burman、最適化には応答曲面計画。5因子以上は先にスクリーニング)
- ICH Q9リスクに基づいて品質を判断する、品質リスクマネジメントの考え方を示すICHのガイドライン。詳しく →(R1), Quality Risk Management(FMEAなどのリスク評価の枠組み)

- 1CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 2FMEAとは?医薬品製造でのリスクアセスメントの進め方と落とし穴
- 3プロセス特性解析とは?1つずつ振る実験で足りない理由いま読んだ記事
- 4PARとNORとは?運転の幅は、申請書にどちらを書くのか
- 5スケールダウンモデルとは?小さな槽に実機の何を写すのか
- 6マイクロ/ミニバイオリアクターとは? 結果が合っても、環境が同じとは限らない理由
- 7培地開発とは?DoEで何を振るかは実験の前に決まる
- 8精製工程のスケールダウンとは?縮めるのは太さと面積だけ
- 9スケールダウンモデルの適格性評価とは?小型の結果を実機の根拠にできる条件
- 10Ambr 250とは?小型培養の結果は製造用の槽でも同じになるのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 2FMEAとは?医薬品製造でのリスクアセスメントの進め方と落とし穴
- 3プロセス特性解析とは?1つずつ振る実験で足りない理由
- 4PARとNORとは?運転の幅は、申請書にどちらを書くのか
- 5スケールダウンモデルとは?小さな槽に実機の何を写すのか
- 6マイクロ/ミニバイオリアクターとは? 結果が合っても、環境が同じとは限らない理由
- 7培地開発とは?DoEで何を振るかは実験の前に決まる
- 8精製工程のスケールダウンとは?縮めるのは太さと面積だけ
- 9スケールダウンモデルの適格性評価とは?小型の結果を実機の根拠にできる条件
- 10Ambr 250とは?小型培養の結果は製造用の槽でも同じになるのか
 管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか2026-06-25
 バリデーションとは?意味・5つの対象・検査合格との違い2026-11-03
 PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由2026-10-08
Proglenth(proglenth.com) https://www.proglenth.com/article/process-characterization-doe