CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
CPV(継続的工程確認)とは、プロセスバリデーション決めた製造工程が、いつも安定して規格に合う製品を作れることを事前に実証し、その後も確認し続ける取り組みです。承認申請や品質保証の土台になります。詳しく →に合格した製造工程が、商業生産に入ってからも決めたとおりの品質で動き続けているかを、バッチごとのデータで確かめ続ける活動のことです。製造、試験室、工程の変更を判断する品質保証の業務に関わります。
ただし、データを集めてグラフにするだけでは足りません。だれが見るのか、変化に気づいたらどう判断して記録し、どの手続きにつなぐのかまでを、前もって決めておく必要があります。
この記事では、CPV商業生産が続く限り工程データを集め、管理状態が維持されているかを継続的に監視する活動です。詳しく →の位置づけ、合格したあとも確かめる理由、監視する項目と変化への気づき方、信号が出たときの対応、つまずきやすい点、自分の製品で確かめる順番を順に説明します。
- CPVとは:プロセスバリデーションの3つ目の段階で、商業生産の間も工程が決めたとおりの品質で動き続けているかを、バッチごとのデータで確かめ続ける活動です。
- なぜ合格したあとも確かめるのか:バリデーションで確かめたのは限られた数のバッチで、商業生産を続けるうちに、そのときに無かった変動要因が工程に加わるからです。
- 変化にはどう気づくのか:バッチごとの値を管理図に時間順に並べ、規格を外れる前に、工程の通常の変動範囲から外れる動きを見つけます。
1. CPV(継続的工程確認)とは、バリデーションのどの段階なのか?
CPV(Continued Process Verification、継続的工程確認)とは、プロセスバリデーションの3つ目の段階で、商業生産の間も工程が管理された状態にあることを、バッチごとのデータで確かめ続ける活動です。 出荷試験がバッチごとに合否を決めるのと違い、CPVはバッチを時間順に並べて、工程そのものが変わっていないかを見ます。
ここでいう管理された状態とは、決めた管理の方法によって、工程の性能と製品の品質が保たれ続けていると言える状態のことです(ICH Q10医薬品品質システムを定めた国際ガイドライン。ライフサイクルを通じた品質マネジメントの考え方を示す。詳しく →)。
米国FDAは2011年のガイダンスで、プロセスバリデーションを3つのステージに分けました。工程を設計するステージ1、商業規模で再現性よく製造できるかを確かめるステージ2(工程の適格性評価製造装置やユーティリティが意図どおりに据え付けられ、動き、性能を出せることを文書で裏づける活動。詳しく →)、そしてステージ3の継続的工程確認です。ステージ2の中心が、PPQ(プロセス性能適格性評価)です。
ステージ1と2は出荷を始める前に終えます。ステージ3は違い、製品を作り続けるかぎり終わりません。欧州のEU GMP Annex 15適格性評価とバリデーションを扱うEU GMPの附属書。継続的工程確認に相当する概念を含む。詳しく → も、同じ活動を ongoing process verification と呼び、どの手法でバリデーションした製品にも求めています(5.28、5.29)。
CPVの1サイクルは、監視する項目を決め、データを集め、傾向を見て、判断して記録し、工程と計画に戻す、という5つの段階で進みます。
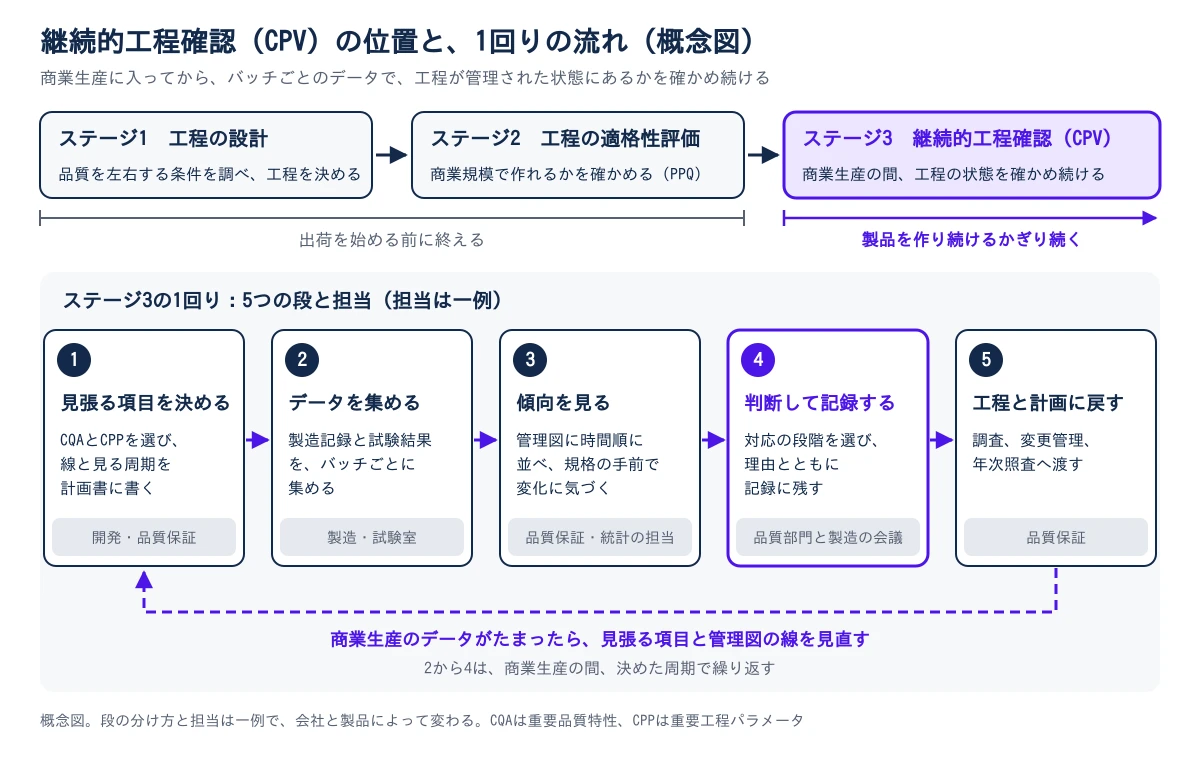
PPQの報告書が示すのは出荷を始める時点の工程で、その後の何年もの工程を示すのは、CPVで積み上げたデータです。
2. 重要:バリデーションに合格したのに、なぜ確かめ続けるのか?
PPQで確かめたのは限られた数のバッチで、商業生産を続けるうちに、PPQのときに無かった変動要因が工程に加わるからです。 FDAのガイダンスも、工程は、それまで気づかなかった変動や、さらされたことのない変動に出会う可能性が高いと書いています。
理由は3つあります。
- 工程の条件が変わるため:原料や資材のロットが替わり、装置の状態も、作業する人も変わります。1つずつは小さな変化でも、重なると工程の値が少しずつずれることがあります。
- 少ないバッチでは、ばらつきを見積もれないため:PPQの数バッチでは、ばらつきの大きさを十分に見積もれません。そのためFDAは、ばらつきを見積もれるだけのデータがたまるまで、PPQと同じ水準のサンプリングと監視を続けるよう勧めています。
- 規制が求めているため:FDAのガイダンスは、データを集めて分析する継続的なプログラムを、GMPの規則(21 CFR 211.180(e)米国の連邦規則で、各医薬品を少なくとも年1回、記録を用いて評価することを求める条項。)にもとづいて求めています。Annex 15 も、工程の傾向を評価しながら品質を監視するよう求めています(5.29)。
どれも、PPQの合格を、その後の工程の保証として扱えない理由です。
実際にFDAは、OTC医薬品(市販薬)の製造所への警告書で、PPQが無いことと並べて、継続的工程確認のプログラムが無いことを指摘しています。
PPQが終わっても、すぐには監視を緩めません。商業生産のデータでばらつきを測り直してから、監視の強さを決め直します。
3. 測れる値をすべて追わずに、何を監視するのか?
傾向を追う中心は、製品の品質のうち外れると安全性や有効性に影響しうる性質と、その性質を動かす工程の条件です。 前者を重要品質特性(CQA)、後者を重要工程パラメータ(CPP)製品の品質に影響するため管理すべき操作条件。管理範囲を定めて工程を制御する。と呼び、どちらもステージ1と2で見極めたものから選びます。
抗体医薬なら、力価、凝集体タンパク質分子どうしが結合してできた高分子量の集合体です。有効性や免疫原性に影響するため、その含量を測ります。詳しく →(分子どうしが集まった塊)、糖鎖の構造などがCQA製品の品質を保つために、適切な範囲に収まっている必要がある物理的・化学的・生物学的・微生物学的な性質です(ICH Q8)。規格試験だけでなく、工程の管理で保証するものも含みます。詳しく →の候補で、培養の温度やpH、精製カラムへの負荷量などがCPP製品の品質に大きく影響する工程条件。傾向を監視して管理された範囲で運転する。詳しく →の候補です。
測れる値をすべてグラフにすると、照査の会議が数字の読み上げで終わり、品質に影響する条件の変化が埋もれます。そのため項目は、製品の品質をどこで守るかを決めた管理戦略から選び、選んだ根拠を計画書に書いておきます。
傾向を追う項目は絞っても、変化に気づく材料はほかにもあります。FDAのガイダンスは、バッチ同士だけでなく1つのバッチの中のばらつきも見るよう書き、苦情、規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →(OOS)の結果、逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →の報告、収率の変動も、ばらつきに気づく材料に挙げています。
計画書で問われるのは、項目の数ではありません。1つずつの項目が管理戦略工程を管理された状態に保つための管理の束。工程条件や試験、規格などを組み合わせて設計する。詳しく →のどこから来たかを、言えるかどうかです。
4. 規格を外れる前に、変化にはどうやって気づくのか?
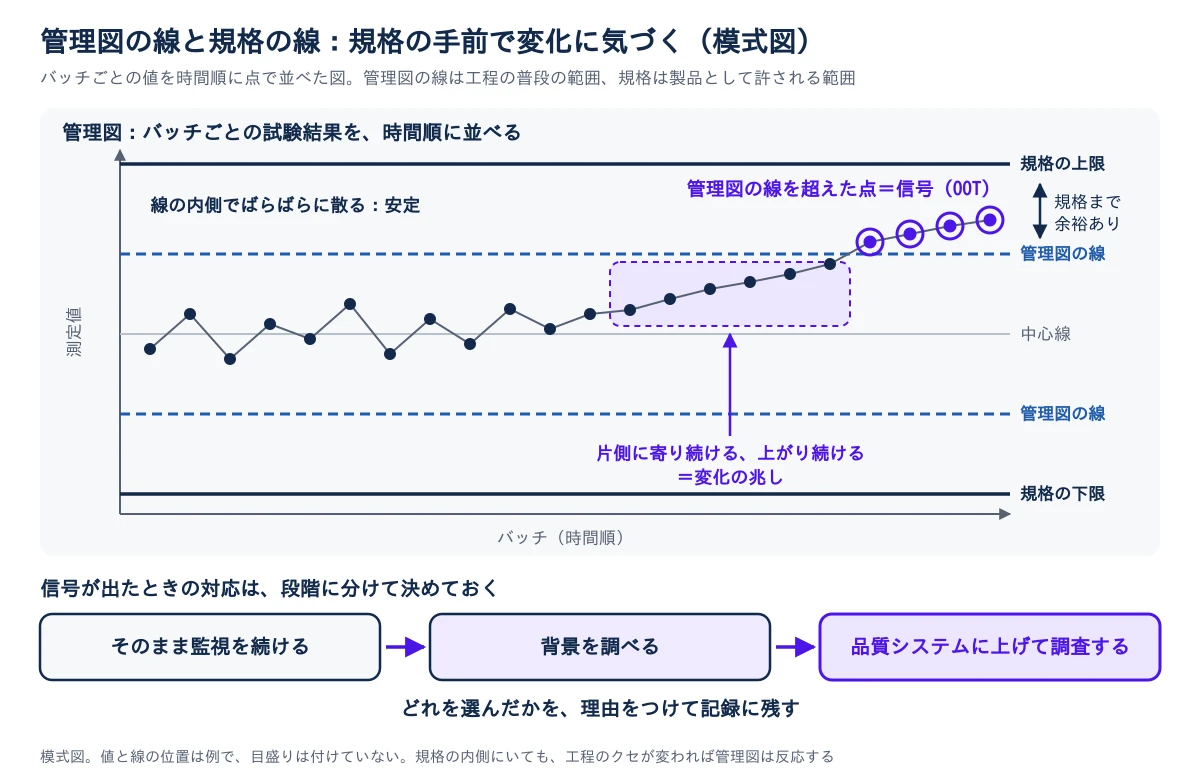
バッチごとの値を時間順に点で並べた管理図測定値を時系列に並べ、中心線と管理限界を引いて工程が安定しているかを見る図。詳しく →を使い、規格を外れる前に、工程の通常の変動範囲から外れる動きを見つけます。 管理図には、過去のデータのばらつきから計算した線を引きます。点が線の内側でばらばらに散っていれば安定で、片側に寄り続けたり、上がり続けたりする並びは変化の兆しです。
管理図の線は、製品の規格とは別のものです。
- 規格:製品として出荷してよい範囲です。外れた結果は、規格外(OOS)として調査します。
- 管理図の線:工程が通常示す値の範囲です。規格の内側でも、工程の挙動が変われば線を超えます。
規格の内側で、管理図の線を超えたり点の並び方が変わったりした結果を、OOT(Out of Trend規格は外れていないが、これまでの傾向から外れた動き。工程変化の兆しを規格外の手前で拾える。詳しく →、傾向外れ個々の結果は規格内でも、時系列の傾向から外れた変化。じわじわ進む異常の兆候として捉える。詳しく →)と呼びます。規格を外れてから調べるのではなく、外れる前に原因を探せることが、CPVで管理図を使う理由です。
線は、いつ引き直すのか
最初の線は暫定のものとして置き、商業生産のデータがたまってから引き直します。 バイオ医薬品抗体や組換えタンパク質など、生きた細胞や微生物に作らせる医薬品の総称です。細胞治療・遺伝子治療の製品を含めて呼ぶこともあります。化学合成で作る核酸医薬やペプチドは、ふつう含めません。詳しく →メーカーの業界団体 BioPhorum が2014年に示した抗体医薬の計画書の例でも、開発の経験から決めた短期の基準で始め、データがたまってから統計的に妥当な長期の基準へ切り替えています。
PPQの数バッチだけから引いた線は、狭すぎれば誤警報が続いて管理図が見られなくなり、広すぎれば変化を見逃します。
Annex 15 も監視の範囲と頻度を定期的に見直すよう求めており(5.30)、引き直す時期と手順は計画書に前もって書いておきます。信号とみなす点の並び方と、アラートとアクションの2本の線は、OOT(傾向外れ)とは?で解説しています。
管理図が役に立つかどうかを決めるのは、図の見た目ではなく、線をどのデータから引き、いつ引き直すかです。
5. 信号が出たら、だれが何をするのか?
信号が出たときの対応は、そのまま監視を続ける、背景を調べる、品質システムに上げて調査する、の段階に分けて前もって決め、どれを選んだかを理由とともに記録します。 線を超えた点が出るたびに逸脱(手順や基準から外れた出来事として正式に調べる手続き)として扱うと、調査が積み上がり、現場が管理図を見なくなるおそれがあります。
FDAのガイダンスも、手順を、1回の出来事への過剰な反応とばらつきの見逃しの両方を防ぐ内容にするよう求めています。
だれが受け持つのか
担当は会社によって違いますが、たとえば次のように分けます。
- 計画を書く:開発と品質保証が、監視する項目、線、見る周期を計画書に書きます。FDAは、統計的工程管理工程データを統計的に監視し、ばらつきや異常、傾向の崩れを早期に捉える手法。詳しく →の訓練を受けた人が作ることを勧めています。
- データを出す:製造と試験室が、バッチごとの製造記録と試験結果を出します。
- 傾向を見る:品質保証や統計の担当者が、管理図を更新します。
- 判断する:品質部門が製造の担当者と定期的に集まり、調査や改善に回すかを決めます。この会合も、FDAのガイダンスが勧めています。
どの役割も、前の担当からデータが届いて初めて動けます。Annex 15 は、こうした活動を承認された計画書のもとで行い、結果を報告書に残すよう求めています(5.31)。
判断のあと、どこへつなぐのか
調査が要ると判断した信号は、逸脱やCAPA起きた不具合の原因を取り除いて再発を防ぐ是正措置と、まだ起きていない問題の原因を前もって取り除く予防措置をあわせた仕組みです。逸脱や苦情、監査の指摘から始め、効果まで確かめます。詳しく →(原因を取り除く是正措置と予防措置)の手続きに渡します。 調査の進め方は、逸脱・OOS・CAPA・変更管理で解説しています。
工程の条件を変えるときは、変更の内容と根拠、実施の計画を書き、品質部門の承認を受けてから変えます(21 CFR 211.100)。影響によっては、工程の設計や適格性評価をやり直すこともあります。
1年分のCPVの結果は、年次製品品質照査(APQR)で、製品がバリデートされた状態にあることを裏付ける根拠にもなります(Annex 15 の 5.32)。
CPVの記録で問われるのは、信号が出たときに、だれが何を見て、どう判断し、どこへ渡したかです。
6. 管理図の前後の、どこでつまずくのか?
つまずきやすいのは、管理図の前後の受け渡しです。具体的には、データが届かない箇所と、判断が記録や工程の見直しにつながらない箇所です。 FDAの警告書にも、その例があります。
2022年にFDAがスペインの原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →メーカーに出した警告書は、工程の管理を監視する継続的なプログラムが十分でないと指摘しました。この会社は2020年と2021年に、規格に合わなかったバッチを処理し直す作業(rework)を約23バッチに行っていましたが、その手順が有効かを示す試験をしておらず、手順はバリデーションの対象にも入っていませんでした。
こうした処理し直しのように、バリデーションの外にある作業は、データが集まらず、監視から漏れやすくなります。
計画書の段階で見落としやすい点は、ほかに次の3つです。
- データが散らばっている:培養、試験、環境のデータが別々のシステムにあり、手で集計すると、転記ミスと遅れが生じます。だれがいつ記録したかをたどれない数値は、判断の根拠になりません(データインテグリティ)。
- 委託先のデータが届かない:委託先のデータをだれがいつ受け取り、だれが傾向を見るかを品質取り決めに書いておかないと、データが届かないまま時間が過ぎます。
- 結果が工程の見直しに戻らない:傾向から見えた変化を変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →や管理戦略の見直しに渡す経路が無いと、CPVは記録を増やすだけで終わります。
どれも、管理図をいくら丁寧に描いても防げない失敗です。
つまり、CPVの計画書には、管理図の作り方と同じ比重で、データの届け先と判断の残し方を書いておく必要があります。
7. 自分の製品では、何から確かめるのか?
まず1つの重要品質特性(CQA)製品の品質・安全性・有効性を保証するため規格内に収めるべき重要な品質特性。を選び、そのデータをだれが出し、だれが見て、だれが対応するかを紙に書き出すことから始めます。 そのうえで、次の順に確かめます。
- 項目の根拠:監視しているCQAと重要工程パラメータ(CPP)が、管理戦略のどこから選ばれたかを言えるか。
- 線の出どころ:管理図の線がどのデータから引かれ、商業生産のデータで引き直されたか。
- 見る人と周期:だれがどの周期で管理図を見るか。品質部門と製造が判断する場はあるか。
- 判断の記録:信号が出たとき、「監視を続ける」を含めた判断と理由が残っているか。
- データの届き方:委託先のデータがいつ届くかが品質取り決めに書いてあるか、処理し直しのようなバリデーションの外にある作業も監視に入っているか。
- 戻す経路:傾向から見えた変化を、変更管理や年次照査に渡す手順があるか。
書き出した流れの中でつながらない箇所が、計画書を見直す場所です。
データの置き場は、LIMS(試験室情報管理システム)とSCADA(監視制御システム)・MES(製造実行システム)で比べられます。プロセス性能適格性評価(PPQ)のロット数は、PPQは3ロットでよいのかで解説しています。委託先との品質の分担は、CDMO(開発・製造の受託企業)・CMO(製造の受託企業)・CRO(試験の受託企業)の違いにまとめています。
参考文献
- FDA, Guidance for Industry: Process Validation: General Principles and Practices(2011年1月。3つのステージ。ステージ3の目的は、商業生産の間、工程が管理された状態(バリデートされた状態)にあり続けることの保証。データの収集と統計的な傾向の確認、ばらつきを見積もれるまでPPQの水準の監視を続けること、1回の出来事への過剰な反応と見逃しの両方を防ぐ手順、品質部門と製造の定期の会合、バッチの中とバッチ同士のばらつき、21 CFR 211.180(e)・211.100)
- BioPhorum Operations Group, Continued Process Verification: An Industry Position Paper with Example Plan(2014年。架空の抗体医薬を例にした計画書、短期の基準から長期の基準への移行)
- GMP-Compliance.org, FDA criticises missing stage 3 in validation lifecycle(OTC製造所への警告書で、PPQと継続的工程確認のプログラムがないことが指摘された例)
- RAPS, FDAがスペインの原薬メーカーに出した警告書の報道(英語)(2022年。工程管理を監視する継続的なプログラムの不足。2020〜2021年に約23バッチを処理し直し(rework)ながら、その手順の有効性を確かめておらず、バリデーションの対象にも入っていなかったこと)
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q10, Pharmaceutical Quality System(Step 4、2008年6月。管理された状態の定義、工程性能と製品品質のモニタリング、CAPA、変更管理)
- European Commission, EudraLex Volume 4, EU GMP Annex 15: Qualification and Validation(2015年。5.28〜5.32 ongoing process verification、用語集で continued process verification とも呼ぶこと)
- 厚生労働省, GMP事例集(2022年版)について(令和4年4月28日 事務連絡)(GMP13-50〜13-54 継続的工程確認。より進んだQbD手法で開発した品目で導入でき、商業生産スケールでの3ロットのプロセスバリデーションを必ずしも求めない。GMP13-52 工程デザイン、工程の適格性確認、日常的工程確認の段階)

- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのかいま読んだ記事
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
 ADCの品質試験とは?DARと純度が規格内なら、安全で有効なのか2026-10-20
 ADCの標的抗原とは?抗体が結合すれば、薬物は届くのか2026-10-20
 光散乱式粒子計数器とは? 0.5µmと5µmで数える理由と、粒子数がずれる原因2026-10-20
Proglenth(proglenth.com) https://www.proglenth.com/article/continued-process-verification-cpv