PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
PQR(製品品質照査)とは、1つの製品の1年分の製造と品質の記録を集めて傾向を読み、工程や規格をいまのまま続けてよいかを判断する見直しです。欧州の GMP での呼び名で、日本では年次製品品質照査製品ごとに一年分の製造・品質データをまとめて振り返り、工程の一貫性や規格の妥当性を評価する年1回の総点検。詳しく →や「製品品質の照査」とも呼びます。
「全部のロットが規格に合格しているのに、いまさら1年分を並べて何を見るの?」と感じる人は少なくありません。全ロットが合格でも見直すのは、規格の内側で平均がずれたり、ばらつきが広がったりしても、1ロットずつの判定では気づけないからです。
ただし、記録は集めるだけでは何も見えず、製造順に並べて何と何を突き合わせるかを決めて、はじめて変化が見えます。この記事では、1年分を並べる理由、集める12項目、米国・EU・日本の違い、記録の読み方、報告書に残す判断を説明します。
- 何を判定するのか:個々のロットの合否ではなく、工程・規格・管理の方法をいまのまま続けてよいかです。
- なぜ1年分を並べるのか:規格の内側での平均のずれやばらつきの広がりは、製造順に並べて過去の分布と比べるまで見えないからです。
- 報告書に書くこと:傾向の評価に加えて、是正措置・予防措置(CAPA)や再バリデーションが要るかの判断と、その理由です。
1. PQR(製品品質照査)とは何か
PQR(Product Quality Review、製品品質照査)とは、1つの製品について1年分の製造と品質の記録を集め、工程と規格をいまのまま続けてよいかを判断する見直しです。 個々のロットの合否を決め直す作業ではありません。
PQR は EU GMP欧州の医薬品製造・品質管理の基準。第1章の品質システムのなかでPQRの実施を求めている。詳しく → の呼び名です。同じ見直しを、米国は APR(Annual Product Review)、日本の GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく → 省令は「製品品質の照査」と呼びます。条文の言い方は違っても、目的はそろっています。
- EU GMP 1.10:既存の工程の一貫性と、出発原料製造の起点となる原料で、その品質や持ち込む不純物が最終製品の品質に影響しうるため、規格管理が重視される物質。詳しく →・最終製品の規格の妥当性を確かめ、傾向を明らかにして改善点を見いだすこと。
- GMP 省令第11条の3:製造工程と、原料・資材・製品の規格の妥当性の検証。
- 21 CFR 211.180(e)米国の連邦規則で、各医薬品を少なくとも年1回、記録を用いて評価することを求める条項。:規格や製造・管理の手順を変える必要があるかを、少なくとも年1回評価すること。
対象は、輸出専用も含めた承認済みのすべての医薬品です(EU GMP 第1章 1.10)。取り違えやすいのは、「全ロット合格」を照査の結論にしてしまうこと。合格の並びの中に変化が隠れることは、次の節の例で分かります。
2. 全ロットが規格に合格していても、なぜ見直すのか
ある抗体の製品で、1年間のロットがすべて規格に合格していたとします。ところが製造順に並べてみると、原材料のロットを切り替えた月から、ある測定値がずっと平均より上に出ている。どの点も規格の内側で、出荷判定製造したロットを規格に照らして出荷の可否を決める判断。有効期間の短い製品では時間との戦いになる。詳しく →は全部通っています。
同じずれが続き、ばらつきも広がれば、いつか規格を外れるロットが出ます。そこで初めて調べると、いつ何をきっかけに変わったのかを、1年前の記録までさかのぼって探すことになります。
出荷判定が比べる相手は規格限界なので、その内側にとどまったままのずれは、1件ずつの判定では見つかりません。 規格限界は、製品の品質の要求から決まった線です。一方、その工程が実際に出している値の散らばりは、過去のロットのデータから分かります。この散らばりから引いた線を管理限界工程が普段動いている範囲を統計的に示した線。製品規格とは別物で、工程のクセの変化に反応する。詳しく →と呼び、ふつうは規格限界より内側にあります(引き方はOOT(傾向外れ)の記事)。
すべてのロットが規格に合格していることは、工程が1年を通じて同じ状態にあったことの証明になりません。製造順に並べて見えるのは、たとえば次のような変化です。
- 平均のずれ:原材料の供給元やロットが切り替わった時期から、測定値が片側に偏り続ける。
- ばらつきの広がり:管理限界を越えないまま散らばりが広がり、規格を外れる確率だけが上がる。
- 季節の影響:空調の除湿が追いつかない時期に、水分や収率の値が同じ方向へずれる。
逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →も同じです。1件ずつは原因を調べて閉じた記録でも、同じ種類が季節をまたいで続いていることは、製造時期に並べて数えるまで分かりません。
3. 年次照査が相手にするのは、出荷判定とは別のもの
出荷判定や逸脱(決めた手順や条件から外れたこと)の調査は、1件を規格や手順に照らして閉じる作業です。年次照査が照らす相手は、その製品自身の1年分の履歴で、判定するのは工程・規格・管理の方法を続けてよいかどうかです。
作業は、記録を集める、項目をまたいで傾向を読む、判断して報告する、の3段で進みます。
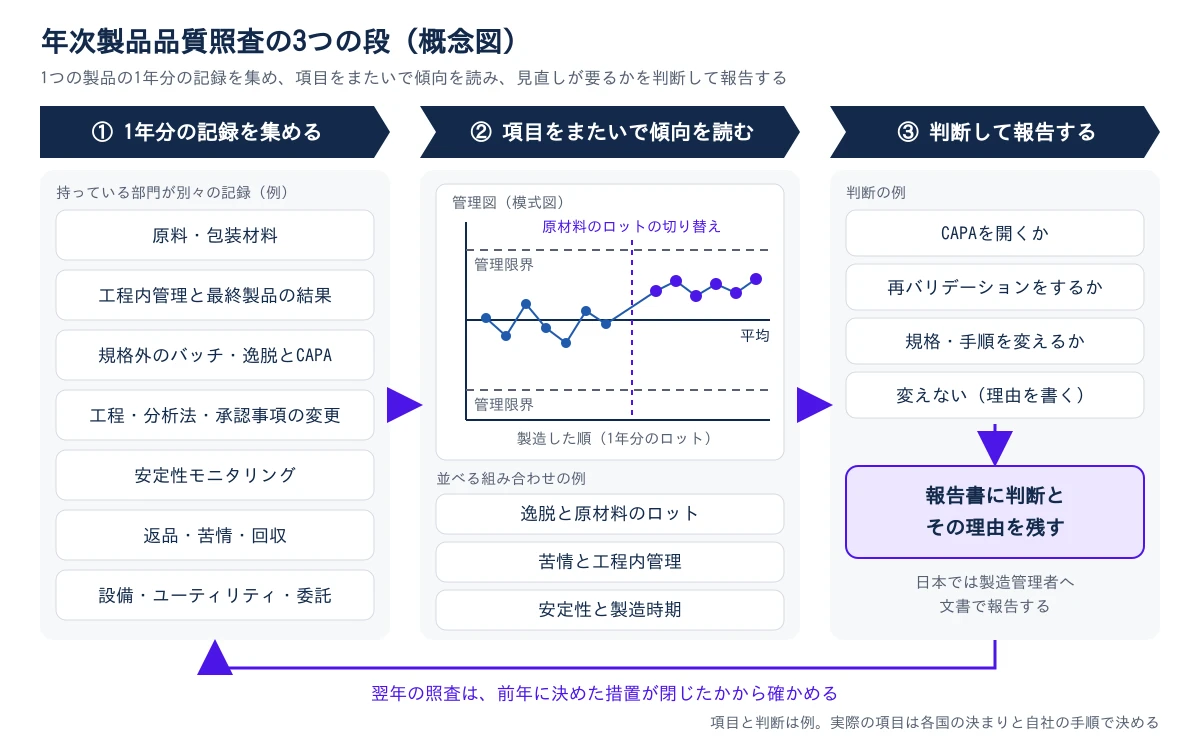
製造のたびに工程のデータを見るのは継続的工程確認(CPV)で、年次照査はその結果を1年分まとめて評価します(Annex 15 の 5.32)。CPV商業生産が続く限り工程データを集め、管理状態が維持されているかを継続的に監視する活動です。詳しく → や逸脱の記録が、1年を通じて同じ試験法・同じ分類で残っていなければ、傾向は読めません。
4. 集める記録は12項目、1つの部門では埋まらない
集める項目をいちばん細かく挙げているのは EU GMP 第1章の 1.10 で、少なくとも含める項目を12挙げています。 日本では GMP 事例集(GMP11の3-6)が12項目を挙げ、EU の 1.10 とほぼ対応します。
記録の種類で分けると、3つです。
- 製造と品質の結果:出発原料と包装材料(新しい供給元と、原薬のサプライチェーンの追跡性を含む)、重要な工程内管理工程の途中で中間体の力価や純度などを確認する管理。最終規格の前に品質を作り込む要素。詳しく →と最終製品の結果、規格に適合しなかったバッチとその調査、重大な逸脱の調査と CAPA起きた不具合の原因を取り除いて再発を防ぐ是正措置と、まだ起きていない問題の原因を前もって取り除く予防措置をあわせた仕組みです。逸脱や苦情、監査の指摘から始め、効果まで確かめます。詳しく → の有効性。
- 変更と出荷後の製品:工程や分析法の変更、販売承認(MA)の変更申請、安定性モニタリングの結果と好ましくない傾向、品質に関わる返品・苦情・回収。
- 仕組みが保たれているか:過去の是正措置が妥当だったか、市販後の約束事項、設備とユーティリティ水・空調・ガスなど、製造を直接支える設備の総称。適格性評価や汚染管理の対象になる。詳しく →(HVAC、水、圧縮ガスなど)の適格性の状態、第7章で求める委託の取決めが最新か。
日本では、MA の変更と市販後の約束事項を、製造業者が製造販売業者から情報を得て照査します(GQP 省令(製造販売業者の品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の基準)第7条の取決め)。ここで挙げた EU の項目は2013年版の第1章によるもので、第1章は2025年9月から12月に改訂案の意見募集が行われました。案には、製造バッチが少ない製品の扱いの明確化が含まれます。
抜けやすいのは、製造部門の手元にない記録です。MA の変更は薬事、設備とユーティリティの適格性は保全が持つので、製造と品質だけで割り振ると毎年空欄のまま残ります。
5. FDA・EU・日本では、対象のバッチと報告先がどう違うのか
違いが出るのは、条文が項目をどこまで名指しするか、どのバッチを対象にするか、誰が評価して誰に報告するかの3点です。
| 項目 | 米国 FDA(APR) | EU GMP(PQR) | 日本(GMP 省令) |
|---|---|---|---|
| 根拠 | 21 CFR 211.180(e) | EU GMP 第1章 1.10・1.11 | GMP 省令 第11条の3(2021年8月施行の改正で条文化) |
| 頻度 | 少なくとも年1回 | 通常は年1回(定期またはローリング) | 定期的又は随時(事例集は少なくとも年1回) |
| 項目の示し方 | 2区分のみ明記 | 12項目を列挙(1.10) | 省令は目的のみ。事例集が12項目を挙げる |
| 評価と報告 | 手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →に従って評価 | 製造業者(販売承認取得者が異なる場合は両者)が評価 | 品質保証を担当する組織が照査し、製造管理者へ文書で報告 |
米国の 211.180(e) が名指しするのは2つだけです。代表的な数のバッチ(承認・不承認を問わない)と、苦情・回収・返品・救済処理した製品(salvaged drug products)および 211.192 に基づく調査です。安定性や変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →は、実務では照査することが多いものの、条文の要求ではありません。
全部のバッチを見るのか
米国の条文は「代表的な数のバッチ」を求め、日本の事例集はすべてのロットを対象にすることが望ましいとしています。 FDA は1995年1月の最終規則で、この条項を「毎年すべてのバッチ記録製造ロットごとに手順・使用資材・実施者・確認結果を定められた様式で記録した原本。そのとおりに作ったことを証明する文書です。詳しく →を見直すこと」と解釈する製造業者がいたとして、条文を明確にしました。
日本の GMP 事例集(GMP11の3-10)で対象になるのは、重要な工程管理と最終製品の品質管理の結果です。手順書に定めれば抜き取りでもよく、その場合は製造時期に偏りがなく、季節変動を評価できるように選ぶよう求めています。製造時期の偏ったバッチを選べば、季節とともに動く変化は、何本選んでも見えません。
米国向けの手順書を EU や日本にも使うなら、バッチの選び方と報告先を書き分けます。
6. 集めた記録を突き合わせる軸は、製造時期と原材料のロット
項目を1つずつ埋めるのではなく、製造時期と原材料のロットを共通の軸にして、項目をまたいで突き合わせます。 共通の軸が無ければ、12項目は12枚のばらばらの集計表で終わります。
- 逸脱と原材料のロット:逸脱が増えた時期が、原材料のロットの切り替えと重なっていないか。
- 苦情と工程内管理:苦情の傾向が、工程内管理のどの指標の変化と同じ時期に起きているか。
- 安定性と製造時期:安定性の好ましくない傾向が、特定の製造期間に偏っていないか。
道具は管理図測定値を時系列に並べ、中心線と管理限界を引いて工程が安定しているかを見る図。詳しく →です。過去のロットのデータを管理図に書き込んで時系列で解析する方法が、照査の方法の1つに挙げられています(GMP11の3-9)。
抗体医薬では、どの測定値を並べるかの選び方が、そのまま照査の中身になります。凝集体の量、電荷バリアントの割合、糖鎖の組成のように、範囲を決めて管理する重要品質特性(CQA)製品の品質・安全性・有効性を保証するため規格内に収めるべき重要な品質特性。が多いからです。どれを重点的に読むかを製品ごとに決め、並べる組み合わせと理由まで手順書に書いておけば、毎年同じ読み方で前年と比べられます。
7. 報告書には、何を決めたかと、その理由を書く
傾向の評価に加えて、CAPA や再バリデーションが要るかの判断と、その理由を書き残します。 件数の推移を載せただけで、何を決めたかが書かれていなければ、「いまのまま続けてよいか」の判定が記録に残りません。
判断とその記録は、次の3つが求めています。
- EU GMP 1.11:照査の結果を評価し、CAPA や再バリデーションを行うべきかを判定すること。
- GMP 省令第11条の3 第2項:改善やバリデーションが要る場合は、所要の措置をとって記録すること。
- GMP 事例集(GMP11の3-2):是正措置や再バリデーションが必要とされた場合は、その理由と内容を記録すること。
判断が問われた例があります。2026年8月に FDA が警告書を出した米ユタ州の腹膜透析液の工場は、袋の液漏れの苦情の傾向をつかんで調査を始めながら、起こりうる害をいちばん低い重大度で評価し、回収を査察のあとまで見送っていました(年次照査への指摘ではない)。重大度の付け方はICH Q9の記事へ。
報告書に「CAPA を開くか、再バリデーションをするか、変えないか」と理由を書く欄を作れば、判断を飛ばさずに済みます。
8. 自分の製品では、どの順番で決めるのか
最初に、どの製品をまとめて照査するかを決め、そのあと担当とデータの出どころ、製造の少ない製品の扱い、前年の事項の順に決めます。
ステップ1:製品をどうまとめるかを決める
EU の 1.11 と GMP 事例集(GMP11の3-5)は、科学的な根拠があれば、同じ原理の機器で作る同じ剤形の製品群のように、製品の種類ごとにまとめた照査を認めています。
ステップ2:項目ごとの担当と、データを引く先を決める
製造、品質管理、品質保証、薬事、設備、委託先に割り振ります。品質保証部門がすべての作業を行う必要はありません(GMP11の3-2)。記録を引く先は、製造実行システム(MES)、試験室情報管理システム(LIMS)、逸脱や是正措置・予防措置(CAPA)を管理する品質システムです。どこから何を引くかを手順に書き、毎年同じ形で取り出せるようにします。
ステップ3:製造の少ない製品の扱いを決める
照査するロット数と、それに満たなくても照査する年数を、手順で決めておくよう求められています(GMP11の3-4)。製造が無い年でも、保管中の逸脱や変更、安定性モニタリングの照査が要ることがあります。
ステップ4:前年の事項から書く
EU GMP 1.10 は、前回までの照査を踏まえるよう求めています。前年の事項が閉じていなければ、今年の結論より先にその状況を書きます。
EU で販売承認取得者が製造業者と異なる場合は、この分担を技術的な取決めに書きます(GMP11の3-3)。照査で見つけた変化の扱いは、変更管理とICH Q5E(製法変更の前後の比べ方)の記事で説明しています。
参考文献
- Cornell LII, 21 CFR 211.180 — General requirements(年次照査は (e)、調査は 211.192)
- Federal Register Vol. 60, No. 13, Current Good Manufacturing Practice in Manufacturing, Processing, Packing, or Holding of Drugs; Amendment of Certain Requirements for Finished Pharmaceuticals, Final rule(1995年1月20日、60 FR 4087)(211.180(e)(1) の明確化)
- European Commission, EudraLex Volume 4, Chapter 1: Pharmaceutical Quality System(製品品質照査は 1.10・1.11。輸出専用の製品も対象、12項目は (i)〜(xii)。2013年1月版)
- European Commission, EudraLex Volume 4, Annex 15: Qualification and Validation(継続的な工程確認と製品品質照査は 5.32)
- PIC/S, Joint stakeholders consultation on the revision of Chapter 1(2025年9月3日〜12月3日。グループ化の考え方と、製造バッチが少ない製品の照査の扱いの明確化を含む)
- e-Gov法令検索, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(平成16年厚生労働省令第179号)(製品品質の照査は第11条の3。改正は令和3年厚生労働省令第90号、2021年8月1日施行)
- 厚生労働省, GMP事例集(2022年版)について(令和4年4月28日 事務連絡)(製品品質の照査は GMP11の3-1〜3-12)
- U.S. FDA, Warning Letter: Fresenius Medical Care AG & Co. KGaA(MARCS-CMS 730319、2026年8月25日)

- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由いま読んだ記事
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
 ADCの品質試験とは?DARと純度が規格内なら、安全で有効なのか2026-10-20
 校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか2026-09-20
 原薬(DS)と製剤(DP)の違いとは?なぜ分けて作り、分けて確かめるのか2026-07-12
Proglenth(proglenth.com) https://www.proglenth.com/article/annual-product-quality-review