シングルユースのE&Lとは?抽出物と溶出物は何が違うのか
シングルユース使い捨ての樹脂製バッグや容器を用いる製造方式です。洗浄・滅菌の手間を減らせる一方、ステンレス設備と比べて特徴が異なり、目的に応じて選び分けます。詳しく →のE&L製造材料から製品側へ移りうる微量成分を扱う評価。抽出物と溶出物の把握と安全性判断を行う。詳しく →(抽出物・溶出物)とは、使い捨てのバッグやチューブ、フィルターから製品に溶け出す物質を調べ、患者と工程に問題がない量かを評価することです。新しい部材を工程に入れるときに、製造・品質保証・購買の担当者が、部材メーカーのデータを読んで判断する仕事に関わります。
ただし、メーカーのデータは、自社の液や温度で取ったものではありません。出うるものの一覧と、実際に製品に移るものは別のものです。
この記事では、抽出物と溶出物の違い、微量でも問題になる理由、使う場所で変わるリスク、メーカーのデータの読み方を順に説明します。
- 抽出物と溶出物の違い:抽出物は厳しい条件で出しうるもの、溶出物は実際の使い方で製品に移ったものです。
- なぜ微量でも評価するのか:ppmに満たない量でも、細胞の増殖を妨げた例があるからです。
- メーカーのデータで判断できるのか:抽出の条件が自社の使い方を覆っているかで決まります。
1. 抽出物と溶出物は、何が違うのか?
抽出物(extractables)は、実際の使い方より厳しい条件で、部材からわざと引き出した成分です。溶出物(leachables)は、実際の工程や保管の条件で、製品に本当に移ってきた成分です。
抽出では、強い溶媒、高い温度、長い時間を使い、出うるものをできるだけ洗い出します。こうして作った一覧は、実際に移る量の上限側の見積もりにあたります。
溶出物の多くは、この一覧の中に入ります。だから評価は、まず抽出物で出うるものの一覧を作り、そこから自社の条件で実際に移るものを見積もる、という順で進めます。ただし、液の成分と反応してできた物質のように、抽出物の一覧に無い溶出物が見つかることもあります。
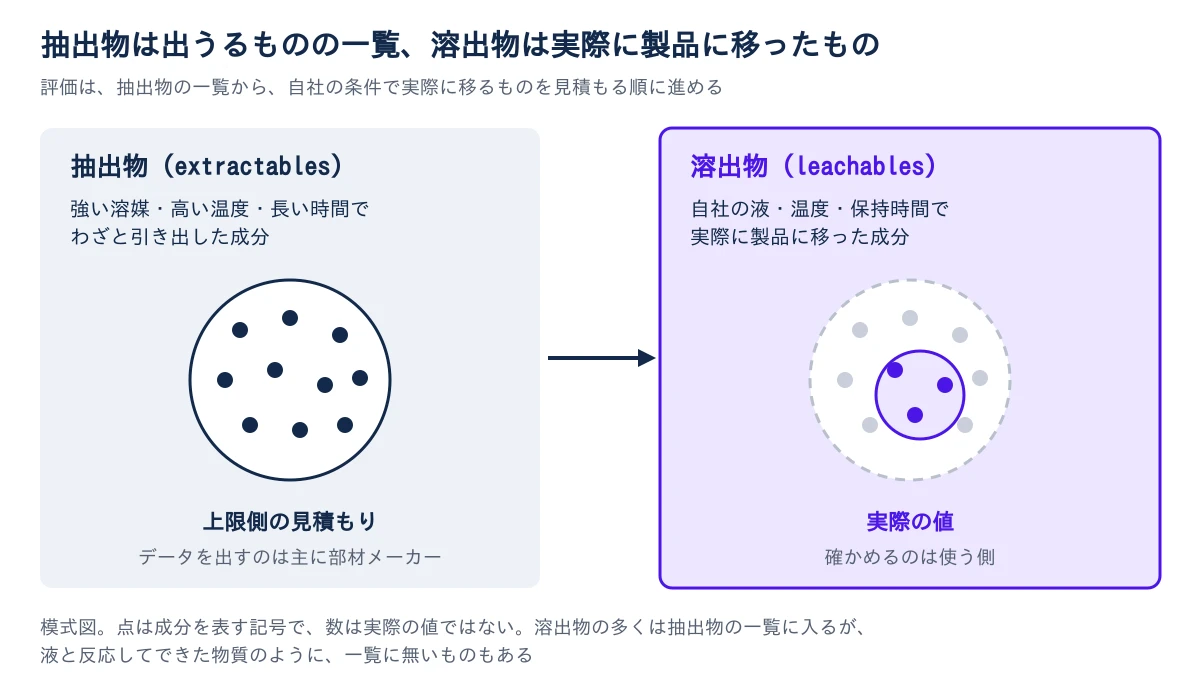
取り違えると、評価は2つの方向に崩れます。抽出物をそのまま溶出物とみなすと、使える部材まで退けてしまいます。逆に、条件の甘い抽出データを上限とみなすと、実際に出てくる成分を見落とします。
2. 重要:ppmに満たない量が、なぜ問題になるのか?
部材から溶け出した物質は、ごく微量でも、細胞の増殖を妨げたり、患者の体で免疫の反応を強めたりすることがあるからです。 工程と患者の両方に効く例が、実際に報告されています。
まず工程の例。Hammond らが2013年に報告したものです。ポリエチレンのフィルムによく使われる酸化防止剤が分解すると、bDtBPP という物質ができます。この物質を培地に加えた実験では、複数の哺乳類細胞で、ppm抗体1mgあたりの不純物量(ng)のように、100万分の1の比で微量成分の割合を表す単位。詳しく →より低い濃度でも増殖が妨げられました。
溶け出す量は時間と温度で増え、ガンマ線滅菌が bDtBPP の生成に大きく関わると報告されています。細胞が育たなければ、収量は落ち、ロットごとのばらつきも増えます。
患者の側で起きた例は、容器の栓でした。1998年以降、貧血の治療薬エポエチンアルファ(Eprex)の皮下投与を受けた腎臓病の患者で、赤血球が作られなくなる赤芽球癆(PRCA)が増えました。調査では、ポリソルベートタンパク質の凝集や容器壁への吸着を防ぐため製剤へ少量加える添加剤で、細胞培養で細胞を保護する目的でも使われます。詳しく →80を含む処方で、コーティングのないゴム栓から溶け出した有機化合物が、免疫の反応を強めたことが最も疑わしいとされています。
どちらの例も、材質だけでは説明がつきません。E&Lの評価は、その部材をどの液で、どの条件で使うかで結果が変わります。
3. 目安は1日に体に入る量:どこまで少なければ、気にしなくてよいのか?
目安になるのは、1日に体に入る量です。 米国の製品品質研究機関(PQRI)は、注射剤なら1日 1.5 µg を下回る成分は、安全上の懸念が小さいとする目安(SCTこれ以下なら毒性学的懸念が小さいとみなせる一日あたりの曝露量の目安。AETの根拠になる。詳しく →)を示しています。ニトロソ化合物のように発がん性が特に強いグループには、1.5 µg より低い目安が要る場合がある(may be warranted)とされています。
この1日の量を、製品の1日の最大投与量で割って、分析で見る濃度に直したものが分析評価閾値(AETこの量以上の成分は同定・定量して毒性評価に回すという線引き。SCTを製品条件で濃度に換算した値。詳しく →)です。AETを超えたピークは、正体を調べて毒性を評価します。
同じ濃度の成分でも、1日に多く投与する製品ほど体に入る量は増えます。そのぶん、評価に回す線は低くなります。AETの計算と評価の流れは、浸出物の安全性評価とAETで説明しています。
4. 製品に近いほど深く評価する:同じバッグでも、使う場所と使い方でリスクはどう変わるのか?
原薬や最終製品に近い工程で使う部材ほど、溶け出したものが製品に残りやすく、評価を深くします。 下流の精製で除かれる機会が少ないためです。
培養の上流で使う部材も、評価から外せません。bDtBPP の例のように、製品に残らなくても、細胞の育ち方に影響することがあります。
使い方では、次の条件がリスクを変えます。
- 液の性質:界面活性剤や有機溶媒を含む液は、プラスチックから成分を引き出しやすくなります。pHも条件として並べます。吸入剤のpMDIでは、噴射剤がバルブのガスケット(ゴムのシール部品)を膨潤させ、成分を溶かし出すことがあります。
- 温度と時間:温度が高く、触れる時間が長いほど、溶け出す量は増えます。
- 接触面積:液量に対して触れる面積が大きい小さなバッグやチューブほど、液の中の濃度が上がりやすい傾向があります。
- 滅菌:ガンマ線などの滅菌の方法と線量で、できる物質が変わることがあります。
見落とされやすいのは、プラスチック以外の部材です。珪藻土を含むデプスフィルターからは金属イオンが、セルロース系のろ材からはエンドトキシン試験微生物そのものでなく、グラム陰性菌由来の発熱性物質エンドトキシンの量を測る試験。詳しく →を乱す β-グルカンが出ることがあります。金属は、有機の溶出物とは別に ICH Q3D元素不純物をどの元素・投与経路でどこまで管理するかを、毒性データに基づき国際的に定めたガイドライン。詳しく →(元素不純物医薬品中に金属など元素の形で残る望ましくない微量成分。触媒残留や重金属が代表。詳しく →のガイドライン)の枠組みで扱います。
5. メーカーの抽出物データは、どんな条件で取ったものか
主に、業界の標準プロトコル(BPOG)の条件か、米国薬局方の章 USP〈665〉製造に用いるプラスチック部材・システムの評価に関する米国薬局方の一般試験法。詳しく →の考え方で取られています。 どちらの条件かで、データの読み方が変わります。
BPOG部材を比べられるよう抽出条件と報告方法を標準化した業界標準。規制上の合否を直接定めるものではない。詳しく →(BioPhorum Operations Group)は、業界団体 BioPhorum の作業部会で、2014年11月に抽出試験の標準プロトコルをまとめました。水、高濃度の食塩水、酸、アルカリ、エタノール水溶液、界面活性剤の6種類の溶媒を使い、40 ℃では最長70日まで抽出します。部材どうしを同じ条件で比べられる一方、業界の申し合わせであって、薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく →の試験法や当局のガイドラインではありません。
USP米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく →〈665〉は、製造に使うプラスチックの部材とシステムを対象にした章で、2026年5月1日に公式になりました。すべての部材に同じ試験を求めるのではなく、用途のリスクに応じて試験の深さを変える考え方を取っています。試験の組み立て方の解説は、手引きの章〈1665〉にあります。
米国薬局方の決まりでは、1000番未満の章も、各条などから引用されて初めて義務として適用されます。「〈665〉対応」という言葉だけでは、どの試験を、どの条件で満たしたのかは分かりません。メーカーの資料では、溶媒、温度、時間、滅菌の線量を自社の使い方と並べて読みます。
国際的には、E&Lを扱う初めての ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → ガイドライン Q3E の草案(Step 2)が2025年8月に公開され、最終化は2027年が見込まれています。
6. メーカーのデータだけでは足りないのは、どんなときか
メーカーの抽出条件が、自社の最も厳しい使い方より甘いときと、滅菌の方法や線量が違うときです。 このときは、自社の条件で追加の抽出か、溶出物の確認を行います。
反対に、メーカーの条件が自社の使い方より厳しく、滅菌の条件も同じなら、そのデータで自社の条件を代表できることがあります。その場合も、どの条件をどう比べて代表できると判断したか(橋渡しの根拠)を記録に残します。
細胞培養に触れる部材は、別の確認が要ります。抽出物の一覧に載っていても、その物質が細胞に効くかは一覧からは分かりません。メーカーに細胞の増殖への影響を確かめたデータがあるかを聞き、無ければ自社の細胞で確かめます。
もう1つは、承認したあとに部材が変わることです。同じ品番でも、樹脂・フィルム・添加剤の配合を変えれば、溶け出す物質が変わることがあります。変更のときに通知を受ける取り決めを、供給元と結んでおきます(変更管理とは)。
7. 新しい部材を入れる前に、メーカーに何を確かめるのか?
部材ごとに使う場所と接触の条件を一覧にし、その一覧とメーカーのデータを並べて、次の点を確かめます。
- 使う場所:その部材が、原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →や最終製品にどれだけ近い工程で使われるか。
- 接触の条件:液の種類(界面活性剤・有機溶媒の有無、pH)、温度、最長の接触時間、液量に対する接触面積。
- 抽出の条件:データが業界の標準プロトコル(BPOG)と米国薬局方の章(USP〈665〉)のどちらの条件で取られ、自社の使い方より厳しいか。
- 滅菌の条件:滅菌の方法と線量が、データを取ったときと同じか。
- 変更の通知:樹脂・フィルム・添加剤を変えるときに、事前に通知を受けられるか。
- 細胞と無機の成分:培養に使う部材なら細胞の増殖への影響のデータ、デプスフィルターなら金属や β-グルカンのデータがあるか。
どれも、メーカーのデータが自社の使い方を覆っているかを、条件を並べて確かめるための項目です。部材の組み合わせ方はシングルユースアッセンブリーの構成部品で説明しています。
参考文献
- USP, General Chapter 〈665〉 Plastic Components and Systems Used to Manufacture Pharmaceutical Drug Products and Biopharmaceutical Drug Substances and Products /〈1665〉(公式化 2026年5月1日、本文は有償の USP–NF に収載)
- BioPhorum (BPOG), Standardized Extractables Testing Protocol for Single-Use Systems in Biomanufacturing(2014年11月)
- PQRI, Safety Thresholds and Best Demonstrated Practices for Extractables and Leachables in Parenteral Drug Products (Intravenous, Subcutaneous, and Intramuscular)(2021年10月、SCT 1.5 µg/day)
- ICH, Q3E Guideline for Extractables and Leachables (Draft, Step 2, 2025年8月)
- Hammond M, et al. Identification of a leachable compound detrimental to cell growth in single-use bioprocess containers. PDA J Pharm Sci Technol. 2013;67(2):123-134. PMID: 23569073
- Boven K, et al. The increased incidence of pure red cell aplasia with an Eprex formulation in uncoated rubber stopper syringes. Kidney Int. 2005;67(6):2346-2353.
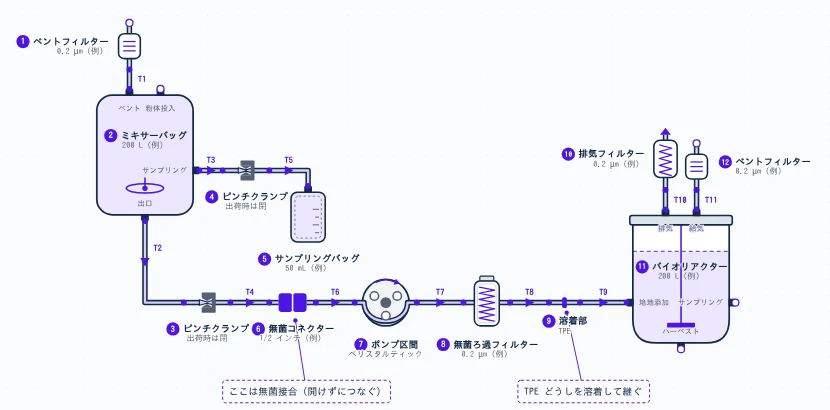 無料ツールアッセンブリーの構成を、図にしてメーカーに渡すバッグ・チューブ・コネクター・フィルターを置いてつなぐだけで、番号つきの図・部品表・問い合わせ文がそろいます。依頼図ツールを開く →

次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/extractables-leachables-el