工程内管理(IPC)とは?最後に規格試験をすれば要らないのか
工程内管理(IPC:In-Process Control反応終点や中間体の純度など工程の重要地点で行う確認。最終規格の前倒しでなく途中で品質を作り込む仕組み。詳しく →)とは、製造の途中で中間品の状態を確かめ、このまま次の工程へ進めてよいか、工程を調整すべきかをその場で決める仕組みです。培養液の細胞密度、混合した粉体の均一性、カラム溶出液の濃度などを測ります。
しかし、完成品を規格試験で確かめるだけでは、途中の確認の代わりになりません。 IPC工程の途中で中間体の力価や純度などを確認する管理。最終規格の前に品質を作り込む要素。詳しく →の多くは、不良品を見つけるためではなく、不良品を作らないために置かれているからです。
この記事では、IPCがどこまでを指すのか、規格試験だけでは足りない理由、何を基準に管理するのか、自分の工程で何から確かめるのかを順に説明します。
- IPCとは:試料を取って測る工程内試験と、装置が出す値の監視の2つがあり、どちらも途中で工程を調整するか、次へ進めるかを決めるために使います。
- 規格試験があれば要らないか:完成品で外れても作り直すしかなく、米国のGMP規則も中間品を途中で試験するよう求めています。
- 何を基準に管理するか:外れたら決めた対応を取る線と、傾向を注意して見る線を実績から引き、外れたときに誰が何をするかまで決めておきます。
1. 工程内管理(IPC)とは、どこまでを指すのか
IPCは、製造の途中で行う確認のうち、工程を調整するため、または中間品を次へ進めてよいかを決めるために行うものすべてを指します。
原薬のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →を定めた ICH Q7 は、IPCを「工程を監視し、必要なら調整するため、または中間体や原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →が規格に合っていることを確かめるために、製造中に行う確認」と定義しています。完成品の規格試験と違い、結果が次の操作に反映される点が特徴です。
IPCには、性質の異なる2種類の確認が含まれます。
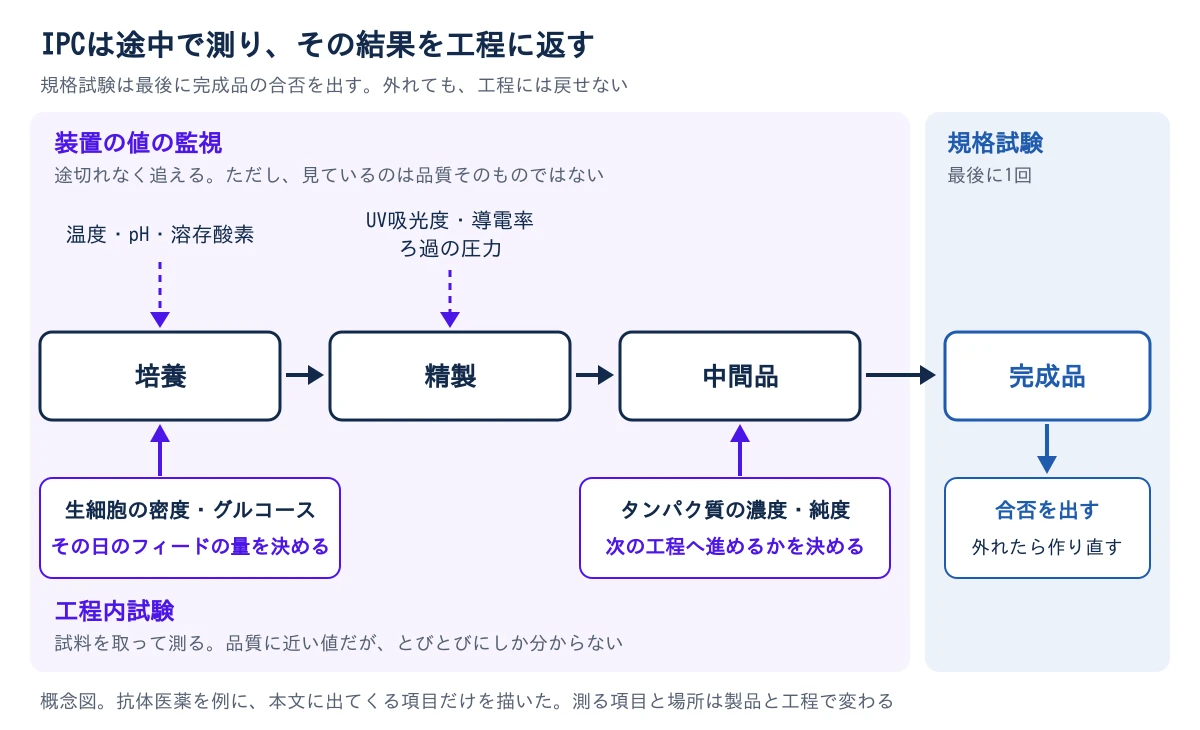
- 工程内試験:試料を取って測ります。培養液なら細胞計数で生きている細胞(生細胞)の密度と生存率細胞集団のうち生きている細胞の割合。凍結・培養の品質を示す基本指標。詳しく →を、代謝物分析装置でグルコースや乳酸を測り、精製のあとならタンパク質の濃度や純度を確かめます。
- 装置の値の監視:培養槽の温度・pH・溶存酸素、クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →の溶出液の紫外吸光度(UV吸光度)や導電率液のイオン強度の目安となる電気の通りやすさ。バッファ調製やクロマト制御で監視する。詳しく →、ろ過の圧力を追います。精製では、決めたUV値を目安に抗体の分取を始め、値が下がったところで止める方法がよく使われます。
装置の値は連続して追えますが、品質そのものを測った値ではありません。試料の測定は品質に近い値を直接測れる代わりに、結果は間隔をおいてしか得られません。
ラマン分光や近赤外(NIR近赤外や赤外の光の吸収から成分濃度や水分を測る手法です。プロセス中の状態をリアルタイムに監視し、品質の作り込みに使います。詳しく →)分光のプローブで、試料を抜かずに流しながら測るインライン測定も、IPCの一つの形です。FDAは2025年1月のガイダンス案で、インラインの測定でもよいとしつつ、現時点ではプロセスモデルだけに頼る管理では規則の要件を満たせないという考えを示しています。
つまり、IPCは「途中で測る試験」より広く、工程を動かしながら品質を保つための確認の集まりです。
2. なぜ、完成品の規格試験だけでは足りないのか
途中で分かれば直せることも、完成品で分かったときには作り直すしかないからです。
理由は次の2つです。
- その場で工程を調整するため:抗体医薬の培養では、細胞の密度やグルコース(栄養の糖)の残りを測って、その日のフィードフェドバッチで追い足す濃縮した栄養液。いつ・どれだけ・どう入れるかが生産性と品質を左右する。詳しく →(栄養の追加)の量を決めます。結果が翌日に出るのでは間に合わないため、分離能の高い分析法より、数分で結果が出る測定法が選ばれます。
- 途中でしか確かめられない品質があるため:米国のGMP規則(21 CFR 211.110)は、ばらつきの原因になりうる工程を監視する手順を定め、中間品を製造の途中で試験し、品質部門が合否を判定するよう求めています。例として挙がっているのは、錠剤の重さのばらつき、混合が均一かどうか、溶液のpHなどです。
2つ目の理由が問われた例が、FDAが2017年8月に Homeolab USA へ出した警告書です。同社は乳幼児向けの歯固め錠に使う粉末を混ぜて委託先に送っていましたが、混合が均一かどうかを確かめる工程内試験をしていませんでした。
同社は、自社は製造業者ではなく販売元だと主張しました。FDAはその主張を受け入れていません。混ぜて次へ渡すだけの立場でも、均一さを確かめるIPCが求められます。
このように、IPCは規格試験の前倒しではなく、規格試験では取り戻せない品質を途中で守るためのものです。では、何を基準に「進めてよい」と決めるのでしょうか。
3. では、何を基準に管理するのか
外れたら決めた対応を取る線と、傾向を注意して見る線を、実績のデータから引いて管理します。
実務では、外れたら決めた対応を取る「アクションリミット」と、すぐに問題ではないが傾向を見る「アラートリミット(警戒値)」を分けます。線の幅はどう決めるのか。狭くしすぎると、正常なばらつきまで逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →として上がります。広くしすぎれば、異常の兆候を見逃します。
規格試験とIPCでは、外れたときの扱いも違います。
| 規格試験 | 工程内管理(IPC)工程の途中で品質を確認し、必要に応じて調整する管理。最終製品の品質を作り込む仕組みの一部です。 | |
|---|---|---|
| 目的 | 完成品が規格に合うかの合否 | 工程の調整と、次へ進めてよいかの判断 |
| 結果を待てる時間 | 出荷判定製造したロットを規格に照らして出荷の可否を決める判断。有効期間の短い製品では時間との戦いになる。詳しく →までに出ればよい | 培養では数分、精製のあとは数時間から数日 |
| 外れたとき | OOS(規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →)として調査し、確定すれば不合格 | 逸脱として記録し、理由を説明する(重大なものは調査) |
| 誰が動くか | 品質部門が判定する | 承認済みの範囲なら、訓練を受けた製造部門の担当者が調整できる |
ICH Q7原薬(API)製造へのGMP適用を国際調和したICHの指針。出発物質の定義や工程管理、バリデーションなどを示す。詳しく → は、工程の監視や調整のために行う工程内試験には、通常はOOS調査は要らないとしています。それでも範囲を外れれば記録し、理由を説明する必要があります。
「IPCだから外れても記録だけ」とはなりません。調査の要否は変わっても、外れた理由を説明する責任は残ります。
線は、開発やプロセスバリデーションで集めた実績から引き、年次品質照査で見直すのが基本です。すべての工程を同じ密度で測る必要はなく、品質リスクマネジメントの考え方で、品質への影響が大きい工程に手厚く配分します。
つまり、IPCが機能しているかは、測る項目の多さではなく、線の根拠と、外れたときの対応が決まっているかで判断できます。
4. 自分の工程では、何から確かめるのか
最初に、手元のIPCの項目を1つ選び、外れたときに誰が何をするかが手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →に書いてあるかを見ます。
よくある失敗は、測ること自体が目的になることです。値は毎日記録されているのに、その値を見て何を変えるのかが決まっていなければ、記録が増えるだけで判断は速くなりません。次の3つを確かめます。
- 外れたときの対応:工程内管理(IPC)の項目ごとに、アクションリミットとアラートリミットが分かれているか、外れたときに誰が何をするかが手順書にあるかを確かめます。
- 線の根拠と見直し:基準値が開発、バリデーション、製造実績のどのデータから決まり、最後にいつ見直されたかを確かめます。目視や手触りで判定している項目があれば、その判定を何で裏づけているかも確かめます。
- 外から受け入れる中間品:委託先や供給元が、中間品を出す前に何を確かめているかを尋ね、それが品質契約に書かれているかを見ます。インラインセンサー工程の流れの中に設置し、pH・伝導度・圧力などの状態を常時測るセンサー。の値なら、どの分析値と突き合わせてモデルを作り、どの頻度で確認しているかも聞きます。
1つでも答えられない項目があれば、そこから見直します。IPCのほかに製造現場で何を管理し記録しているかはGMP製造の管理項目で、品質の守り方の全体像は管理戦略の記事で見渡せます。
参考文献
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく →, Q7: Good Manufacturing Practice Guide for Active Pharmaceutical Ingredients(Step 4、2000年11月。用語集の In-Process Control、8.15 逸脱の記録と調査、8.3 工程内のサンプリングと管理)
- U.S. Code of Federal Regulations, 21 CFR 211.110 Sampling and testing of in-process materials and drug products
- FDA, Considerations for Complying With 21 CFR 211.110: Guidance for Industry(Draft Guidance)(2025年1月)
- FDA, Warning Letter 320-17-45: Homeolab USA Inc.(2017年8月2日)

次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/in-process-control-ipc