BIOPROCESS MEDIA
やることから探す工程マップ解説記事
製品一覧装置・試薬・資材を、分野とカテゴリから引く仕様で比べる膜・樹脂・フィルターを、型番と仕様でメーカー横断に並べる製品ガイドカテゴリごとに、選ぶときの見どころを解説メーカーから探す社名・日本のメーカーから引く
受託企業分析
アッセンブリー依頼図メーカーに渡す最初の依頼図を、部品を置いてつなぐだけで作るバイオプロセス設計装置を置いてつなぎ、工程の流れ図と実験計画書の下書きを作る計算ツール培養・精製・分析でよく使う計算を、入力するだけで
製品ニュース
EN
ホーム/解説記事/バリデーションの基本
基礎知識・製造工程シリーズバリデーションの基本3/10入門

ベリフィケーションとは?バリデーションとの違いと、試験法でどちらが要るのか
Proglenth 編集部公開 2026-07-22更新 2026-10-19約6分で読めます
ベリフィケーションとは?バリデーションとの違いと、試験法でどちらが要るのか

ベリフィケーション(verificationすでに確立された方法が、自施設の条件・機器・サンプルで意図どおりに機能することを確認する作業。詳しく →)とは、決められた仕様を満たしていることを客観的な証拠で確かめる作業で、意図した用途に照らすバリデーション(validation)と区別して使います。医薬品の品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →では、とくに試験法を使い始める前に、どちらの作業で確かめるかを決めるときに要る区別です。

ただし、医薬品の試験法では、2つの言葉を「仕様か用途か」ではなく、その試験法の性能を最初に示したのが誰かで使い分けます。工程の文書では、プロセスバリデーション決めた製造工程が、いつも安定して規格に合う製品を作れることを事前に実証し、その後も確認し続ける取り組みです。承認申請や品質保証の土台になります。詳しく →の一部の段階を verification と呼ぶこともあります。

この記事では、2つの言葉の違い、試験法でどちらが要るのか、薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく →の試験法で何を確かめるのか、取り違えやすい点、自分の規格書で確かめる順番を、順に説明します。

この記事の要点
  • ベリフィケーションとは⁠:決められた要求事項(仕様)が満たされていることを、客観的な証拠を示して確かめることです。バリデーションは、意図した用途に照らして確かめます。
  • 試験法ではどちらが要るのか⁠:自社で組んだ試験法はバリデーションで性能を示し、薬局方の試験法は、自社の製品と試験室の条件で働くかをベリフィケーションで確かめます。
  • 無菌試験はなぜ製品ごとに確かめるのか⁠:製品そのものが菌の発育や試薬の反応を妨げると、本当は菌やエンドトキシンがあっても、陰性と判定されるおそれがあるからです。

この記事の前提

初めての方は、先にこちらを読むと、この記事に出てくる言葉の意味が分かります。

  • GMPとは?検査に合格した薬でも「不良」とされるのはなぜかGMP約6分

1. ベリフィケーションとは何か

ベリフィケーションとは、決められた要求事項(仕様)が満たされていることを、客観的な証拠を示して確かめることです。 これに対してバリデーションは、意図した用途に関する要求事項が満たされていることを確かめる作業です。

品質の用語を定める国際規格 ISO 9000:2015 は、2つを別の項目(3.8.12 と 3.8.13)で定義しています。翻訳した JIS Q 9000 の訳語は、ベリフィケーションが「検証」、バリデーションが「妥当性確認」です。

装置の例で見ると、違いがつかめます。装置が発注仕様どおりの型式・部品で据え付けられたかを確かめる据付時適格性評価システムが正しく設置・構成されているかを確認する検証。Vモデルで設計仕様に対応する。詳しく →(IQ)は、ISO 9000 の意味ではベリフィケーションです。

一方で、その装置で回す工程が、目的の品質の製品を一貫して作れることを示すのは、プロセスバリデーションです。仕様どおりに据え付けても、仕様そのものが工程に合っていなければ、目的の製品は作れません。2つの確認が別に要るのは、このためです。
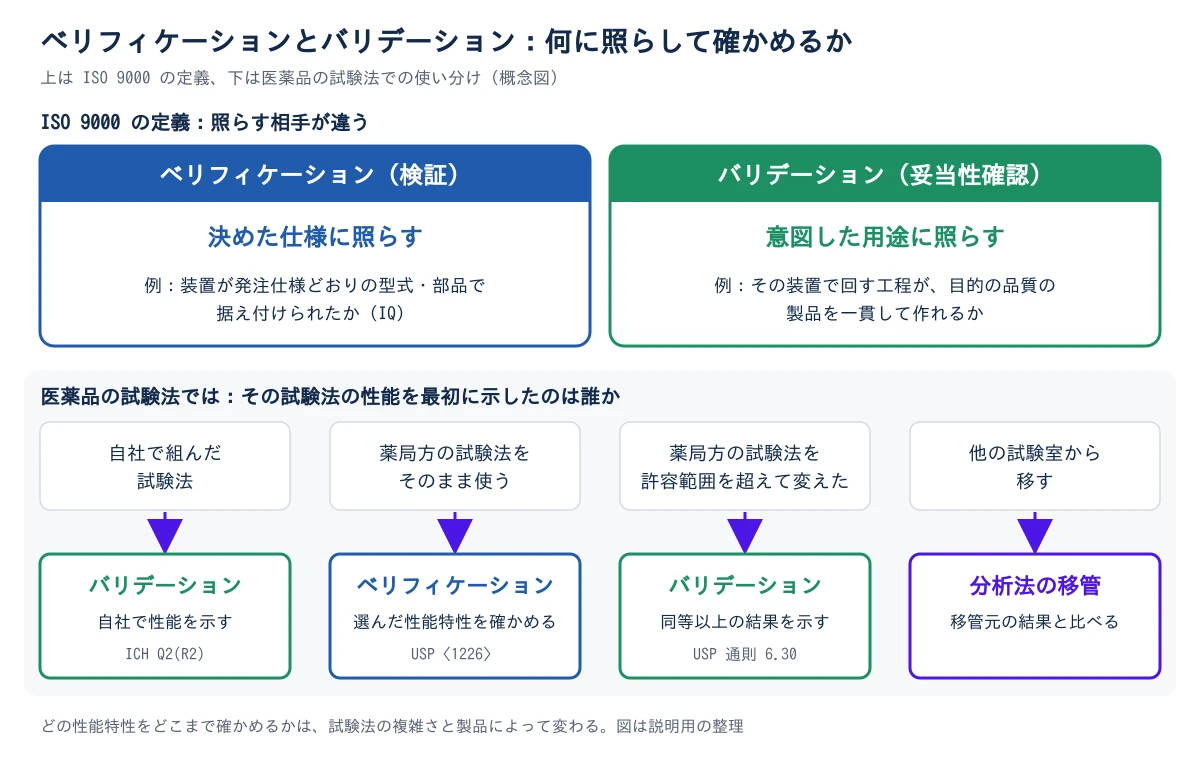
上段は ISO 9000 の定義を左右に並べる。左のベリフィケーション(検証)は、決めた仕様に照らす確認で、例は、装置が発注仕様どおりの型式・部品で据え付けられたかを確かめるIQ。右のバリデーション(妥当性確認)は、意図した用途に照らす確認で、例は、その装置で回す工程が目的の品質の製品を一貫して作れるかを示すこと。下段は医薬品の試験法での使い分けで、その試験法の性能を最初に示したのは誰かで4つに分かれ、それぞれ下の作業へ矢印が下りる。自社で組んだ試験法はバリデーション(自社で性能を示す、ICH Q2(R2))。薬局方の試験法をそのまま使う場合はベリフィケーション(選んだ性能特性を確かめる、USP〈1226〉)。薬局方の試験法を許容範囲を超えて変えた場合はバリデーション(同等以上の結果を示す、USP 通則 6.30)。他の試験室から移す試験法は分析法の移管(移管元の結果と比べる)。どの性能特性をどこまで確かめるかは、試験法の複雑さと製品によって変わる
ベリフィケーションとバリデーションの照らす相手と、医薬品の試験法での使い分けを並べた概念図
図をダウンロード(会員・無料)

このように、2つの言葉は、確かめた結果を何に照らして合格としたかを区別する名前です。では、試験室で試験法を使うときは、どちらの作業が要るのか。

2. 試験法では、どちらが要るのか

試験法では、その性能を最初に示したのが誰かで分け、自社で組んだ試験法はバリデーションを、薬局方の試験法はベリフィケーションを行います。

  • 自社で組んだ試験法⁠:バリデーションで性能を示します。測りたい成分を不純物と区別して測れるか、真の値にどれだけ近いか、繰り返したときにどれだけばらつくかを、目的に応じて確かめます。
  • 薬局方の試験法⁠:収載の時点でバリデーションを経ているので、自社の試験室で同じように働くかをベリフィケーションで確かめます。米国薬局方米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく →(USP)では、〈1226〉がこの確認を扱っています。
  • 他の試験室から移す試験法⁠:分析法の移管という3つめの作業で、移管元の試験室での結果と比べます。

自社の試験法で確かめるこうした項目を、性能特性と呼びます。どの性能特性を確かめるかを示す国際的な指針が ICH Q2(R2)分析法バリデーションのガイドライン。分析手順が妥当性を持つことを確認する枠組みを定める。詳しく → で、分析法の開発を扱う ICH Q14分析法の開発を扱うガイドライン。方法のライフサイクル全体と、科学・リスクに基づく変更管理を扱う。詳しく → と同時に2023年11月に合意され、EUでは2024年6月から適用されています。

薬局方の試験法でも確かめるのは、自社の装置と分析者で、自社の製品に使ったときに同じように働くとは限らないからです。米国のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →の規則(21 CFR 211.194(a)(2))も、使うすべての試験法について、実際の使用条件で適していることを確かめるよう求めています。

POINT

〈1226〉のベリフィケーションは、自社の使用条件で、その製品に対して目的どおり使えるかを評価する作業です。名前は同じでも、ISO 9000 の「仕様に照らす確認」とは中身が違います。

つまり、薬局方の試験法を採るときも、多くの場合は自社で確かめた記録が要ります。では、ベリフィケーションでは何をどこまで確かめるのか。

3. 薬局方の試験法では、何を確かめるのか

〈1226〉は、バリデーションをやり直すのではなく、性能特性の中から選んだものを評価することを、ベリフィケーションとしています。 どこまで確かめるかは、分析者の訓練と経験、試験法と装置の種類、手順、試験する製品によって変わります。

説明用の例として、製剤の有効成分の量を液体クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →(HPLC)で測る試験法を考えます。HPLCは、試料の成分を分けてから、成分ごとに出る信号の山(ピーク)の大きさで量を測る方法です。

この場合は、添加剤や分解物のピークが目的の成分と分かれるか(特異性分析法において、共存する不純物・分解物・添加剤などが存在しても目的成分だけを正確に測定できる能力。詳しく →)と、自社の装置で繰り返し測ったときのばらつき(精度)を、自社の製品の試料で確かめる、といった形で項目を選びます。

一方で、乾燥減量や強熱残分(乾かしたり強く熱したりしたあとの重さを量る試験)、pH測定のような基本的な試験は、製品に適さない兆候がなければ、ベリフィケーションを要しないとしています。

このように、確かめる項目は決まった一覧ではなく、試験法の複雑さと製品のリスクに応じて選びます。では、無菌試験やエンドトキシン試験微生物そのものでなく、グラム陰性菌由来の発熱性物質エンドトキシンの量を測る試験。詳しく →では、なぜ製品ごとに確かめるのか。

4. 無菌試験やエンドトキシン試験では、なぜ製品ごとに確かめるのか

製品そのものが菌の発育や試薬の反応を妨げると、本当は菌やエンドトキシングラム陰性菌の外膜由来の発熱性物質(LPS)で、注射剤では厳しく管理し、LAL試験などで測定します。詳しく →があっても、陰性と判定されるおそれがあるからです。 そのため、この2つの試験には、製品ごとの確認が手順として組み込まれています。

エンドトキシンは、細菌の外膜に由来し、体に入ると発熱を起こす物質です。エンドトキシン試験は、カブトガニの血球抽出物から作るライセート試薬と、エンドトキシンとの反応で量を測ります。

  • 無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →(USP〈71〉、日本薬局方 4.06):手法の適合性試験(method suitability製品中の残留抗菌成分が微生物の検出を妨げないことを事前に確かめる試験。 test)で、製品の存在下で少数の試験菌が発育できるかを確かめ、製品の抗菌作用などで発育が抑えられていないかを見ます。
  • エンドトキシン試験(USP〈85〉、日本薬局方 4.01):反応干渉因子試験サンプル成分がLAL反応を阻害または促進しないことを、添加回収率などで確認する試験。(test for interfering factors)で、試料液に加えたエンドトキシンが検出されるかを調べ、製品が反応を妨げたり強めたりしないかを確かめます。濁りや発色を機器で測る光学的定量法では、添加量の回収率添加した既知量の標準物質に対して試験で実際に測定された値の割合を示す指標で、試験の正確さを表す。詳しく →で判定します。

どちらも、製品が試験の結果を動かしていないことを、製品ごとに示すための手順です。

実際に、2022年8月にFDAが受託試験機関に出した警告書では、薬局方の無菌試験やエンドトキシン試験を、製品ごとの使用条件での適性を確かめないまま使っていたことが、理由の一つでした。

つまり、規格書の「陰性」が菌やエンドトキシンの無いことを示すのは、その製品で試験が働くと確かめた記録があるときに限られます。では、現場ではどこで取り違えが起きやすいのか。

5. どこで取り違えやすいのか

よく起きる取り違えは、薬局方の試験法を全項目でやり直すこと、手を加えた試験法を確認だけで済ませること、毎回の合格を長期の性能の証拠と考えることの3つです。

薬局方の試験法の全項目のやり直し

〈1226〉で必要なのは、自社の製品と使用条件で働くことを示すための、選んだ性能特性の評価です。全項目をバリデーションし直すと、求められている以上の作業に工数を使います。

手を加えた試験法の扱い

薬局方の試験法でも、決められた範囲を超えて前処理や分析条件を変えると、もう薬局方の試験法そのものではありません。たとえばクロマトグラフィーの条件には、USP〈621〉が許容範囲を定めた調整があり、その範囲を超えた変更がこれにあたります。

USPの通則(General Notices)の 6.30 は、薬局方の方法に代わる方法を使うなら、バリデーションの章〈1225〉に沿ってバリデートし、同等以上の結果を示すよう求めています。先の警告書でもFDAは、含量試験医薬品中の有効成分が規格範囲内の量(含量)で存在するかを定量的に確認する試験。詳しく →で薬局方の方法から外れた手順をバリデーションせずに使っていたことを指摘しました(21 CFR 211.165(e))。

システム適合性の読み違え

システム適合性は、分析のたびに、装置と試薬が決めた性能を出しているかを確かめる試験です。1回ごとの確認なので、カラム(成分を分ける管)の劣化や標準品のロットの切り替えによる小さなずれは見えにくく、値を時系列に並べるとはじめて見えてきます(OOT(傾向外れ)の記事)。

使用中の性能を確かめ続ける段は、USPの〈1220〉が分析法のライフサイクルの3段目(ongoing procedure performance verification)として扱っています。2025年には、この段を扱う〈1221〉の案が公表されました。

このように、3つの取り違えは、誰が性能を示したか、自社で何を変えたか、どの期間の性能を見ているかを分けると見分けられます。では、工程の文書で verification と出てきたときは、何を指すのか。

6. 工程の文書の「verification」は、何を指すのか

工程の文書では、verification はプロセスバリデーションの中の一部の段階や手法の名前として使われています。 ISO 9000 の定義に当てはめて「バリデーションではない確認」と読むと、意味を取り違えます。

FDAとEUの用語

FDAは2011年のガイダンスで、プロセスバリデーションを3つのステージに分けました。商業生産の間も工程が管理された状態にあるかを確かめ続けるステージ3が、継続的工程確認(Continued Process Verification商業生産が続く限り工程データを集め、管理状態が維持されているかを継続的に監視する活動です。詳しく →、CPV)です(CPVとは?)。

EU GMP の Annex 15 は、似た2つの名前を使い分けています。片方は、目標の品質から出発し、製品と工程の理解に基づいて管理の方法を設計する開発の手法(QbD、Quality by Design設計段階から品質を作り込む開発の考え方。工程理解に基づき管理戦略を組み立てます。詳しく →)で開発した製品に限った方法です。

  • continuous process verification(5.23):製造中の工程の性能を連続して監視し評価する方法で、従来のプロセスバリデーションの代わりに使えるとしています。対象は、開発の中で、管理戦略工程を管理された状態に保つための管理の束。工程条件や試験、規格などを組み合わせて設計する。詳しく →が品質を高い水準で保証すると科学的に示された製品です。
  • ongoing process verification(5.28〜5.32):どの手法でバリデーションした製品にも、商業生産の間に求める確認です。用語集は、continued process verification とも呼ぶとしています。

日本語の文書での訳語

日本のGMP省令は、バリデーションを「製造手順等が期待される結果を与えることを検証し、これを文書とすること」と定義しています(第2条第13項)。JIS Q 9000 で verification の訳語にあたる「検証」が、ここではバリデーションの定義に使われています。

厚生労働省のGMP事例集(2022年版)は、QbDに基づく製品で従来のプロセスバリデーションに代えて使う手法を「継続的工程確認」と呼び、FDAのステージ3にあたる段階は「日常的工程確認」と呼んでいます(GMP13-50〜13-54)。当サイトを含め、FDAのCPVを「継続的工程確認」と訳す資料も多いので、英語の原語で区別して読みます。

つまり、文書で verification や「検証」を見たら、その文書の中で何の段階を指す名前かを先に確かめます。では、自分の規格書では何から確かめるのか。

7. 自分の規格書では、何から確かめるのか

担当する製品の規格書を1つ開き、試験項目ごとに、試験法の出どころから順に確かめます。 見ていくのは、次の5つです。

  1. 試験法の出どころ⁠:自社で組んだものか、薬局方のものか、他の試験室から移したものかを確かめます。
  2. 記録の有無⁠:自社の試験法にはバリデーションの報告書が、薬局方の試験法にはベリフィケーションの記録があるかを見ます。〈1226〉が不要とする基本的な試験は除きます。
  3. 手を加えた点⁠:薬局方の試験法を、前処理や条件まで含めてそのまま使っているかを確かめます。変えた点があれば、その性能を示した記録を探します。
  4. 製品ごとの確認⁠:無菌試験とエンドトキシン試験に、手法の適合性試験と反応干渉因子試験の記録があるかを見ます。
  5. 時系列の確認⁠:システム適合性試験系がきちんと動いていることを確認するための基準や試験。判定の信頼性を支える。詳しく →や管理用試料(毎回いっしょに測る、値の分かった試料)の値を、時系列に並べて見ているかを確かめます。

どれも、その試験法の性能を誰が示し、自社の条件で何を確かめたかを、記録でたどるための項目です。受託試験機関を使う場合は、報告書に「どの試験法で、何を確かめたうえで試験したか」が書かれているかを見ます。

エンドトキシン試験の方法の違いはエンドトキシン試験(LAL・rFC)で、試薬や装置はエンドトキシン試験の製品ガイドで比べられます。装置の確認はIQ/OQ/PQとは?、工程の検証はプロセスバリデーションで解説しています。

無料チェックリスト(PDF・A4で2ページ)

バリデーション・適格性評価のチェックリスト

URS(要求仕様書)から適格性評価、プロセスバリデーション、洗浄バリデーション、CSV、変更管理まで、手元の手順書と記録で確かめたい点を44項目にまとめました。項目はすべて、当サイトの解説記事に書いた内容から取り、段ごとにもとの記事を載せています。

  1. URS
  2. DQ
  3. IQ
  4. OQ
  5. PQ
  6. プロセスバリデーション
  7. 洗浄バリデーション
  8. CSV
  9. 変更管理
続きは会員向け(無料)

メールアドレスの登録だけで、この先を読めます

  • 5. どこで取り違えやすいのか
  • 6. 工程の文書の「verification」は、何を指すのか
  • 7. 自分の規格書では、何から確かめるのか

登録済みの方は、同じアドレスを入れると続きが開きます(別の端末やブラウザで開いたときも同じです。確認のメールは届きません)。新着の解説記事と製品ニュースを毎週水曜の朝にお届けし、いつでも解除できます。登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。

ほかの会員向けの記事を見る →
メーカー・受託先への問い合わせ

選定や見積で迷ったら

記事で書けるのは一般論までで、どの製品やサービスが合うかは条件で変わります。製品一覧と受託企業データベースから、各社の公式サイトへ進んで直接問い合わせできます。関連する製品:逆相HPLCカラム。

製品とメーカーを探す受託企業を探す

参考文献

  • ISO 9000:2015 Quality management systems — Fundamentals and vocabulary(ベリフィケーションは 3.8.12、バリデーションは 3.8.13。有償)。一致規格は JIS Q 9000:2015(3.8.12「検証」、3.8.13「妥当性確認」)
  • 日本薬局方 一般試験法 4.01 エンドトキシン試験法(反応干渉因子試験)、4.06 無菌試験法(手法の適合性試験)
  • ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q2(R2), Validation of analytical procedures(EMA、2024年6月14日適用)(ICH Step 4、2023年11月1日)
  • ICH Q14, Analytical Procedure Development(ICH Step 4、2023年11月1日)
  • Cornell LII, 21 CFR 211.194 — Laboratory records((a)(2) 試験法が実際の使用条件で適していることの確認)、USP General Notices 6.30(Alternative and Harmonized Methods and Procedures)、USP 〈1226〉 Verification of Compendial Procedures、〈1225〉 Validation of Compendial Procedures、〈1220〉 Analytical Procedure Life Cycle、〈621〉 Chromatography、〈71〉 Sterility Tests、〈85〉 Bacterial Endotoxins Test製品中のエンドトキシンを検出・定量するバクテリアエンドトキシン試験の総称。詳しく →(USP-NF、有償)
  • FDA, Process Validation: General Principles and Practices(2011年1月)
  • European Commission, EU GMP Annex 15: Qualification and Validation(2015年10月1日施行。continuous process verification は 5.23〜5.25、ongoing process verification は 5.28〜5.32 と用語集)
  • 厚生労働省, GMP事例集(2022年版)について(令和4年4月28日 事務連絡)(QbDに基づく手法の「継続的工程確認」は GMP13-50〜13-54、ライフサイクルの段階としての「日常的工程確認」は GMP13-52)
  • e-Gov法令検索, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(バリデーションの定義は第2条第13項)
  • ECA Academy, New USP Chapter 〈1221〉 on Ongoing Procedure Performance Verification (OPPV) Published for Comment(Pharmacopeial Forum 51(4))
  • FDA, Warning Letter: Green Wave Analytical, LLC(MARCS-CMS 630965、2022年8月19日)
シリーズの次(4/10)CPPと設計空間とは?条件を動かしてよい幅の決め方と根拠→
シリーズバリデーションの基本3 / 10 本目
CPPと設計空間とは?条件を動かしてよい幅の決め方と根拠次の記事 4本目・ここから基本・約6分CPPと設計空間とは?条件を動かしてよい幅の決め方と根拠工程開発の担当者が「培養温度を0.5度だけ変えたい」と言い出したとき、当局への届出は要るのでしょうか。→
  1. 1URS(要求仕様書)とは?メーカーの仕様書と何が違い、どう書けば確かめられるのか
  2. 2IQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのか
  3. 3ベリフィケーションとは?バリデーションとの違いと、試験法でどちらが要るのかいま読んだ記事
  4. 4CPPと設計空間とは?条件を動かしてよい幅の決め方と根拠
  5. 5プロセスバリデーション(PV)とは?なぜ必要で、3つのステージで何を確かめるのか
  6. 6PPQは3ロットでよいのか?ロット数を何で決め、どう根拠を示すのか
  7. 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
  8. 8洗浄バリデーションとは?何を確かめ、残留限度値はどう決めるのか
  9. 9CSV(コンピュータ化システムバリデーション)とは?何を確かめ、GAMP 5で範囲をどう決めるのか
  10. 10監査証跡レビューとは?頻度の決め方と見るべき操作
逆相HPLCカラム ↗クロマト解析ソフト ↗#バリデーション#ベリフィケーション#validation#verification
この記事が関わる製造工程抗体医薬/モノクローナル抗体23工程・6フェーズ細胞株・シード培養・産生回収・清澄化精製製剤・充填品質特性・分析この製造の全体像を工程マップで見る →

次に読む

医薬品の回収(リコール)とは?本数でなくクラスで重さが決まる医薬品の回収(リコール)とは?本数でなくクラスで重さが決まる2026-08-14特異性とは?分析法が測りたいものだけを測れていると、どう示すのか特異性とは?分析法が測りたいものだけを測れていると、どう示すのか2026-08-07頑健性(ロバストネス)とは?分析条件のずれをどう試し、なぜ実験計画法(DoE)を使うのか頑健性(ロバストネス)とは?分析条件のずれをどう試し、なぜ実験計画法(DoE)を使うのか2026-08-07検出限界(LOD)と定量限界(LOQ)とは?何が違い、どう求めるのか検出限界(LOD)と定量限界(LOQ)とは?何が違い、どう求めるのか2026-07-22治験薬GMPとは?商用GMPとの違いと段階に応じた品質管理治験薬GMPとは?商用GMPとの違いと段階に応じた品質管理2026-07-17
この記事は参考になりましたか?
この記事の目次
  1. 1. ベリフィケーションとは何か→
  2. 2. 試験法では、どちらが要るのか→
  3. 3. 薬局方の試験法では、何を確かめるのか→
  4. 4. 無菌試験やエンドトキシン試験では、なぜ製品ごとに確かめるのか→
  5. 5. どこで取り違えやすいのか→
  6. 6. 工程の文書の「verification」は、何を指すのか→
  7. 7. 自分の規格書では、何から確かめるのか→
  8. 参考文献→
シリーズ3 / 10
バリデーションの基本
  1. 1URS(要求仕様書)とは?メーカーの仕様書と何が違い、どう書けば確かめられるのか
  2. 2IQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのか
  3. 3ベリフィケーションとは?バリデーションとの違いと、試験法でどちらが要るのか
  4. 4CPPと設計空間とは?条件を動かしてよい幅の決め方と根拠
  5. 5プロセスバリデーション(PV)とは?なぜ必要で、3つのステージで何を確かめるのか
  6. 6PPQは3ロットでよいのか?ロット数を何で決め、どう根拠を示すのか
  7. 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
  8. 8洗浄バリデーションとは?何を確かめ、残留限度値はどう決めるのか
  9. 9CSV(コンピュータ化システムバリデーション)とは?何を確かめ、GAMP 5で範囲をどう決めるのか
  10. 10監査証跡レビューとは?頻度の決め方と見るべき操作
関連製品
逆相HPLCカラム→クロマト解析ソフト→
関連製品をもっと見る →
各社の製品一覧で見る
逆相HPLCカラム →クロマト解析ソフト(CDS) →
関連記事
GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのかGMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか2026-07-17GMPとは?検査に合格した薬でも「不良」とされるのはなぜかGMPとは?検査に合格した薬でも「不良」とされるのはなぜか2026-06-22変更管理とは?GMPで原料や工程を変えるとき、どんな流れで何を確かめるのか変更管理とは?GMPで原料や工程を変えるとき、どんな流れで何を確かめるのか2026-10-05
関連記事をもっと見る →
目次・関連閉じる
この記事の目次
  1. 1. ベリフィケーションとは何か→
  2. 2. 試験法では、どちらが要るのか→
  3. 3. 薬局方の試験法では、何を確かめるのか→
  4. 4. 無菌試験やエンドトキシン試験では、なぜ製品ごとに確かめるのか→
  5. 5. どこで取り違えやすいのか→
  6. 6. 工程の文書の「verification」は、何を指すのか→
  7. 7. 自分の規格書では、何から確かめるのか→
  8. 参考文献→
シリーズ3 / 10
バリデーションの基本
  1. 1URS(要求仕様書)とは?メーカーの仕様書と何が違い、どう書けば確かめられるのか
  2. 2IQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのか
  3. 3ベリフィケーションとは?バリデーションとの違いと、試験法でどちらが要るのか
  4. 4CPPと設計空間とは?条件を動かしてよい幅の決め方と根拠
  5. 5プロセスバリデーション(PV)とは?なぜ必要で、3つのステージで何を確かめるのか
  6. 6PPQは3ロットでよいのか?ロット数を何で決め、どう根拠を示すのか
  7. 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
  8. 8洗浄バリデーションとは?何を確かめ、残留限度値はどう決めるのか
  9. 9CSV(コンピュータ化システムバリデーション)とは?何を確かめ、GAMP 5で範囲をどう決めるのか
  10. 10監査証跡レビューとは?頻度の決め方と見るべき操作
関連製品
逆相HPLCカラム→クロマト解析ソフト→
関連製品をもっと見る →
各社の製品一覧で見る
逆相HPLCカラム →クロマト解析ソフト(CDS) →
関連記事
GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのかGMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか2026-07-17GMPとは?検査に合格した薬でも「不良」とされるのはなぜかGMPとは?検査に合格した薬でも「不良」とされるのはなぜか2026-06-22変更管理とは?GMPで原料や工程を変えるとき、どんな流れで何を確かめるのか変更管理とは?GMPで原料や工程を変えるとき、どんな流れで何を確かめるのか2026-10-05
関連記事をもっと見る →
編集メモ:この記事は Proglenth 編集部が、規制文書・論文・メーカーの公開資料をもとに整理した一般的な解説です。実際の製造方法・管理戦略・品質基準は、製品や企業、各国の規制によって異なり、特定製品の推奨や規制・医療上の助言ではありません。実務で判断するときは、薬局方・ガイドライン(ICH・GMP など)やメーカーの一次情報を確かめてください。誤りやご指摘はお問い合わせからお知らせください。

Proglenth(proglenth.com) https://www.proglenth.com/article/validation-vs-verification

About Proglenth

医薬品製造の
記事とデータベース

抗体・細胞治療・遺伝子治療・核酸・低分子原薬の製造を、培養・精製・製剤・分析の工程ごとに扱っています。

  • 工程マップ:製法ごとに工程を並べ、各工程の装置・試薬・試験法を載せています
  • 製品・受託企業:メーカー各社の製品を仕様で並べ、受託企業は分野と工程で絞り込めます
  • 解説記事・製品ニュース:工程や規制の解説と、新製品・業界の動き
工程マップを見る解説記事を読む
Newsletter

新着をメールで受け取る

新着の解説記事と製品ニュースを、毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。

登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。

BIOPROCESS MEDIA

医薬品製造のニュースと解説記事、製品・メーカー・受託企業のデータベースを載せています。

モダリティ

抗体医薬細胞治療遺伝子治療

コンテンツ

記事一覧計算ツール規制ガイドライン早見表非臨床・臨床試験規制・ガイドラインの新着技術トレンド用語集分析から探す製品ガイド受託企業データベース展示会・学会カレンダー製品ニュースウェビナー特集:再生医療マイリスト(保存・見積リスト)

Proglenth

運営者情報・編集方針ニュースレター会員向けの記事お問い合わせ公式パートナー募集プライバシーポリシー利用規約English edition
© 2026 Proglenth
ホーム記事ニュースマイリスト