分析法の移管とは?別の試験室でも同じ結果が出ることを、どう確かめるのか
分析法の移管ある試験室の分析手順を、別の試験室でも同じ結果が出せることをデータで確かめて引き継ぐ作業。詳しく →とは、ある試験室で確立した試験法を別の試験室へ移し、移した先でも同じ水準で測れることをデータで示す手続きのことです。開発拠点から製造拠点へ試験を移すときや、品質試験を受託試験室に任せるときに、試験を担う人と委託先を決める人の仕事に関わります。
ただし、手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →を一字一句そのまま渡しても、受け手では結果が合わないことがあります。結果を左右する装置の違いや分析者の手つきの一部が、手順書に書かれていないためです。
この記事では、移管とは何か、手順書だけでは足りない理由、確かめ方の選び方、合否の決め方、外れたときの対応、移管の前に決める順番を順に説明します。
- 分析法の移管とは:ある試験室で確立した試験法を別の試験室へ移し、受け手がその方法を送り手と同じ水準で使えることを、データで示して記録する手続きです。
- なぜ手順書だけでは足りないのか:装置、試薬やカラムのロット、分析者の手つきなど、結果を左右する条件の一部が手順書に書かれていないからです。
- 合否の線はどう決めるのか:試験を始める前に、規格の余裕と方法のばらつきから許容差を決め、試験の計画書(プロトコル)で承認します。
1. 分析法の移管とは何か
分析法の移管とは、ある試験室で確立した試験法を別の試験室へ移し、受け手がその方法を送り手と同じ水準で使えることを、データで示して記録する手続きです。 方法を渡す側を送り手、受け取る側を受け手と呼びます。
バリデーション(その方法が目的どおりに測れることを、精度や特異性分析法において、共存する不純物・分解物・添加剤などが存在しても目的成分だけを正確に測定できる能力。詳しく →などの項目で示す確認)が確かめるのは、方法そのものです。移管が見るのは、その性能が場所と人を変えても保たれるかどうか。製品や製造工程そのものを移す話は技術移転で扱い、この記事は試験法に絞ります。
移すのは、手順書に書いた測り方だけではありません。管理が必要な測定条件と、分析のたびに装置の状態を確かめる項目も、合わせて受け手に渡ります。分析法の開発についての国際的なガイドラインである ICH Q14分析法の開発を扱うガイドライン。方法のライフサイクル全体と、科学・リスクに基づく変更管理を扱う。詳しく → は、この組を「分析法の管理戦略工程を管理された状態に保つための管理の束。工程条件や試験、規格などを組み合わせて設計する。詳しく →」と呼び、バリデーションの前に決めるよう求めています(6章)。
移管で確かめるのは、この管理戦略が受け手の試験室でも成り立つかどうかです。下の図は、その代表的なやり方である比較試験同一ロットの検体を移管元と移管先の両方で試験し、あらかじめ決めた許容差内かで同等性を判定する方式。詳しく →の流れです。
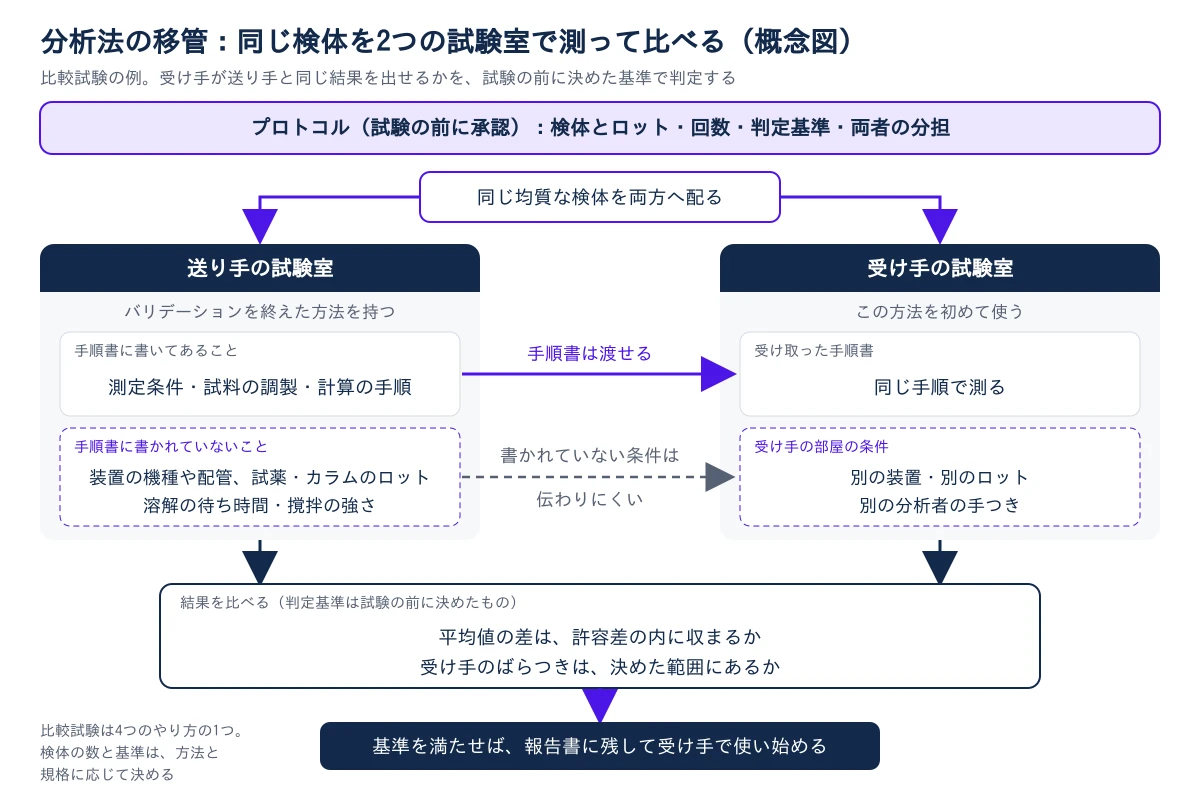
移管で確かめる相手は、手順書の文面ではありません。受け手の試験室で出る数字です。では、なぜ手順書を渡すだけでは同じ数字にならないのか。
2. なぜ手順書を渡すだけでは、同じ結果にならないのか
結果を左右する条件の一部が、手順書に書かれていないからです。 書かれにくい条件は、主に次の3つです。
- 装置:手順書に書く流量や温度が同じでも、機種や配管の作りは試験室ごとに違います。
- 試薬とカラム:試薬や標準品のロットが替わり、カラムには同じ品番でも個体差があります。
- 手つき:試料を溶かすときの待ち時間、撹拌の強さ、注入する前に置いておく時間などです。
どれも、送り手では当たり前になっていて、誰も書き留めていない条件です。
装置の差は、手順書の数字が同じでも結果に出ます。液体クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →(成分をカラムで分けてから検出器で測る方法)では、カラムの外にある配管や、検出器の中で液が通る測定部(フローセル)の容積が、装置ごとに違います。
この余分な容積(デッドボリューム)が大きいほど、分かれた成分の山(ピーク)の幅が広がり、隣のピークとの分離が足りなくなることがあります。
受け手で結果が合わないとき、疑う先は手順書の外にあります。装置、ロット、手つきです。受け手で同じ結果が出ることは、どのような形で示せばよいのでしょうか。
3. 移管の確かめ方は、USP〈1224〉の4つからどう選ぶのか
米国薬局方の一般情報章 USP〈1224〉は、移管のやり方として、比較試験、共同バリデーション受入側をバリデーションに参加させ、併行して試験を担わせて再現性データを取りながら移管を進める方式。、再バリデーション、移管免除比較データを取らず、受入側の経験や方法の類似性を根拠に移管を省く方式。免除の根拠を文書で示すのが前提。の4つを挙げています。 どれを使うかは、受け手のこれまでの経験と知識、製品と方法の複雑さを踏まえたリスクの評価で決めます。
| やり方 | 何をするか | 向く場面 |
|---|---|---|
| 比較試験 | 同じ検体を送り手と受け手の両方で測り、事前に決めた許容差移管元と受入側の結果がどこまで一致すれば同等とみなすかの許容幅。規格への効き方から設計する。詳しく →に収まるかを見る | 最も多く使われるやり方。多くの定量法 |
| 共同バリデーション | 受け手をバリデーションのチームに加え、試験室の間のばらつきも評価に含める | 移管先が最初から決まっていて、これから方法を確立する |
| 再バリデーション | 移管で影響を受けそうな項目を中心に、受け手がバリデーションの全部か一部をやり直す | 装置の構成が大きく違う。送り手のデータが古い |
| 移管免除 | 比較のデータを取らず、免除してよい根拠を文書に残す | 受け手がすでに同じ方法か、よく似た方法を使っている |
移管免除も正式な選択肢ですが、何もしないことではありません。免除してよい根拠を、受け手が文書に残すことが条件です。
ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q14 も、バリデーションを終えた方法を別の場所で使い始めるときは、方法の変更と同じ考え方で扱うとしています(7章の表2)。示すデータの例は、バリデーションの全部か一部のやり直し、代表的な検体と標準物質を両方で測る比較、移管の実験を省く根拠の3つです。WHOの技術移転のガイドライン(2022年改訂)も、移管の段階を扱う章の中に分析法の移管の項を設けています。
どのやり方を選んでも、変わらないことが1つあります。受け手で使えると判断した根拠を、記録に残すことです。では、最も多く使われる比較試験では、何を比べるのか。
4. 比較試験では、何を比べて合否を決めるのか
同じ均質な検体を送り手と受け手の両方で測り、平均値の差と受け手のばらつきが、試験の前に決めた範囲に収まるかを見ます。
検体と回数
最初に決めるのは検体です。両方の試験室に同じ検体が渡り、その検体が均質であることが条件です。均質でない検体を使うと、出た差が試験室の差なのか、検体の差なのかを区別できません。
ロットの数と繰り返しの数は、見つけたい差の大きさから決めます。3ロットを両方の試験室で3回ずつ測る組み方が、よく見られる例です。
比べる項目
合否は、次の2つの面から見ます。
- 平均値の差:両方の試験室の平均値の差が、決めた許容差に収まっているかを見ます。
- 受け手のばらつき:受け手が繰り返し測ったときのばらつきが、決めた範囲にあるかを確かめます。
差の検定で「有意差が出なかった」ことは、同等の証明ではありません。測る回数が少なくばらつきが大きいと、実際に差があっても有意差は出にくいからです。同等を示すときは、同等性検定か、差の信頼区間が許容差の内に入るかで判断します。
対象の方法、検体とロット、試験の回数、判定基準、両方の試験室の分担は、試験を始める前にプロトコル(試験の計画書)として文書にし、承認します。後から決めた判定基準は、どれだけ妥当でも、結果に合わせた線引きに見えてしまいます。
許容差の決め方
許容差は、どの試験にも同じ数字を当てはめるものではありません。規格の余裕と、その方法がもともと持つばらつきから決めます。有効成分の量を測る含量試験医薬品中の有効成分が規格範囲内の量(含量)で存在するかを定量的に確認する試験。詳しく →では、平均値の差を2%以内に置く例がよく挙がります。ただしこれは慣行で、規格に書かれた値ではありません。
- 規格の幅に余裕がある試験:移管で生じる多少の差を吸収できます。
- 規格の幅いっぱいで運用している試験:移管で差を許したぶんだけ、あとの合否の判定が揺れやすくなります。
- 細胞を使う力価試験(バイオアッセイ細胞を使って生物活性を見る試験。作用機序に合わせて抗体の効力を評価する。):もともとばらつきの大きい方法なので、含量試験と同じ数字を求めるのは適切ではありません。
許容差を決めるとは、製品の合否判定に残す規格の余裕のうち、どれだけを前もって移管に回すかを決めることです。では、結果がその許容差を外れたら?
5. 結果が許容差を外れたら、基準を緩めずに何をするのか
まず差の出どころを切り分け、その原因をつぶすか、方法そのものを見直します。結果を見てから基準を緩めることはしません。 切り分ける候補は、次の4つです。
- 装置:システム適合性試験系がきちんと動いていることを確認するための基準や試験。判定の信頼性を支える。詳しく →試験(分析のたびに、装置と操作が使える状態かを確かめる試験)の結果と、カラムの使用履歴を、両方の試験室で並べます。
- 試薬:標準品(標準物質)のロットと、調製の手順を突き合わせます。
- 操作:受け手の分析者の実際の手つきを、送り手と並べて見ます。
- 検体:検体が均質という前提が崩れていないかを確かめます。
この4つを順に見ていけば、差がどこで生まれたかを絞り込めます。
なぜ基準を緩めないのか。許容差は、規格の余裕から逆算した数字だからです。緩めたぶんは、そのまま製品の合否判定の余裕から差し引かれます。
USP〈1224〉米国薬局方の分析法移管を扱う一般試験法。比較試験・共同バリデーション・移管免除などの方式を示す。も、基準を満たさなかったときは原因を調べ、対策を終えるまで移管は完了しないとしています。計画を変えて追加の試験をするときも、その変更はデータを取る前に承認します。
外れた結果を基準の見直しで片づければ、受け手の部屋に残った差は、日々の試験にもそのまま持ち込まれます。では、移管の手続きを経ずに使い始める薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく →の方法はどうか。
6. 重要:薬局方に載った方法なら、確かめなくてよいのか
薬局方に載った方法でも、自分の試験室の実際の使用条件で適していることを確かめます。 米国のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →規則(21 CFR 211.194(a)(2))が、使うすべての試験法についてこの確認を求めているためです。
USP〈1224〉も、変更していない薬局方の方法は移管ではなく、受け手での確認(verificationすでに確立された方法が、自施設の条件・機器・サンプルで意図どおりに機能することを確認する作業。詳しく →、USP米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく →〈1226〉)で扱うとしています。
FDAは、この確認をしていなかった試験室に警告書を出しています。
- 2022年8月の警告書:受託試験室に対し、使っている試験法が製品の試験に適していることを確かめていなかった点を指摘しました。
- 2020年4月の警告書:複数の原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の含量試験と確認試験を、実際の使用条件で適合性を確かめないまま行っていたと指摘しています。
日々のシステム適合性試験に合格していても、それだけでは「この試験室でこの方法が使える」という証拠にはなりません。この試験が見るのは、その日の装置と操作の状態だからです(システム適合性試験とは?)。
試験を外に任せるなら、移管か確認の記録が受託先に残っているかを、委託する側も契約の段階で確かめておきます。最後に、自分の移管で決める順番を並べます。
7. 自分の移管では、何から確かめるのか
送り手と受け手の違いを洗い出すことから始め、次の順に決めていきます。
- 違いを洗い出す:送り手にあって受け手に欠けているもの(装置、試薬、手順、人)を一覧にし、結果に影響するかを評価して、必要なら手当てします。この作業をギャップ分析と呼び、検出器やカラムの恒温槽の違いもここで見ます。同じ型番をそろえる必要はなく、求められるのは同等の能力です。
- 実際の操作を見る:受け手の分析者が送り手の試験室で、手順書に書かれていない手つきを見ておきます。
- やり方を選ぶ:方法の複雑さと受け手の経験から、USP〈1224〉の4つのやり方のどれにするかを決めます。移管免除にするなら、その根拠を文書に残します。
- プロトコルを承認する:検体と回数、判定基準、標準品・カラム・試薬のロットを両方でそろえるかを決めます。外れたときの切り分けの順番と、基準を緩めない取り決めも書き、試験の前に承認します。
- 記録の扱いを決める:受託先に頼むなら、移管の報告書を受け取り、保管する契約になっているかを確かめます。
どれも、結果が外れたときに、どこを見直せばよいかを試験の前に決めておくための作業です。
移管の対象になりやすい純度や電荷の試験の装置は、製品データベースのページにまとめています。純度の試験はSEC-HPLC(サイズ排除クロマトグラフィー)とCE-SDS(キャピラリー電気泳動で大きさを見る方法)です。電荷の試験はicIEF(イメージングキャピラリー等電点電気泳動)です。
試験を外に出す判断は、バイオ医薬の製造委託(CDMO)で解説しています。
参考文献
- USP General Chapter 〈1224〉 Transfer of Analytical Procedures(USP-NF。有償のため本文は非掲載。比較試験・共同バリデーション・再バリデーション・移管免除の4つのやり方、リスクの評価によるやり方の選び方、基準を満たさなかったときの扱い)
- USP General Chapter 〈1226〉 Verification of Compendial Procedures(USP-NF。有償のため本文は非掲載)
- USP General Chapter 〈1220〉 Analytical Procedure Life Cycle(USP-NF。有償のため本文は非掲載)
- ICH Q2(R2)分析法バリデーションのガイドライン。分析手順が妥当性を持つことを確認する枠組みを定める。詳しく →, Validation of Analytical Procedures(Step 4、2023年11月)
- ICH Q14, Analytical Procedure Development(Step 4、2023年11月。6章 分析法の管理戦略をバリデーションの前に決めること、7章 表2 別の場所への移管で示すデータの例)
- WHO, TRS 1044 Annex 4: WHO guidelines on technology transfer in pharmaceutical manufacturing(2022年。分析法の移管は第12章に項がある)
- FDA, Warning Letter: Green Wave Analytical, LLC(2022年8月19日)
- FDA, Warning Letter: International Trading Pharm Lab, Inc.(2020年4月24日)
- 21 CFR 211.194(a)(2), Laboratory records

- 1分析法バリデーションとは?ICH Q2(R2)が確かめる項目
- 2CQA別の分析法の選び方:抗体の純度・電荷・糖鎖・力価は何で測るか
- 3HPLCとは?カラムで分けてピークの面積から量を読む仕組み
- 4特異性とは?分析法が目的物だけを測れていると、どう示すのか
- 5検出限界(LOD)と定量限界(LOQ)とは?値が2倍ずれる理由
- 6頑健性(ロバストネス)とは?分析条件のずれを、なぜ同時に変えて試すのか
- 7システム適合性試験とは?バリデーション済みでも毎回流す理由
- 8標準物質とは?抗体医薬の試験の基準を、どう決めてどう切り替えるのか
- 9分析法の移管とは?別の試験室でも同じ結果が出ることを、どう確かめるのかいま読んだ記事
- 10強制分解(苛酷)試験とは?なぜ薬をわざと壊し、どこまで壊せばよいのか
- 11校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1分析法バリデーションとは?ICH Q2(R2)が確かめる項目
- 2CQA別の分析法の選び方:抗体の純度・電荷・糖鎖・力価は何で測るか
- 3HPLCとは?カラムで分けてピークの面積から量を読む仕組み
- 4特異性とは?分析法が目的物だけを測れていると、どう示すのか
- 5検出限界(LOD)と定量限界(LOQ)とは?値が2倍ずれる理由
- 6頑健性(ロバストネス)とは?分析条件のずれを、なぜ同時に変えて試すのか
- 7システム適合性試験とは?バリデーション済みでも毎回流す理由
- 8標準物質とは?抗体医薬の試験の基準を、どう決めてどう切り替えるのか
- 9分析法の移管とは?別の試験室でも同じ結果が出ることを、どう確かめるのか
- 10強制分解(苛酷)試験とは?なぜ薬をわざと壊し、どこまで壊せばよいのか
- 11校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか
 プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方2026-10-06
 技術移転で品質を保つとは?数字が元と違っても合格になるのはなぜか2026-07-28
 凍結乾燥のスケールアップと技術移転:同じ設定値でも製品がコラプスする理由2026-07-24
Proglenth(proglenth.com) https://www.proglenth.com/article/analytical-method-transfer