同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
同等性/同質性評価(ICH Q5E製造工程の変更前後で製品が同等・比較可能かを評価する考え方を定めたガイドライン。詳しく →)とは、抗体医薬などのバイオ医薬品抗体や組換えタンパク質など、生きた細胞や微生物に作らせる医薬品の総称です。細胞治療・遺伝子治療の製品を含めて呼ぶこともあります。化学合成で作る核酸医薬やペプチドは、ふつう含めません。詳しく →で製法を変えたときに、変更の前と後の製品を比べ、品質・安全性・有効性に悪い影響がないかを確かめる取り組みです。製造拠点の移管や培養のスケールアップを計画し、その変更を進めてよいかを決める分析・開発・品質保証の仕事に関わります。
ただし、示すのは製品が「同一」であることではありません。分析で差が見つからなくても、言えるのはその分析法が見分けられる範囲までです。
この記事では、なぜ同一でなくてよいのか、何で比べるのか、差が出たらどう判断するのか、比べる広さの決め方を順に説明します。
- 同等性/同質性評価とは:製法を変えたバイオ医薬品で、変更の前と後の製品を比べ、悪い影響がないかを確かめる取り組みです。
- 同一でなくてよいのか:よく似ていて、残った差が安全性と有効性に響かないと説明できればよいとされます。
- 何から比べるのか:まず分析で品質を比べ、示しきれないときに非臨床と臨床の試験で補います。
1. 同等性/同質性評価は、何と何を比べる試験なのか?
同等性/同質性評価は、同じ製造者が作った変更前の製品と変更後の製品を、同じ方法で並べて比べる試験です。 ロットごとに規格に合うかを調べる出荷試験製品を患者に投与する前に安全性・品質・有効性を確認するために実施する一連の規格試験。詳しく →と違い、変更前の製品を比べる相手に置いて、差を探しにいきます。
比較が要るのは、開発中か承認後かを問わず、製造拠点の移管、培養のスケールアップ、培地や精製のレジンクロマトグラフィーで目的物や不純物を結合させる粒子状の充填材。精製モードごとに使い分ける。詳しく →の切り替え、工程の条件や設備の変更、製剤や容器の変更などを行うときです。
この進め方を示した指針が ICH Q5E で、日米欧の規制当局と業界が参加する医薬品規制調和国際会議(ICH)で2004年11月に合意されました。日本では2005年4月に通知され、「同等性変更前後が完全に同一でなくても、品質・安全性・有効性で高い類似性を保ち差異が悪影響しないと言える状態。詳しく →/同質性評価」と訳されています。ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく →で合意した指針が、日本でいつ、どの形で効き始めるのかは、ICHガイドラインの記事で説明しています。
他社の先行品と比べるバイオシミラーは、別の枠組みで評価します(バイオシミラーの同等性/同質性)。細胞治療生きた細胞そのものを有効成分とする医薬。CAR-Tなどが代表。詳しく →については、自家細胞治療の同等性評価で扱っています。
同等性/同質性評価の出発点は、変更前の製品が比べる相手として手元に残っていることにあります。
2. なぜ「同一」ではなく「よく似ている」ことを示すのか?
バイオ医薬品は構造の少しずつ違う分子の集まりで、製法を変えると、その混ざり方が変更の前と完全に同じにはなりにくいからです。 構造式で1つに決まる低分子の薬と違い、バイオ医薬品は構造式だけでは定義しきれません。
抗体1つをとっても、糖鎖タンパク質に付加される糖の鎖状構造で、抗体の有効性・免疫原性などに影響する重要な品質特性。詳しく →(タンパク質に付いた糖の鎖)の付き方や電荷が少しずつ違う分子が混ざっています。その割合は、細胞株や培養、精製の条件によって動きます。
だから Q5E は、比較可能であることは、品質特性が同一であることを必ずしも意味しないとしています。求めるのは、品質特性がよく似ていて、差があっても安全性と有効性に悪影響がないと、これまでの知見から十分に予測できることです。この悪影響には、免疫原性薬そのものが患者の免疫応答を誘発しやすい性質。凝集体や不純物、投与経路、患者背景などが要因になる。詳しく →(薬に対する抗体のできやすさ)も含まれます。
品質が良くなる変更でも、有効性や安全性に大きな利点が出るほどの差なら、変更前と比較可能とは言えないことがあります。Q5E は、その結果も受け入れられうるとし、当局に相談するよう勧めています。
問われるのは差が無いことより、見つかった差をどこまで説明できるか。ここが評価の軸です。
3. 重要:規格試験に合格していれば、比べたことにならないのか?
なりません。規格は日々の品質を確かめるために選んだ項目で、変更の影響を見るには一般に十分でないと、Q5E はしています。 規格の幅に入っていても、変更前と比べて分布がずれていることはあります。
そこで、承認申請のときに行った特性解析(製品を詳しく調べる分析)を、全部か、理由を示して絞った範囲で繰り返すのが一般的です(規格との違いはICH Q6B)。抗体で比べる代表的な品質特性は、次のとおりです。
- 構造:アミノ酸の並び(一次構造)と、タンパク質の折りたたまれ方(高次構造アミノ酸鎖が折りたたまれてできる立体構造。二次・三次構造などの階層があり、品質特性として評価する。詳しく →)が保たれているかを見ます。
- 糖鎖と電荷:糖鎖の付き方と、電荷の違う分子の割合を比べます(糖鎖分析、電荷バリアント)。
- 純度と不純物:凝集体(分子どうしが固まったもの)や、工程から持ち込まれる不純物の量を測ります(凝集体の分析手法)。
- 力価:薬として働く強さを、生物活性の試験で確かめます。
比べるときは、前後のロットを同じ分析法で並べて測ります。何をもって「よく似ている」とするかは、データを見る前に計画書へ書いておきます。Q5E も、前もって決めた基準と比べることで、客観的に判断できるとしています。
比較の計画は、変更前のロットの試料と、それを測る分析法がそろって初めて立てられます。
4. 分析で「差がない」と出れば、同じと言えるのか?
言えるのは、その分析法が見分けられる範囲で差がない、ということまでです。 Q5E も、分析法の精度や検出限界検出できる最小量。分析法の性能を示すバリデーション項目の一つ。詳しく →と製品の不均一さのために、選んだ分析法で変化を拾えると保証するのは難しいことがあるとしています。
たとえば、分子をまるごと測るインタクト質量分析抗体を分解せず丸ごと高分解能質量分析で測り、糖鎖や修飾による質量分布や同一性を一括で俯瞰する手法。詳しく →で前後の結果が重なっても、分かるのは重さの分布が同じことまでです。約1ダルトン分子の質量を表す単位。水素原子1個ぶんの重さをおおよそ1とし、抗体は約15万ダルトンの大きな分子。詳しく →(分子の重さの単位)の差や、変化したアミノ酸の位置までは見分けにくいことがあります(インタクト質量分析)。
見落としを減らす手立てとして、Q5E は次のようなものを挙げています。
- 原理の違う分析法を重ねる:位置まで比べるなら、分子を切ってから測るペプチドマッピングのような方法を足します。
- 規格の中でも、過去の傾向と比べる:これまでの傾向から外れた結果は、規格内でも差のサインになりえます。変更に合わせて規格の幅を広げることは、根拠がなければ一般に適切でないとされます。
- 時間をおいて比べる:保存中に分解が進んで初めて分かる差もあるため、安定性の試験でも前後を比べます。
1回ごとの差は小さくても、変更を重ねると品質特性が少しずつずれることがあります。直前のロットだけでなく、過去のデータとも照らすのはそのためです。
5. 差が見つかったら、どう判断するのか?
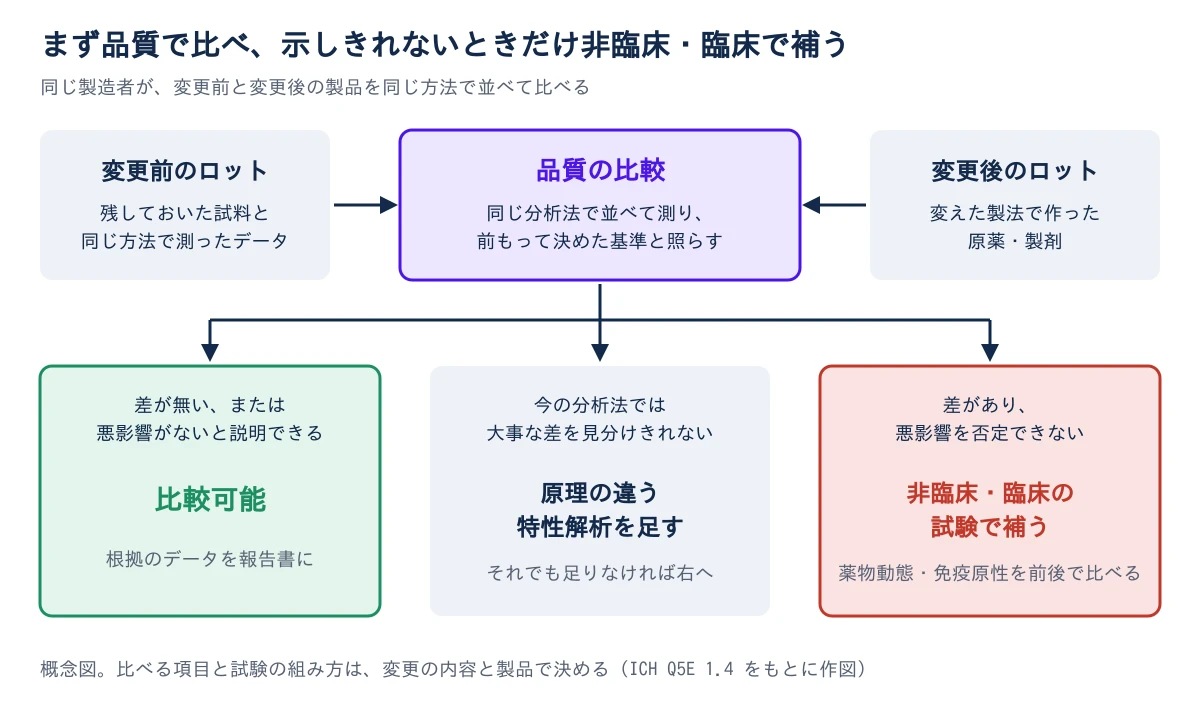
差が見つかっても、それだけで比較可能でないとは決まらず、安全性と有効性に悪影響がないと説明できれば比較可能とされます。 説明できないときに初めて、非臨床と臨床の試験で補います。
Q5E は、品質の比較の結果をおおむね次のように分けています。
- 差が見つからない:よく似ていれば、比較可能と結論できます。
- 差はあるが、悪影響がないと説明できる:経験とデータで説明できれば、比較可能です。
- 分析法では大事な差を見分けきれない:特性解析を足すか、非臨床・臨床の試験を考えます。
- 差があり、悪影響を否定できない:品質のデータを足しても答えは出にくく、非臨床・臨床の試験を考えます。
非臨床・臨床で補うときは、薬物動態投与した薬が体内で吸収・分布・代謝・排泄されていく挙動。ADCではDARが大きく影響する。詳しく →(体の中での薬の濃度の動き)や免疫原性などを、変更前と変更後の製品で比べる試験を、状況に応じて選びます。反対に、分析だけで示せるなら、変更後の製品で非臨床や臨床の試験を行う必要はないと、Q5E はしています。
差を説明する材料になるのは、どの品質特性が効き目や安全性に響くかという、これまでに積んだ知識です。
6. 分子を変えていない製剤や容器の変更でも、なぜ問題が起きるのか?
薬に触れる成分や容器が変わると、タンパク質の構造が同じでも、体の中での反応が変わることがあるからです。 1998年、欧州などで売られていた貧血の治療薬エポエチンアルファ(商品名 Eprex)で、安定剤がヒト血清アルブミンから、ポリソルベートタンパク質の凝集や容器壁への吸着を防ぐため製剤へ少量加える添加剤で、細胞培養で細胞を保護する目的でも使われます。詳しく →80とグリシンに替わった例があります。
その後、皮下注射を受けた腎臓病の患者で、体にできた抗体が薬と体内のエリスロポエチンの両方を中和し、赤血球が作れなくなる赤芽球癆(PRCA)の報告が増えました。1998年から2004年にかけて200例近くが報告され、大半がEprexを使っていました。
調査では、コーティングのないゴム栓から、ポリソルベート80を含む薬液に有機化合物が溶け出し、免疫の反応を強めたことが有力な原因とされました。栓をフッ素樹脂で覆い、投与経路を見直したあと、報告は大きく減りました。
つまり、比べる対象はタンパク質の構造だけでなく、薬液の成分と、薬に触れる容器や栓まで含みます。容器や栓から溶け出す物質の評価は、抽出物・溶出物(E&L)とはで説明しています。
7. 開発の時期と変更の場所で、比べる広さはどう変わるのか
比べる広さは、変更の場所、品質への影響、使える分析法、品質特性と安全性・有効性の関係の4つで決まります。 Q5E は特定の分析や試験の組み方を定めておらず、この4つ次第で比較の範囲が変わるとしています。
- 変更する工程の場所:どこを変えたかで、動きうる品質特性が変わります。培養を変えたときは、後ろの精製工程が変わった材料を受け止められるかも検討します。
- 品質への影響の大きさ:純度や生物活性にどこまで響きうるかを、製品の複雑さと、これまでの知識を踏まえて見積もります。
- 使える分析法:起きうる変化を見分ける分析法が無ければ、品質の比較だけでは説明しにくくなります。
- 品質特性と安全性・有効性の関係:どの特性が効き目や安全性に響くかが分かっているほど、見つかった差を説明しやすくなります。
開発の時期でも広さは変わります。Q5E は、開発の初期の比較は一般に承認後ほど広くないとする一方、開発の後期に変更し、承認申請までに臨床試験を追加しないなら、承認後と同じくらい広く比べるよう求めています。
承認後の変更では、一般に商用スケールのバッチのデータが必要とされます。変更後のバッチを適切な数だけ分析し、変えた工程が安定して動くことを示します。
8. 自分の変更では、変更前のロットを確保することから始める
変更を決めたら、製法を切り替える前に、変更前のロットの試料とデータを確保します。 そのうえで、次の順に決めます。
- 変更前のロット:比べる相手の試料か、同じ方法で測ったデータが、足りる数だけ残っているか。切り替えたあとからでは、変更前のロットは作り足しにくくなります。
- 動きうる品質特性:変える工程とその後ろの工程で何が変わりうるかを並べ、原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →と製剤のどちらで測るかを決めます。製剤や容器を替えるなら、薬に触れる材料も並べます。
- 判定基準:何をもって「よく似ている」とするかを、データを見る前に計画書(プロトコル)へ書きます。
- 分析法の見分ける力:新しい不純物など、変更で起きうる変化を今の分析法で見分けられるか。
- 当局への手続き:比較の結論とリスク評価をもとに、届出で済むか事前の承認が要るかを、国や地域ごとに確かめます(変更管理、ICH Q12)。
どれも、変更を決めたあとからでは足しにくい材料を、先にそろえるための確認です。
参考文献
- ICH Q5E, Comparability of Biotechnological/Biological Products Subject to Changes in Their Manufacturing Process(2004年11月18日 Step 4。1.3 対象、1.4 比較の結果の分かれ方と前もって決めた基準、2.1 比較の範囲を決める要因と過去のデータ、2.2 分析法・特性解析・規格・安定性、2.3 工程の評価と商用スケールのデータ、2.4 開発中の変更、2.5 非臨床・臨床、3 用語の定義)
- PMDA, ICH-Q5 生物薬品の品質(Q5E の日本語版「生物薬品(バイオテクノロジー応用医薬品/生物起源由来医薬品)の製造工程の変更にともなう同等性/同質性評価」、2005年4月26日)
- ICH, Q5E Annex Final Concept Paper(2026年6月2日 ICH 管理委員会承認。先端医療製品に向けた付属書の提案)
- Boven K, et al. The increased incidence of pure red cell aplasia with an Eprex formulation in uncoated rubber stopper syringes. Kidney Int. 2005;67(6):2346-2353.(Eprexの処方変更後のPRCAの増加と、ゴム栓との関係)
- Bennett CL, et al. Long-term outcome of individuals with pure red cell aplasia and antierythropoietin antibodies in patients treated with recombinant epoetin: a follow-up report from the RADAR Project. Blood. 2005.(1998年から2004年の赤芽球癆の報告が200例近く、大半がEprex)
- GaBI Online, Epoetin alfa and pure red cell aplasia(Eprexの製剤変更、ゴム栓からの溶出物、投与経路とコーティングした栓への切り替え)

- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのかいま読んだ記事
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
 承認された再生医療等製品が、出荷できないのはなぜ?アクーゴの1年4か月と、申請後の製法変更2026-10-20
 自家細胞治療の同等性評価とは?製品が残らないのに何と比べるのか2026-07-24
 変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか2026-10-05
Proglenth(proglenth.com) https://www.proglenth.com/article/comparability-q5e