ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
ICH Q12製品ライフサイクル管理の技術的・規制的な考え方を示すICHガイドライン。詳しく →とは、医薬品の承認後に製法や製造所を変えるとき、どの変更に当局の手続きが要るかを、申請の段階で決めておくための国際的なガイドラインです。関わるのは、原料の供給元の切り替えや製造所の追加を計画し、その手続きと日程を決める薬事・開発・品質保証です。
一方で、Q12の道具をどこまで使えるかは国や地域の法制度で決まり、同じ変更でも市場ごとに手続きの重さが違います。
この記事では、承認後の変更に時間がかかる理由、申請のときに決めておく中身、日米欧での扱い、使っても手続きが軽くならない場面を順に説明します。
- ICH Q12とは:承認後の変更のうち、どれに当局の手続きが要るかを申請の段階で決めておくためのガイドラインです。
- なぜ申請のときに決めるのか:変更のたびに区分を決めて審査を待つと、市場の数だけ時間がかかるからです。
- どの市場でも使えるのか:考え方は日米欧でそろっていますが、受け付ける範囲は各地域の制度で決まります。
1. 手続きの線引きを前もって決める:ICH Q12は、承認後の変更の何を決めるガイドラインなのか?
ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q12は、承認後の製造と品質(CMC)の変更について、当局への手続きが要る範囲と、将来の変更の確かめ方を、前もって当局と決めておくためのガイドラインです。 日米欧などの規制当局と業界でつくる医薬品規制調和国際会議(ICH)が、2019年11月に合意しました。
社内の変更管理は、変更の中身を評価して承認する手続きです。Q12が扱うのは、その変更を当局にどう伝えるかの線引き。対象は化学合成の医薬品とバイオ医薬品抗体や組換えタンパク質など、生きた細胞や微生物に作らせる医薬品の総称です。細胞治療・遺伝子治療の製品を含めて呼ぶこともあります。化学合成で作る核酸医薬やペプチドは、ふつう含めません。詳しく →です。
Q12は、そのための道具を3つ定めています。
- 確立された条件承認事項のうち製品品質の保証に不可欠で、変更するには規制当局への手続きが必要な要素。詳しく →(EC):承認申請書の記載のうち、変えるときに当局の手続きが要る部分です。
- 承認後変更管理実施計画書これから行う変更の計画と判定基準をあらかじめ当局と合意し、実施後は軽い手続きで反映できるようにする仕組み。詳しく →(PACMP):将来の変更で確かめる試験と合格の基準を、変更の前に当局と合意しておく計画書です。
- 製品ライフサイクルマネジメント医薬品の承認取得後も、製造工程の変更や規格の改訂などを継続的に管理・改善していく一連の活動の枠組み。文書(PLCM文書確立された条件や変更の報告区分、PACMPの計画などを一枚に集約し、承認後管理の全体像を当局と共有する要約文書。):ECとその区分、PACMP、承認時の約束事項をまとめた一覧です。
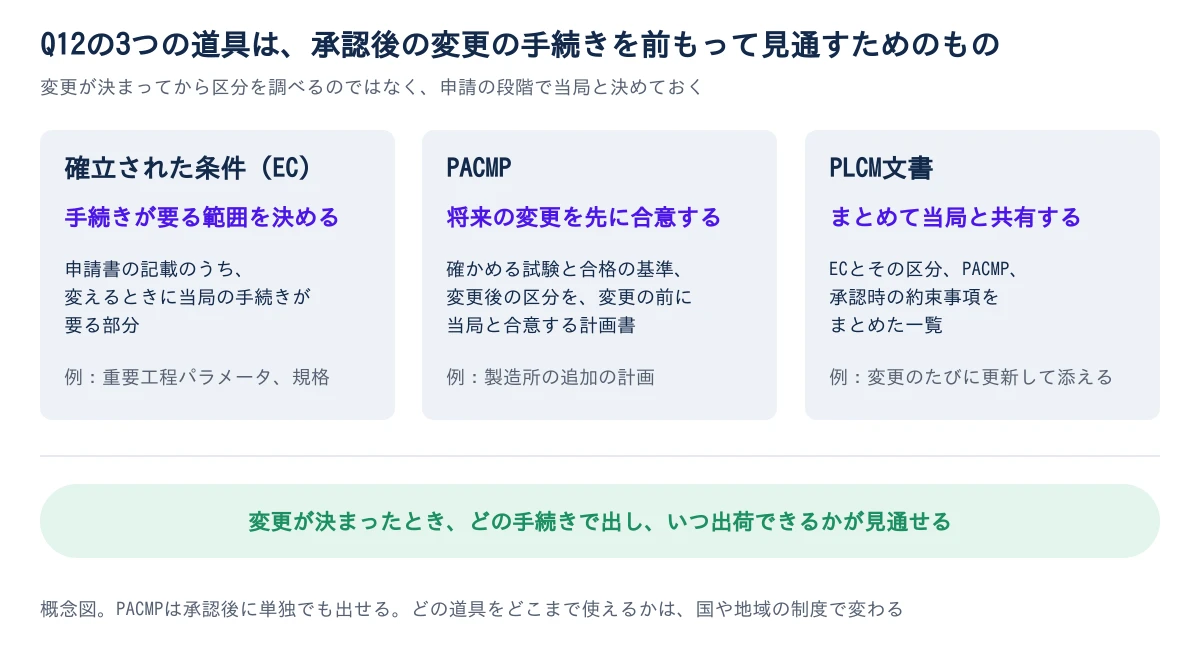
3つとも、変更の数を減らす道具ではありません。変更が決まったときに、どの手続きで出し、いつ出荷できるかを見通すための道具です。
ICH Q12 は、Q8〜Q11 とどうつながるのか
Q8(製剤開発)と Q11(原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の開発と製造)が開発から承認までを主に扱うのに対し、Q12 は承認後の商業生産の段階を扱います(Q12 1.1)。 正式名は「医薬品のライフサイクルマネジメントにおける技術上及び規制上の考え方」で、日本では2021年10月29日の通知でガイドラインとして示されました。
承認後の変更をどこまで軽い手続きで済ませられるかは、Q8・Q11 で積んだ製品と工程の理解、Q9 の品質リスクマネジメント、Q10 の医薬品品質システム製品ライフサイクル全体で品質を維持・改善するマネジメント体制。逸脱・CAPA・変更管理を束ねる器。詳しく →の実効性に左右されます(Q12 1.1)。Q12 だけを読んでも、手続きを軽くする根拠は出てきません。根拠は開発データの側にあり、その中身は4節で見ます。
2. 市場の数だけ申請を繰り返す:承認後の変更に、なぜ何年もかかるのか?
同じ変更でも、国や地域ごとに手続きの区分と求められる資料が違い、市場の数だけ申請と質問への回答を繰り返すからです。 2023年に行われた業界調査は、承認後の変更が承認されるまでに最長3〜5年かかることがあり、その長さが供給の途絶や欠品の危険を高めると報告しています。
たとえば、精製に使うレジンクロマトグラフィーで目的物や不純物を結合させる粒子状の充填材。精製モードごとに使い分ける。詳しく →(目的のタンパク質を吸着させて分ける充塡剤)の供給元を替える変更。これでも、国によって事前承認と届出に分かれることがあります。市場ごとに承認の時期がずれれば、承認の済んだ市場と済んでいない市場とで、作り方を分けて管理する期間ができることもあります。
そこでQ12は、各国の当局に、変更を品質へのリスクに応じて3つの区分で扱うよう勧めています。
- 事前承認:リスクが大きい変更で、当局の承認を受けてから実施します。
- 届出:中〜低リスクの変更で、実施の前か後の決まった期間内に当局へ知らせます。
- 報告不要:当局には知らせず、自社の医薬品品質システム(PQS)開発から製造・出荷まで品質を継続的に保証する組織的な仕組み。ICH Q10が示す。の中で管理して記録します。
変更にかかる年数を縮めるには、どの変更がどの区分に入るかを、変更が起きてから決めていては間に合いません。申請の段階で、当局と決めておきます。
3. 変えるときに手続きが要る部分:確立された条件(EC)は、申請書のどこまでを指すのか?
ECとは、承認申請書の記載のうち、品質の保証に必要で法的な拘束力を持ち、変えるときに当局の手続きが要る部分です。 日本でいえば、一部変更承認申請か軽微変更届出が要る承認書の記載(承認事項)にあたります。
申請書には工程や規格の情報が大量に載りますが、すべてがECではありません。ECでない記載は参考情報と呼ばれます。開発の経緯やバリデーションのデータがその例です。参考情報を変えるときは、当局への手続きは要りません。自社の品質システムの中で評価して記録します。
工程では、品質に影響する条件である重要工程パラメータ(CPP)製品の品質に影響するため管理すべき操作条件。管理範囲を定めて工程を制御する。と、品質への影響を合理的に否定できない条件をECにするよう、Q12は求めています。会社はECと参考情報を分けて示し、ECごとに変えるときの区分と根拠を書き、当局がそれを審査します。
こうして、申請書のどの1行を変えると手続きが要るかを、承認の時点で一覧にできます。
4. 重要:決めるのは開発データの厚み。ECを少なくするには、何が要るのか?
ECを少なくするには、その条件を動かしても品質が保たれることを示す、開発のデータが要ります。 Q12は、ECを決める手法として次の3つを挙げています。
- 最小限の手法:工程の条件と品質の関係の理解が限られるため、多くの工程パラメータと原料の特性をECにします。
- より進んだ手法:工程の条件と品質の関係を深く理解し、管理戦略工程を管理された状態に保つための管理の束。工程条件や試験、規格などを組み合わせて設計する。詳しく →と組み合わせて、ECを最も重要な条件に絞ります。
- 性能に基づく手法:工程に入れる条件ではなく、工程から出てくる品質特性の管理を中心にECを決めます。
ECを細かく並べるほど、承認後に変えるたびに手続きが要る範囲が広がります。かといって、重要工程パラメータとデザインスペースの裏づけが薄ければ、申請の時点で絞れません。
承認後に自社の判断で動かせる範囲は、申請の前に積んだ開発データの厚みで決まります。
5. 確かめ方の審査を先に済ませる:PACMPでは、変更の前に当局と何を合意するのか?
PACMPでは、将来の変更で確かめる試験と合格の基準、変更後に使う手続きの区分を、変更の前に当局と合意します。 申請と同時にも承認後に単独でも出せ、ECを特定していない製品でも使えます。
- ステップ1:変更の内容と理由、リスク評価、試験と合格の基準、提案する区分を書いた計画書を出し、当局の承認を受けます。
- ステップ2:計画書どおりに試験を行い、基準を満たせば、合意した区分で結果を当局に出します。
ふだんは、データをそろえてから申請して審査を待ちます。PACMPなら、何をどう確かめるかの審査を先に済ませておけます。基準を満たさなければ、通常の手続きに戻ります。
向くのは、製造所の追加やスケールアップ、供給元の切り替え。将来やると分かっていて、確かめる中身を前もって書ける変更です。臨床・非臨床のデータやヒトでの薬物動態投与した薬が体内で吸収・分布・代謝・排泄されていく挙動。ADCではDARが大きく影響する。詳しく →のデータが要る変更は、PACMPに入れられません。
日本では、2021年8月に始まった変更計画の確認の制度がPACMPにあたります。最終製品の有効性と安全性に影響しない製造方法などの変更は、確認を受けた計画どおりなら、承認ではなく届出で進められます。
変更を予定しているなら、変更の前後で何を比べるかの計画(同等性/同質性評価(ICH Q5E))を先に書き、当局の合意を取っておく。そうすれば、実施のときの区分と日程が決まります。
6. 考え方は同じ、受け付ける範囲は違う:米国・EU・日本で、同じ変更はどの手続きになるのか?
変更をリスクで分ける考え方は3つの地域でそろっていますが、手続きの名前と日程、ECとPLCM文書をどこまで受け付けるかは、それぞれの制度で決まります。 Q12の3つの区分(事前承認・届出・報告不要)に各地域の手続きを当てはめると、おおむね次のようになります(編集部の整理。根拠は 21 CFR 601.12、規則 (EC) 1234/2008、薬機法第14条第13・14項)。
| Q12の区分 | 米国 | EU | 日本 |
|---|---|---|---|
| 事前承認 | 事前承認の補足申請(PAS) | Type II | 一部変更承認申請 |
| 届出(中リスク) | 出荷30日前までの補足申請(CBE-30) | Type IB | 軽微変更届出 |
| 届出(低リスク) | 受理後すぐ出荷できる補足申請(CBE-0)、年次報告 | Type IA | 軽微変更届出 |
米国のCBE-30は、変更後の製品を出荷する30日前までに出す補足申請です。EUのType IIは、標準で60日(変更の内容によっては90日)の日程で当局が評価します。日本では2024年9月から、申請から40営業日以内に可否を決める中等度変更事項の手続きが試行されています。
ECとPLCM文書の受け入れは、地域ごとに違います。
- 米国:食品医薬品局(FDA)は2021年にQ12を採用し、使うかどうかは申請者が選べます。PACMPは、FDAの同等性/同質性プロトコルと同じものとして扱われます。
- EU:2020年には、ECの決め方の一部とPLCM文書がEUの変更制度と両立しないとされていました。制度の改正を受け、2026年1月からはPLCM文書をType IIの変更申請で任意に出せます。
- 日本:2021年10月の通知は、ECとその区分を従来どおり承認申請書に書くとしています。PLCM文書という別の文書は設けず、PACMPは変更計画の確認の制度で扱います。
使われ方は、まだ限られています。日本製薬工業協会(JPMA)の会員調査では、2019年11月から2024年4月に米国へ新薬を申請した21社のうち、ECを定めたのは4社。EUへ申請した20社では1社で、最も多い理由は「求められていない」でした。
複数の市場で同時に変えるなら、全体の日程を決めるのは、承認がいちばん遅い市場です。市場を並べ、その市場の区分から切り替えの日を逆算します。
7. Q12を使っても、手続きが軽くならないのはどんなときか
ECを細かく決めた製品や、承認後の変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →と連絡が回っていない会社では、Q12の道具を使っても手続きは軽くなりません。 次の4つが、つまずきやすい所です。
- ECを絞るために、記載を薄くする:Q12は、どの手法でECを決めても、工程がはっきり分かる詳しさで製造方法を書くよう求めています。
- 変更管理が前提に届いていない:EUは、PLCM文書を使う前提に、製造所のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →適合と変更管理の有効性を挙げています。
- 供給元や委託先からの連絡が止まる:培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →やレジンの供給元が仕様を変えた知らせが購買で止まると、ECに触れる変更を手続きなしで実施しかねません。Q12も、委託先との連絡の仕組みを契約などで決めておくよう求めています。
- PLCM文書を更新しない:Q12は、承認後の変更の申請に、更新したPLCM文書を添えるよう求めています。
では、ECを細かく決めてしまった製品では、Q12は役に立たないのか。そうではありません。PACMPはECを特定していない製品でも使えます。製造所の追加のように予定がはっきりしている変更なら、その1件で計画書を書き、当局の相談窓口で区分を確かめるところから始められます。
8. 起点は承認書の項目の一覧:自分の担当製品では、何から始めるのか?
まず担当製品の承認書で、変えるときに当局の手続きが要る項目を一覧にし、次の順に確かめます。
- 手続きが要る項目(確立された条件):その項目と区分を一覧で言えるか、開発で理解した範囲に比べて広すぎないか。
- 予定している変更:製造所の追加、スケールアップ、供給元の切り替えのうち、今後予定している変更はどれか。
- 計画書にできるか:その変更に臨床や非臨床のデータが要らないか、対象の市場に承認後変更管理実施計画書(PACMP)にあたる制度と相談の窓口があるか。
- 連絡の経路と契約:供給元や委託先からの変更の知らせを誰が受けて判断するか、契約に事前の通知が入っているか。
どれも、変更が決まってから手続きを調べるのではなく、区分と日程を前もって見通しておくための確認です。工程を確かめ続ける仕組みは、管理戦略と継続的工程確認(CPV)で説明しています。
参考文献
- ICH Q12, Technical and Regulatory Considerations for Pharmaceutical Product Lifecycle Management(Step 4、2019年11月20日。2章 変更の区分、3章 ECと参考情報・ECを決める3つの手法、4章 PACMP、5章 PLCM文書、6章 PQSと変更管理)
- 厚生労働省, 「医薬品のライフサイクルマネジメントにおける技術上及び規制上の考え方に関するガイドライン」について(薬生薬審発1029第1号・薬生監麻発1029第1号、2021年10月29日。ECは承認事項として承認申請書に書くこと、PLCM文書の情報の扱い、PACMPは変更計画の確認の制度で扱うこと)
- 厚生労働省医薬・生活衛生局総務課, 令和2年度全国薬務関係主管課長会議 説明資料(変更計画(PACMP)による承認事項の変更手続の見直し。2021年8月1日施行、最終製品の有効性・安全性に影響しない製造方法等の変更を、確認した計画に沿って行う場合は承認制から届出制に)
- 厚生労働省, 中等度変更事項に係る変更手続の導入の試行について(令和6年9月27日 医薬薬審発0927第4号)(申請から40営業日以内に承認の可否を決定)
- eCFR, 21 CFR 601.12, Changes to an approved application(米国の生物製剤の承認後変更の区分)
- FDA, ICH Q12: What Industry Needs to Know(CDER、SBIA PQS symposium の発表資料、2023年11月。2021年のQ12の採用、Q12を使うかは任意であること、PACMPは同等性/同質性プロトコルと同じであること)
- European Commission・EMA, Note on EU implementation of ICH Q12(EMA/CHMP/ICH/78332/2020、2020年3月4日。3.2.3のECの決め方とPLCM文書は、当時のEUの変更制度と両立しないとしたもの)
- EMA, Questions and answers on the use of Product Lifecycle Management (PLCM) document(EMA/CHMP/QWP/7093/2026、2026年1月19日採択、2026年1月15日から適用。PLCM文書は任意でType IIの変更申請で出すこと、将来の変更の区分はEUの指針に従うこと、GMP適合と変更管理の有効性が前提であること)
- European Commission, Commission Regulation (EC) No 1234/2008(改正を含む。EUの変更の区分、Type IA・IB・II)
- Deavin ら, A Global Industry Survey on Post-Approval Change Management and Use of Reliance, Therapeutic Innovation & Regulatory Science 58, 2024(2023年実施。各国要件の相違などで承認後変更の承認に最長3〜5年、供給の途絶と欠品の危険)
- Nakayama Y, et al., Implementation of Established Conditions and Use of Quality by Design Principles during Drug Development: Status in the US, EU, and Japan(JPMA調査)(Therapeutic Innovation & Regulatory Science、2025年。2019年11月〜2024年4月の新薬申請でECを定めた会社は米国21社中4社、EU20社中1社)

- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決めるいま読んだ記事
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
 QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由2026-11-12
 ICHガイドラインとは?日本の通知と何が違うのか2026-11-04
 変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか2026-10-05
Proglenth(proglenth.com) https://www.proglenth.com/article/lifecycle-management-ich-q12