技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
技術移転とは、医薬品の製造工程を、開発の部門から製造所へ、あるいは別の製造所や受託先へ移し、移した先でも同じ品質で作れる状態にする活動です。製造の委託、工場の追加、開発品の商用生産への切り替えのたびに行います。
しかし、手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →をそろえて渡し、書かれた設定値どおりに動かしても、移した先の最初のロットが基準に届かないことがあります。書類は同じなのに、何が違うのか。
同じにならない理由が分かれば、条件と一緒に何を渡し、移ったことを何で確かめるかも決まります。
- 技術移転はいつ終わるのか:書類を渡した日ではなく、移した先で同じ品質のものを作れたと確かめた日です。
- なぜ手順書どおりでも同じにならないのか:装置が違うと、同じ設定値でも細胞や液が受ける条件が変わるからです。
- 移ったことは何で確かめるのか:分析法をそろえたうえで、流す前に決めた基準で確認ランを評価します。
1. 確かめるまでが移転:技術移転は、いつ終わるのか?
技術移転は、工程の知識を渡し、移した先で同じ品質のものを作れたと確かめるところまでを指します。 書類を送った時点で終わる引き継ぎとの違いは、ここです。
工程を持っている側を送り出し側、移す先を受け入れ側と呼びます。医薬品の品質システムの国際的な指針 ICH Q10医薬品品質システムを定めた国際ガイドライン。ライフサイクルを通じた品質マネジメントの考え方を示す。詳しく → は、技術移転を製品のライフサイクルの段階の1つに挙げ、対象を次の2つとしています。
- 開発から製造へ:開発の段階でできた新しい製品の工程を、商用の製造の現場へ移します。
- 製造所や試験室の間:販売中の製品の工程や試験を、自社の別の工場や受託先、別の試験室へ移します。
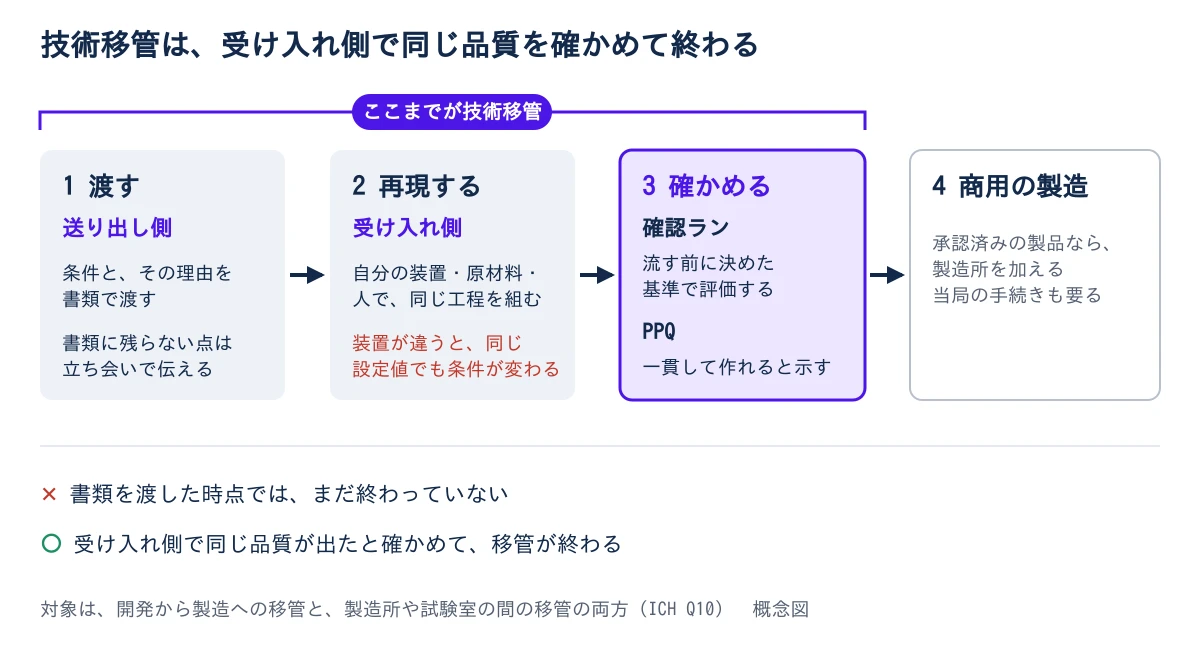
確かめる段階は、受け入れ側で試しにロットを流す確認ランと、商用の条件で一貫して作れることを示すプロセス性能適格性評価製造装置やユーティリティが意図どおりに据え付けられ、動き、性能を出せることを文書で裏づける活動。詳しく →(PPQ)の2つです。
この終わり方は、日程も決めます。抗体のバイオシミラーをつくる Alvotech は2026年10月、LOTTE Biologics の米国シラキュース工場に、複数の抗体バイオシミラーの原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の製造を任せる長期契約を発表しました。商用の供給は、技術移転、製造の適格性の確認、各国当局の承認がうまく済むことが条件だと説明しています(ニュース)。
移管の日程は、契約の日からではなく、受け入れ側で確認を終える日まで、承認後の製造所の追加なら各地域の変更の手続き(考え方は ICH Q12)を済ませる日までを数えます。
2. 重要:同じ設定値を入れても、なぜ同じ品質にならないのか?
受け入れ側の装置は送り出し側と同じであることがまれで、同じ設定値を入れても、細胞や液が受ける条件が変わるからです。
説明用の仮の数字で考えます。送り出し側の50 Lの培養槽では撹拌の翼の直径が15 cmで、手順書には「回転数100 rpm」と書かれていたとします。受け入れ側の2,000 Lの槽の翼が直径60 cmなら、同じ100 rpmで回したときの翼の先端の速さは、4倍です。
翼の先端が速いほど、細胞は強い流れの力(せん断)を受けます。槽が大きくなれば、液全体が混ざるまでの時間も延びます。
精製でも、装置の形の差が結果に出ます。
- クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →のシステム:配管に残る液の量が機種で違い、同じ勾配の設定でもピークの出方が変わります。
- カラム:レジンクロマトグラフィーで目的物や不純物を結合させる粒子状の充填材。精製モードごとに使い分ける。詳しく →を詰めた層の高さ(ベッド高)が違うと、流す速さをそろえても、液がレジンに触れている時間が変わります。
- フィルター:膜の材質や面積あたりの処理量が違うと、同じ液量でも詰まり方が変わります。
装置のほかに、測定器、原材料の入手先、作業する人の手つきも変わります。
3. 条件と、その理由:送り出し側は、何を渡すのか?
渡すのは条件と、その条件を決めた理由です。 理由があれば、受け入れ側は自分の装置で何をそろえればよいかを決められます。
先の例で、100 rpmが酸素を十分に届けるために決めた値だと分かっていれば、受け入れ側は回転数ではなく酸素の溶け込む速さをそろえる、と判断できます。せん断に弱い細胞のために上限を決めた値なら、翼の先端の速さを超えない範囲に抑えます。理由が渡っていなければ、どちらを優先するかを決められません。
この2つを書類にまとめたものが移管パッケージです。中身は次の5つで、はじめの4つが条件、最後の1つが理由にあたります。
- 製造手順:各工程の操作条件と順序、判定基準を書きます。
- 管理戦略工程を管理された状態に保つための管理の束。工程条件や試験、規格などを組み合わせて設計する。詳しく →:品質を守るために、どの特性とどの工程の条件を、どの範囲で管理するかを書きます(管理戦略)。
- 分析法:試験の手順と標準品、測る前に装置が使える状態かを確かめる基準を書きます。
- 原材料の仕様:培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →やレジン、バッファの規格と供給元を書きます。
- 工程開発の履歴:なぜその条件か、実験で振った範囲と、その外で何が起きたか、過去の逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →で何が分かったかを書きます。
世界保健機関(WHO)の技術移転のガイドライン(2022年)は、移管でよく求められる書類の例を付録に並べています。ただ、一覧の書類がそろっていても、条件ごとの理由が書かれているとは限りません。いちばん抜けやすいのは、この理由です。
書類では渡りきらないもの
泡の立ち方を見て消泡剤培養や撹拌で生じる泡を抑えるために加える添加剤で、泡による酸素供給の低下やあふれを防ぎます。詳しく →を足す時機のように、担当者が経験で覚えている判断は、書類だけでは渡りきりません。
そこで、受け入れ側の担当者が送り出し側の製造に立ち会う時間を、計画の段階で日程に入れます。
4. ギャップ分析で仕分ける:装置の差は、どうやって見つけて埋めるのか?
両拠点の装置・分析法・原材料を突き合わせて差を一覧にし、その差が品質に響くかどうかで仕分けてから埋めます。 この突き合わせが、ギャップ分析です。
装置の差は、手順書を読んでも見えません。槽の形や配管の容量は、受け入れ側の設備を知る人がいて初めて一覧にできます。WHO のガイドラインも、移管を始める前の調査とギャップ分析移管元にあって受入側に欠けている重要な要素を洗い出し、影響を評価して必要な手当てをする作業。詳しく →に1つの章を割き、差の一覧は計画を立てる前に作り、送り出し側と受け入れ側の品質部門が加わることを勧めています。
受け入れ側にない専用の部品や資材は、調達の期間が日程を決めます。この一覧は購買にも渡します。
一覧ができたら、差を2つに分けます。
- 品質に響かない差:表記の違いや、性能が同じ別の型式の機器などは、手順書の読み替えで済ませます。
- 品質に響く差:撹拌や通気、カラムの寸法のように品質に効く差は、大きなロットを流す前に、小さな規模で答えを出します。
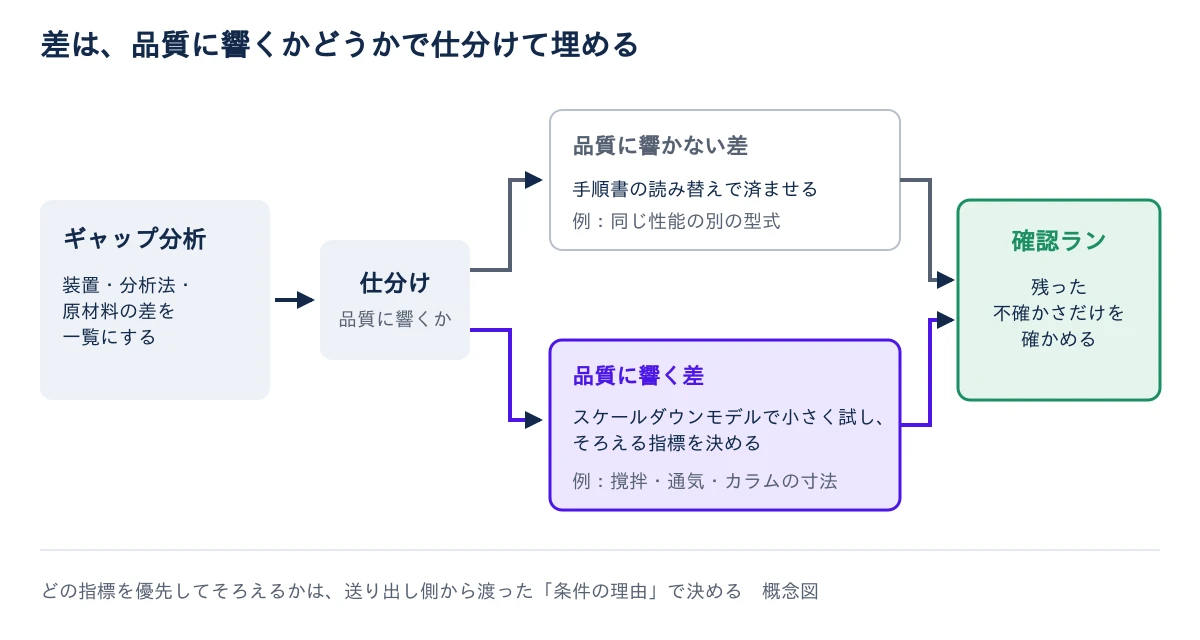
小さく試すときに使うのが、大きな製造槽のふるまいを小さな装置で再現するよう組んだスケールダウンモデルです(スケールダウンモデル)。
培養なら、液1 Lあたりの撹拌の動力、翼の先端の速さ、酸素が液に溶け込む速さを表す係数(kLa)が、そろえる指標の候補です。ところが槽の大きさや形が変わると、この3つは一般に同時にはそろいません。どれを優先するかを決める根拠が、3で見た条件の理由です(バイオリアクターのスケールアップ)。
こうして仕分けておけば、確認ラン移管後に商業規模に近い規模で実際のロットを流し、工程が想定通り動くかを確かめる段階。で確かめる対象は、小さな規模で答えの出なかった差に絞れます。
5. 分析法が先、確認ランが後:移ったことは、何で確かめるのか?
先に両拠点の分析法をそろえ、そのうえで受け入れ側で確認ランを流し、流す前に決めた成功基準で評価します。
分析法を先にそろえる
測り方がずれたままでは、確認ランの数字が外れたときに、工程の差なのか測り方の差なのかを区別できません。
分析法の移管ある試験室の分析手順を、別の試験室でも同じ結果が出せることをデータで確かめて引き継ぐ作業。詳しく →では、同じ検体を両方の試験室で測って結果を比べる比較試験同一ロットの検体を移管元と移管先の両方で試験し、あらかじめ決めた許容差内かで同等性を判定する方式。詳しく →がよく使われ、一致とみなす差の範囲を測る前に決めます(分析法の移管)。
確認ランを流す
確認ランとは、受け入れ側で実際にロットを流し、移した工程が想定どおりに動くかを確かめる段階です。エンジニアリングラン移管後に商業規模に近い規模で実際のロットを流し、工程が想定通り動くかを確かめる段階。や実証ロット移管後に商業規模に近い規模で実際のロットを流し、工程が想定通り動くかを確かめる段階。とも呼ばれます。
成功の基準は、流す前に文書にし、両拠点で合意します。結果を見てから決めると、都合のよい読み方が入り込むためです。
見るのは次の4つです。
- 収量と回収率:収量と力価、各工程の回収率が、想定の範囲に入ったかを見ます。
- 重要品質特性製品の品質を保つために、適切な範囲に収まっている必要がある物理的・化学的・生物学的・微生物学的な性質です(ICH Q8)。規格試験だけでなく、工程の管理で保証するものも含みます。詳しく →:製品の品質に効く特性が規格の内側にあり、送り出し側の実績と合っているかを見ます。
- ロット間のばらつき:少ないロットでは見えにくいため、何ロット流すかを先に決め、送り出し側の実績の幅と比べます。
- 重要工程パラメータ製品の品質に大きく影響する工程条件。傾向を監視して管理された範囲で運転する。詳しく →:品質を左右する工程の条件が、管理範囲に収まったかを見ます。
数字が送り出し側と完全に一致する必要はなく、決めておいた幅に収まり、違いを説明できるかで判定します。 移す前後の製品を同等と言える条件は、同等性/同質性評価(ICH Q5E)で説明しています。
確認ランは、PPQへの橋渡しでもあります。ここで工程理解の隙間が見つかれば、PPQの前に手当てできます。軽く扱えば、問題がPPQで初めて表に出て、発売の計画に響きます(プロセスバリデーション)。
6. 受託先へ移すとき、誰が何に責任を持つのか
受託先への移管では、責任の分け方を契約と品質協定で先に決めます。製品の合否を最終的に判断する責任は、委託する側の品質部門に残ります。
米国食品医薬品局(FDA)の委託製造の品質協定の指針(2016年)は、品質協定によって法令上の責任を受託先へ移すことはできないとし、受託先で作った製品の合否の判断を委託者の品質部門の責任としています(21 CFR 211.22(a))。
受託先が確認ランを流しても、次へ進んでよいかを決めるのは委託する側。だから移管の報告書と生データを受け取り、自分で読み直せるようにしておきます。
契約と品質協定で決めておくことは、次のとおりです。
- 受け渡し点の規格:原薬を受託先で作り、製剤を別の場所で作るなら、どの時点の何を、どの規格で受け渡すかを決めます。
- 出荷を判断する人:誰がどの記録を見て合否を出すかを、役割で決めます。
- 情報の扱い:工程開発の履歴のような機密の資料を、どこまで開示し、どう管理するかを決めます。
- 費用の持ち方:確認ランが基準を外れたときの再実施や、追加の試験の費用を誰が持つかを決めます。
受託先の選び方はCDMO・CMOとはと自社製造と委託の判断で解説しています。
よくあるつまずき
- 一度に複数のことを変える:原材料の切り替え、装置の変更、分析法の移管を同時に進めると、確認ランの数字がずれたときに原因を分けられません。変えることを1つずつに分けます。
- 調達の時間を見込まない:受け入れ側にない専用の部品や資材は、調達が日程を決めます。ギャップ分析の段階で一覧を購買に渡します。
7. 差の一覧と理由から:移管を始める前に、何から確かめるのか?
最初に確かめるのは、両拠点の差の一覧と、条件ごとの理由が渡っているかです。 そのうえで、次の順に決めます。
- 差を一覧にする(ギャップ分析):装置、分析法、原材料の差と、調達に時間のかかる資材を並べます。
- 理由がそろっているかを見る(移管パッケージ):条件ごとに、許容できる幅と実験で振った範囲があるかを見ます。
- 品質に響く差を先に試す:響かない差は読み替えで済ませ、響く差はスケールダウンモデルで答えを出します。
- 分析法を先にそろえる(分析法の移管):一致の範囲を決めてから、両方の試験室で同じ試料を測ります。
- 確認ランの成功基準を合意する:流す前に両拠点で文書にし、結果をプロセス性能適格性評価(PPQ)の計画に渡します。
- 立ち会いと責任の線を決める:立ち会いの日程を入れ、受託先なら品質協定で出荷を判断する人を決めます。
この順で進めれば、確認ランに持ち込む問いは、それまでに答えの出なかった差だけに絞れます。
参考文献
- WHO, TRS 1044, Annex 4: WHO guidelines on technology transfer in pharmaceutical manufacturing(2022年)
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q10, Pharmaceutical Quality System(1.2 技術移転の対象、3.1.2 技術移転の目的)
- ICH Q5E製造工程の変更前後で製品が同等・比較可能かを評価する考え方を定めたガイドライン。詳しく →, Comparability of Biotechnological/Biological Products Subject to Changes in Their Manufacturing Process
- FDA, Contract Manufacturing Arrangements for Drugs: Quality Agreements, Guidance for Industry(2016年11月)
- Alvotech, Alvotech and LOTTE Biologics announce US-based manufacturing agreement to increase global supply(2026年10月6日発表)

- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのかいま読んだ記事
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
 CDMO・CMO・CROの違いとは?製造の委託先は何を比べて選ぶのか2026-10-05
 製造所を手放すとき、何を渡して何が残るか2026-09-16
 CDMOの長期契約とは?なぜ何年も先の生産枠を押さえるのか2026-09-12
Proglenth(proglenth.com) https://www.proglenth.com/article/technology-transfer