GLP・GMP・GCPの違いとは?何を守る基準かを開発の流れで整理
「この毒性試験、GLP非臨床試験の信頼性を担保するための基準。申請用のhERG試験などで求められる。詳しく →でやるべきですか」と聞かれて、すぐに答えられるでしょうか。
GLP・GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →・GCPは形の似た略語ですが、守っている相手が違います。GLPは申請に使う非臨床の安全性試験、GMPは治験薬臨床試験(治験)において被験者に投与するために製造された、未承認または既承認の医薬品のこと。詳しく →を含む医薬品の製造、GCPはヒトで行う臨床試験を受け持ちます。3つに上下関係はありません。迷ったときの決め手は、そのデータや製品を何に使うかの1点です。取り違えたときの代償は小さくありません。2026年には、主要な臨床試験がGCPに反していたとして、EUで承認済みの薬の販売承認が取り消されています。
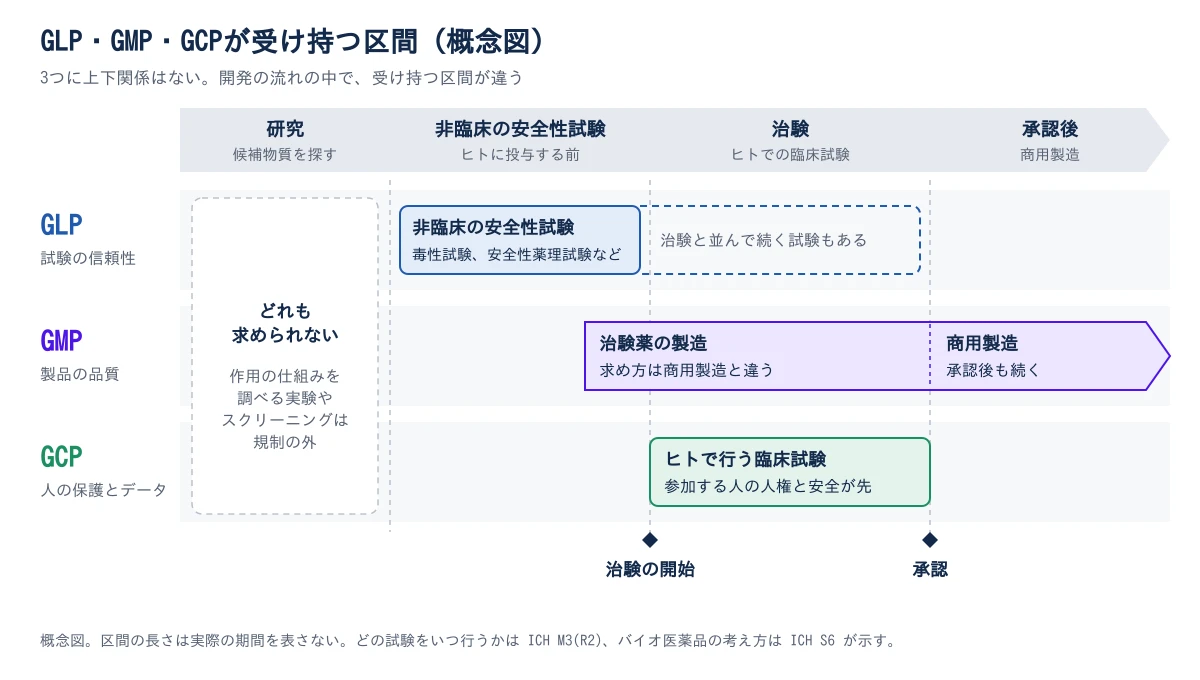
3つの基準の対象と始まる時期
| GLP | GMP | GCP | |
|---|---|---|---|
| 日本語での呼び方 | 医薬品の安全性に関する非臨床試験の実施の基準 | 製造管理及び品質管理遺伝子治療製品の品質・安全性・有効性を保証するために製造・出荷の各段階で実施する試験・管理の総体。詳しく →の基準 | 臨床試験の実施の基準 |
| 守るもの | 試験の結果を、後から第三者が検証できること | 製品の品質が毎回同じであること | 参加する人の人権と安全、データの信頼性 |
| 主な対象 | 毒性試験、安全性薬理心血管・中枢神経・呼吸への急な影響を、臓器毒性とは別枠で見る評価(コア・バッテリー)。詳しく →試験など | 原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →・製剤製剤。原薬を処方・充填して、最終的な投与形態に仕上げた製品。詳しく →の製造と試験(治験薬を含む) | ヒトでの臨床試験(治験) |
| 始まる時期 | ヒトに投与する前の安全性評価 | 治験薬を作るとき(承認後も続く) | 治験を始めるとき |
開発の流れに沿うと、3つは順番に立ち上がります。
候補物質を探す研究の段階では、どれも求められません。作用の仕組みを調べる実験やスクリーニングは、規制の外にあります。次に、ヒトに投与してよいかを判断するための安全性試験で GLP が始まります。抗体医薬なら、効き目を確かめる薬理試験は GLP の外で、反復投与毒性試験は GLP で行う、という分かれ方が典型です。どの試験をどの段階で行うかは ICH M3(R2)臨床試験を支える非臨床安全性試験の実施時期や内容の全体像を示すICHガイドライン。詳しく → が、バイオ医薬品抗体・タンパク質・核酸など生体由来の分子を利用して製造された医薬品の総称。詳しく →の考え方はICH S6が示しています。
治験薬の製造が始まると GMP が、治験が始まると GCP が加わります。承認後も、商用製造の GMP は続きます。
GLPが保証する範囲 ― 1976年のIBT事件
GLP は、試験結果が科学的に正しいことを保証していません。
保証しているのは、試験が計画書どおりに行われ、生データが残り、報告書の結論を生データまでさかのぼって確かめられることです。「GLP施設でやったから結果は正しい」は、よくある誤解です。
なぜこういう設計なのかは、成り立ちを知ると分かります。1976年4月、FDA の Adrian Gross が、受託試験機関 Industrial Bio-Test Laboratories(IBT)のデータに不自然な点を見つけました。きっかけは、Syntex 社の消炎鎮痛薬ナプロキセンのために行われた試験です。IBT は当時、米国の民間で最大級の毒性試験機関でした。調査が進むと、多くの試験でデータの捏造や欠落が見つかりました。1981年に元社長を含む幹部4人が起訴され、1983年にそのうち3人が有罪となっています。
報告書だけを見ていては、不正を見抜けなかったのです。FDA は1976年11月に GLP の規則案を出し、1978年12月に最終規則を公布、1979年6月20日に施行しました。米国の 21 CFR Part 58 がこれです。日本でも1997年に GLP省令ができ、国際的には OECD の GLP 原則が土台になっています。
体制の柱は3つあります。1つめは試験責任者(Study Director)で、1つの試験に1人だけ置き、計画から最終報告書まで責任を負います。2つめは信頼性保証部門(QAU)で、試験を行う部門から独立して、計画どおりに進んでいるか、報告書が生データと合っているかを点検します。3つめが手順書(SOP作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →)と、生データ・標本・報告書の保管です。ここでいう生データは、測定機器から出た最初の記録のことで、転記した数字ではありません。この考え方は、製造でいうデータインテグリティと共通しています。
GLPは品質を高めるためというより、後から不正や誤りを見つけられる状態を作るために始まった仕組みです。
ProgLoopで調べるこの製品・工程、ProgLoopで実務者に聞く関連製品や他社の使用経験とあわせて引けます。迷えば、そのまま質問も投げられます。ProgLoopで調べるGMPとGCPが守るもの
GMP が守るのは、製品の品質が毎回同じであることです。見落とされやすいのが治験薬です。ヒトに投与する以上、治験薬にも GMP が要ります。日本では2008年の通知が治験薬 GMP を定め、欧州では以前の Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく →3 に代わって、臨床試験規則の適用に合わせた2022年から別の規則で運用されています。工程が固まる前の段階なので、商用製造とは求め方が違います。ただし無菌性や交叉汚染別の製品どうしが混ざり込む汚染。多品種製造で洗浄や使い捨てにより防ぐ対象。詳しく →の防止のように、参加する人の安全に直結する部分は緩みません。詳しくは治験薬のGMPで解説しています。
GMP の問題は、臨床データが良くても承認を止めます。2026年8月、Xspray Pharma が開発する、白血病治療薬ダサチニブの改良製剤 Dasynoc は、FDA から承認見送りの通知(CRL)を受けました。理由は、製造を委託していた NerPharMa の工場に残っていた GMP 上の指摘です。同社によると、臨床データや生物学的同等性二つの製剤が同程度に全身へ届くことを示すこと。後発品の評価などで用いる。詳しく →、安定性には疑問は出ていません。同社の承認が受託製造所の問題で止まった経緯は、ニュースで取り上げています。
GCP だけは、守る対象に人が入ります。参加する人の人権と安全が先にあり、データの信頼性はその次です。国際的な土台は ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → E6 で、2025年1月に改訂版の E6(R3) が採択されました。手順を守ることを並べる作りから、試験ごとのリスクに応じて品質を設計する作りへ重心が移っています。
GCP 違反の重さを示したのが、ANCA関連血管炎の治療薬 Tavneos(avacopan)です。EU で2022年に承認されましたが、2026年6月、欧州医薬品庁の委員会は主要な臨床試験 ADVOCATE が GCP の原則に反して行われたと結論づけ、8月に欧州委員会が販売承認を取り消しました。承認取消の根拠では、データの判定がどう扱われたかが問われています。
よくある取り違え
現場で繰り返し見る取り違えが3つあります。
1つめは、GLP の施設なら GMP の製造もできる、という思い込みです。GLP は試験の信頼性、GMP は製造の品質を見る基準で、査察も別々に受けます。毒性試験の受託機関が、治験薬を作れるわけではありません。
2つめは、研究で使う試薬や探索の試験にも GLP や GMP が要る、という誤解です。求められるかどうかは、そのデータを申請に使うか、そのものをヒトに投与するかで決まります。施設の格で決まるのではありません。
3つめは、製品に付いた「GLP対応」の表示です。たとえば分析天びんには、エー・アンド・デイの GH シリーズのように「GLP/GMP/GCP/ISO対応出力」を備えた機種があります。これは記録を基準に合わせて残しやすいという意味で、それだけで試験が GLP に適合するわけではありません。GLP への適合は、試験施設の体制と記録で判断されます。カタログの表示を根拠に適合を説明すると、査察で真っ先に崩れます。
「この試験はGLPか」を決める順番
冒頭の問いには、次の順で答えられます。
最初に、そのデータを申請に使うかを決めます。使うなら、安全性試験は GLP、製造は GMP、治験は GCP の枠に入ります。GLP の外で行った試験を、あとから GLP 試験に作り替えることはできません。申請に使う可能性があるなら、試験を始める前に GLP で行うかを決めておきます。
次に、対象が試験なのか、ものなのか、人なのかを見ます。試験の信頼性が問われるなら GLP、製品の品質なら GMP、人の保護とデータなら GCP です。そのうえで、申請先の国の条文を当てます。日本の省令、米国の 21 CFR、欧州の規則では置き場所が違うので、申請先が複数あるなら早めに対応表を作っておきます。
GLP 試験を外部に委託するなら、見積もりの段階で次を確かめておくと後で慌てません。
- その施設が、GLP の適合確認(日本なら PMDA の GLP 適合性調査)を受けているか
- 試験責任者は誰で、信頼性保証部門は試験部門から独立しているか
- 生データと標本を、どこで、誰の責任で保管するか
委託先の候補は毒性病理・安全性薬理の製品ガイドで探せます。GLP で行うことの多い試験の中身は安全性薬理のコアバッテリーで、承認前に製造所が何を見られるかは承認前査察(PAI)で解説しています。
参考文献
- OECD, Principles of Good Laboratory Practice (GLP)
- 医薬品の安全性に関する非臨床試験の実施の基準に関する省令(平成9年厚生省令第21号)
- 医薬品の臨床試験の実施の基準に関する省令(平成9年厚生省令第28号)
- FDA / eCFR, 21 CFR Part 58 Good Laboratory Practice for Nonclinical Laboratory Studies(最終規則 1978年12月22日、施行 1979年6月20日)
- ICH E6(R3), Guideline for Good Clinical Practice(Step 4, 2025年1月6日)
- ICH M3(R2), Nonclinical Safety Studies for the Conduct of Human Clinical Trials
- EMA, EMA recommends revoking marketing authorisation for Tavneos(2026年6月)

- 1GMPとは?検査に合格した薬でも「不良」とされる理由と現場の基本
- 2GLP・GMP・GCPの違いとは?何を守る基準かを開発の流れで整理いま読んだ記事
- 3GMPの管理項目とは?原料から出荷まで5区分の一覧と査察で問われる点
- 4逸脱・OOS・CAPA・変更管理の違いと関係:GMPの「直す仕組み」
- 5変更管理とは?GMPで「変えてよいか」を決める流れと落とし穴
- 6逸脱が「ヒューマンエラー」で終わるのはなぜ?止めどころの見つけ方
- 7OOT(傾向外れ)とは?規格内なのに問題になるのはどんなときか
- 8年次製品品質照査(APQR/PQR)とは?FDAとEU GMPの違い
- 9データインテグリティ(ALCOA+)とは?警告書の実例で見る記録の守り方
- 10品質リスクマネジメント(ICH Q9)とは?R1改訂の要点と失敗例
次に読む


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。
目次・関連閉じる
- 1GMPとは?検査に合格した薬でも「不良」とされる理由と現場の基本
- 2GLP・GMP・GCPの違いとは?何を守る基準かを開発の流れで整理
- 3GMPの管理項目とは?原料から出荷まで5区分の一覧と査察で問われる点
- 4逸脱・OOS・CAPA・変更管理の違いと関係:GMPの「直す仕組み」
- 5変更管理とは?GMPで「変えてよいか」を決める流れと落とし穴
- 6逸脱が「ヒューマンエラー」で終わるのはなぜ?止めどころの見つけ方
- 7OOT(傾向外れ)とは?規格内なのに問題になるのはどんなときか
- 8年次製品品質照査(APQR/PQR)とは?FDAとEU GMPの違い
- 9データインテグリティ(ALCOA+)とは?警告書の実例で見る記録の守り方
- 10品質リスクマネジメント(ICH Q9)とは?R1改訂の要点と失敗例
 CTDとは?承認申請資料の5モジュールと、承認後に変えにくい部分2026-07-17
 最初のGMP製造は何Lで打つか:小さく作ると後ろに回るもの2026-09-21
 校正とは?許容を外れた測定器のデータを、どこまで遡るか2026-09-20
Proglenth(proglenth.com) https://www.proglenth.com/article/glp-gmp-gcp-difference