無菌操作とは?なぜ作業者を製品から遠ざけるのか
無菌操作外部から微生物を入れずに工程を進める操作。最終滅菌できない細胞治療では全工程で無菌性を維持する。詳しく →とは、薬液・容器・栓を別々に無菌にしておき、清浄な空気の中で菌を入れずに組み立てて詰める作り方です。熱で壊れる抗体医薬などの注射剤を作る人、委託する人、監査する人が、充填ラインの仕様書や手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →を読むときの土台となる考え方です。
一方で、この作り方でいちばん気をつける汚染源は、原料や設備ではなく、そこで手を動かす作業者です。
この記事では、無菌操作がどんな作り方か、作業者が汚染源になる理由、作業者を遠ざける方法、守れていることの確かめ方、自分の現場で何から確かめるかを順に説明します。
- 無菌操作とは:詰めたあとに菌を殺すのをやめ、詰め終わるまで菌を一つも入れないようにする作り方です。
- なぜ作業者を遠ざけるのか:無菌の作業場の中で、動くたびに菌を出し続けるのは人だけだからです。
- どう遠ざけるのか:作業者と製品の間に壁を立て、壁越しに残る作業は作法で縛り、その両方を手袋の検査と培地充填で確かめます。
1. 無菌操作とは、何をする作り方なのか
無菌操作は、詰めたあとに菌を殺すのをやめ、詰め終わるまで菌を一つも入れないようにする作り方です。 容器に詰めてから加熱する最終滅菌容器に充填・密封した後に製品ごと滅菌する方法。熱に弱い抗体では行えず無菌操作が必要になる。詳しく →と違い、熱に弱いタンパク質の薬でも使えます。
まず、部材を組み立てる前に、それぞれに合ったやり方で無菌にします。
- 薬液:除菌ろ過で菌を取り除きます。
- バイアルと栓:洗浄したうえで、加熱や放射線で滅菌します。滅菌済みで納品される場合も、自社で滅菌する場合もあります。
- 充填処方済みの溶液をバイアルやシリンジなどの容器へ無菌的に充填し、封止する製造工程。詳しく →機の液に触れる部分:蒸気で滅菌するか、あらかじめ滅菌された使い捨ての部品に替えます。
次に、こうして無菌にした部材を、グレードA充填点周辺など無菌操作の中心となる最高清浄度区域。作業中も連続監視される。詳しく →の区域で組み立て、栓をして封じます。グレードAとは、製品がむき出しになる最も清浄な作業区域で、細かな粒子を除く高性能の空気フィルター(HEPAフィルター)を通した空気が一方向に流れています(グレードAとISOクラス5の違い)。部材の一つひとつが無菌でも、組み立てる最中に菌が入れば、薬は無菌ではなくなります。
厄介なのは、できあがりを検査しても無菌を確かめきれないことです。製品の無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →は抜き取りで行うため、汚染がまれにしか起きないと、調べた数本には入らずに合格してしまいます。最終滅菌との保証の考え方の違いは、無菌性保証水準(SAL)の記事で扱っています。
つまり、無菌操作の品質は、汚染が入らない状態を作り、その状態が続いていると記録で示せるかどうかで決まります。では、その状態をいちばん崩しやすいのは何でしょうか。
2. なぜ、作業者がいちばんの汚染源になるのか
無菌の作業場の中で、動くたびに菌を出し続けるのは人だけだからです。 空気はフィルターで、部材は滅菌で無菌にできますが、人の皮膚は無菌にできません。無塵衣で覆っても、動けば皮膚のかけらが服の隙間から出ていきます。
実際、製造現場の環境モニタリング無菌製造区域の空気・表面・作業者を微粒子や微生物で継続監視し、汚染管理の状態を記録する活動。詳しく →で見つかる菌は、ブドウ球菌やミクロコッカスのような、人の皮膚に住む菌が多いと言われます。クリーンルーム空気中の塵埃・微生物を規定レベル以下に管理した、医薬品・細胞製品の製造に用いる専用室。詳しく →の更衣室を調べた研究でも、皮膚の菌と一致するグラム陽性球菌が目立ち、隣の作業室より更衣室で多様な菌が頻繁に見つかったと報じられています。
ただし、皮膚の菌が見つかったからといって、作業者の更衣が悪かったと決めつけると、原因を外します。菌の種類は誰が出したかを示すだけで、なぜ製品の近くまで届いたかは教えてくれません。気流の乱れ、清掃の不足、設備の不具合でも、同じ菌は運ばれます。
人由来の菌が出たときは、作業者の動きと並べて、気流・清掃・設備まで調べます。原因を人だけに絞ると、菌が運ばれた本当の経路が残ります。
このように、作業者は菌を出すこと自体を止められないため、無菌操作の設備と手順は、作業者を製品から遠ざける方向で組み立てられています。
3. 作業者を、どうやって製品から遠ざけるのか
作業者と製品の間に壁を立て、壁越しに残る作業は作法で縛ります。 壁だけでも作法だけでも足りないため、2つを組み合わせます。
壁で隔てる:開放型・RABS・アイソレーター
壁は大きく3段階あり、壁が高いほど作業者の手が製品に届く場面は減ります。
- 開放型:グレードAの清浄な空気の下で、無塵衣を着た作業者が製品の近くで直接作業します。
- RABS(立入制限バリアシステム人と充填空間を物理的に隔て、汚染を防ぐ設備の総称。アイソレータやRABSを含む。詳しく →):作業場所を硬い壁と窓で囲い、壁に付いたグローブ越しに手を入れます。
- アイソレーター外気と隔てた無菌の作業空間をつくり、その中で無菌操作を行う装置です。RABSも作業域を囲うバリアの一種です。詳しく →:外と完全に切り離した密閉の箱で、中を過酸化水素の蒸気などで除染してから使います。
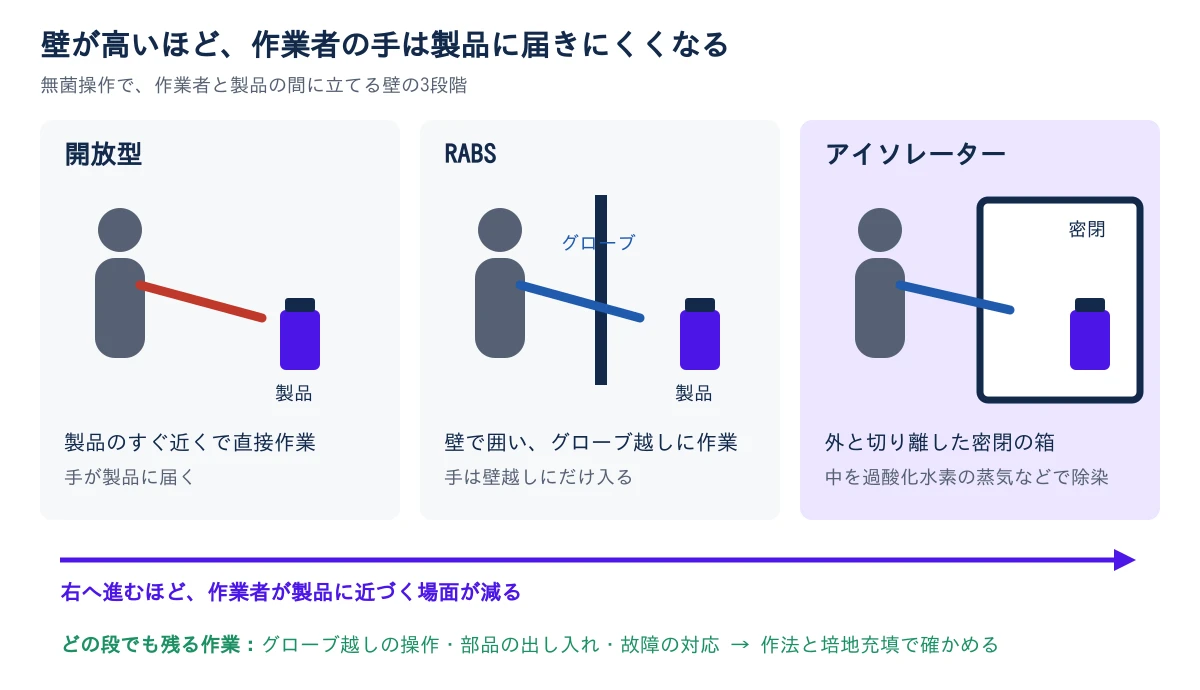
それでも、壁を立てただけでは人の関与はゼロになりません。グローブ越しの作業、扉の開閉、部品や容器の出し入れ、故障の対応は残ります。グローブは小さな穴が空いても気づきにくいため、使うたびに目で見て、定期的に漏れを調べます。
装置ごとの違いと選び方は無菌充填ラインの設計で、グローブを使わない設計の例はニュースで扱っています。
作法で縛る:ファーストエア・介入・更衣
壁があってもなくても、作業者が守る作法は同じです。
- ファーストエアを遮らない:グレードAでは清浄な空気が一方向に流れ、製品に最初に当たります。この最初の空気(ファーストエア)の上流に手や器具を置くと、そこから落ちた粒子が製品へ運ばれるため、流れ方を煙で確かめておきます。
- 介入を減らす:介入とは、人が製品や無菌の面に手を出す操作です。試料採取のように毎回起きる介入も、倒れた栓を除くようなトラブル対応の介入も、事前に洗い出して手順を決め、練習しておきます。
- 更衣と振る舞いを訓練する:グレードAやBに入る作業者は、無菌の更衣と振る舞いの訓練を受け、評価されます。2022年版のEU GMP Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく →は、その遵守を少なくとも年1回再評価するよう求めています。
どれも、作業者が製品の近くにいる時間と、手が製品に近づく回数を減らすための決まりです。動きをゆっくりにする、在室人数を必要最小限に絞る、体調が悪いときは申し出る、といった規律も同じ目的から来ています。洗い出していない想定外の介入は、無菌の裏づけがないまま製品に触れることになるため避けます。
つまり、設備の仕様書で壁の種類を確かめるだけでは足りず、壁越しに残る介入の一覧と、作法を定めた手順書を合わせて読む必要があります。
4. 作法が守れていることは、何で確かめるのか
作業のたびに手袋とガウンの菌を調べ、定期的には作業者を含めて本番を再現する培地充填製品液の代わりに培地を充填ラインに流し、実工程を模擬して無菌操作に汚染が入らないことを実証する試験。詳しく →で確かめます。 守っているつもりでも、見た目では分からないからです。
毎回の確認として、重要な介入のあとには手袋を、グレードBの区域を出るときには手袋とガウンを培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →に押し当てて菌を調べます。更衣と動作が守れていたかを、作業のたびに記録に残します。
定期の確認が、培地充填です。無菌プロセスシミュレーション無菌操作の妥当性を、製品の代わりに培地を流して微生物混入がないか確認するシミュレーション。詳しく →(APS)とも呼ばれます。実際の充填ラインで、製品の代わりに菌がよく育つ培地を詰め、本番と同じ作業者が同じ更衣と介入で作業し、容器を培養して濁りが出ないかを見ます。
- 作業者の条件:作業者の最大人数と、最長の作業時間で行います。
- 介入の条件:本番で起こりうる介入を入れます。同じ設備でも、作業者や介入が替われば結果が変わりうるためです。
- 判定:2022年版のEU GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく → Annex 1は、汚染された容器が1本でも出れば失敗とし、原因の調査を求めています。
ただし、合格は、そのとき行った作業が汚染を持ち込まなかったという証拠であり、翌日の作業の保証ではありません。運転ごとの環境モニタリングと、少なくとも年2回の培地充填を組み合わせて、無菌を保てている状態を示し続けます。本数・培養期間・頻度の決まりは環境モニタリングと培地充填で解説しています。
このように、作業者についての裏づけは、日々の手袋とガウンの結果と、培地充填に入れた人数・時間・介入の条件の2つがそろって初めて成り立ちます。
メールアドレスの登録だけで、この先を読めます
- 5. 自分の現場では、何から確かめるのか
登録済みの方は、同じアドレスを入れると続きが開きます(別の端末やブラウザで開いたときも同じです。確認のメールは届きません)。新着の解説記事と製品ニュースを毎週水曜の朝にお届けし、いつでも解除できます。登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
ほかの会員向けの記事を見る →参考文献
- European Commission, EU GMP Annex 1: Manufacture of Sterile Medicinal Products(2022年8月25日公表、2023年8月25日適用)(更衣と無菌の振る舞いの訓練と再評価、在室人数、人のモニタリング、培地充填の判定)
- FDA, Sterile Drug Products Produced by Aseptic Processing: Current Good Manufacturing Practice(2004年)
- European Pharmaceutical Review, Framework supports microbiota assessment in cleanroom changing rooms(更衣室の菌の顔ぶれ)
- Syntegon, interpack 2026 に合わせた発表(グローブを使わない充填ラインの構成)
次に、何を調べますか?

- 1クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気
- 2クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか
- 3空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm
- 4グレードAはISOクラス5と同じ?数字が同じでも違う点
- 5無菌操作とは?なぜ作業者を製品から遠ざけるのかいま読んだ記事
- 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 7アラートレベルとアクションレベルは、何が違うのか?傾向をつかむ線と、対処する線
- 8バイオバーデンとは?0個という結果は何を示しているのか
- 9エンドトキシンとは?無菌の注射剤でも、なぜ別に測るのか
- 10フィルター完全性試験とは?合格すれば菌を止められると言えるのか
- 11蒸気滅菌のF0値とは?「121℃20分」を守れば、滅菌できたと言えるのか
- 12無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
- 13汚染管理戦略(CCS)とは?手順書があるのに、なぜ別に要るのか
- 14改訂Annex 1で何が変わった?無菌製造で問われる「足りる根拠」
- 15アイソレーターとRABSの違いとは?無菌充填ラインのバリアは何で選ぶのか
1自分の工程の各作業に、どの清浄度グレードを割り付けるか
グレードごとの限度の数字は記事のとおりですが、どの作業にどのグレードを当てるかは工程の条件で変わります。下の項目に答えると、決まっていることと、設計・施工会社や品質保証に確かめることが分かれて出ます。
2方式の比較
向く場合液が露出する場所をグレードAにし、背景の部屋はグレードBにします(Annex 1 の 8.12・8.14)。
気をつける点グレードBで手を入れる人は、滅菌済みの衣服を着け、手袋を二重にし、入室のたびに着替えます。
向く場合囲いの扉とグローブ口で、人と製品を隔てます。
気をつける点背景の部屋は最低でもグレードBです(4.20)。
向く場合背景の部屋を下げられます。開放型は最低グレードC、閉鎖型は最低グレードDです(4.20)。
気をつける点どこまで下げるかはリスク評価で決め、その根拠を書いて残す必要があります。
3要求仕様と、設計・施工会社に聞くこと
答えが分かれる条件
- 説明する当局
- 最終滅菌できるか
- むき出しになる作業
- 人と製品の隔て方
- 非稼働時か稼働中か
- 分類の採り方
- 連続モニタリングの範囲
見落としやすい点
- 装置の仕様書にある「ISOクラス5」を、人が作業している稼働中の数字だと思い込む。
- 気流の可視化試験が日常の作業や重要な介入を再現しておらず、FDAの警告書で指摘される。
- 5µmの分類限度がグレードAなどで表から外れたのを見て、グレードA・Bでの5µmの監視までやめてしまう。
5相談の窓口
候補が決まったら、確認表を持って各社の公式サイトから直接問い合わせできます。製品とメーカーを探す受託企業を探す
次に読む


目次・関連閉じる
- 1クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気
- 2クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか
- 3空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm
- 4グレードAはISOクラス5と同じ?数字が同じでも違う点
- 5無菌操作とは?なぜ作業者を製品から遠ざけるのか
- 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 7アラートレベルとアクションレベルは、何が違うのか?傾向をつかむ線と、対処する線
- 8バイオバーデンとは?0個という結果は何を示しているのか
- 9エンドトキシンとは?無菌の注射剤でも、なぜ別に測るのか
- 10フィルター完全性試験とは?合格すれば菌を止められると言えるのか
- 11蒸気滅菌のF0値とは?「121℃20分」を守れば、滅菌できたと言えるのか
- 12無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
- 13汚染管理戦略(CCS)とは?手順書があるのに、なぜ別に要るのか
- 14改訂Annex 1で何が変わった?無菌製造で問われる「足りる根拠」
- 15アイソレーターとRABSの違いとは?無菌充填ラインのバリアは何で選ぶのか
 年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか2026-10-08
 IQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのか2026-10-08
 変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか2026-10-05
Proglenth(proglenth.com) https://www.proglenth.com/article/aseptic-processing-isolator-rabs