BIOPROCESS MEDIA
Read読む解説・ニュース・論文を、問いから読む一覧へ →
解説記事工程・技術・規制を、問いから読むニュース各社の新製品と業界の動きを毎日論文解説新しい論文を、実務の目線で読むシリーズ入門から実務まで、順に読むウェビナー国内外のウェビナーの予定会員向けの記事技術者向けの深掘り(無料登録)

おすすめ

Find調べる企業・製品・工程を探して比べる一覧へ →
メーカー・受託先受託先企業とメーカーを探すいま何を進めていますか?段階ごとに確かめることが分かる工程マップモダリティごとの製造工程を図で見る製品ガイド製品の種類ごとの選び方製品一覧・仕様で比べる装置・試薬・資材を分野から引く分析・試験から探す分析法と非臨床・臨床の試験規制ガイドラインICH・FDA・PMDA の要点用語集専門用語を1文で

企業ページ

Field分野モダリティと工程から、記事を絞って読む一覧へ →

モダリティ

  • 抗体医薬
  • 細胞治療
  • 遺伝子治療
  • 核酸医薬
  • 低分子
  • 微生物・発酵
  • ラボ・自動化

研究・開発

  • 創薬・探索
  • 非臨床・安全性
  • DMPK・薬物動態

製造・品質

  • 上流(培養)
  • 下流(精製)
  • 製剤
  • 品質試験
  • CMC・製造
  • 規制・QA
Make作る依頼図や計算を、その場で作る一覧へ →
工程ビルダー工程を選んで、仕様メモにまとめるアッセンブリー依頼図部品をつないで、メーカーに渡す依頼図を作るバイオプロセス設計装置を並べて、流れ図と計画書の下書きを作る計算ツール培養・精製・分析の計算を、入力するだけで

ツール

AboutProglenth運営者と、掲載・お問い合わせのご案内
運営者情報・編集方針誰が、どう書いているかニュースレター・会員登録毎週水曜の朝に新着をお届け広告掲載・公式パートナーメーカー・代理店・受託先企業の掲載お問い合わせ記事の訂正・取材・掲載のご相談
プライバシーポリシー利用規約
Partner公式パートナー・広告掲載メーカー・代理店・受託先企業の方へ。製品と会社を、探している読者に届けます。掲載について見る →EnglishEnglish editionJapan's bioprocess news, CDMOs and guides, in English.Read in English →
EN
ホーム/解説記事/無菌製造と汚染管理
基礎知識・規制シリーズ無菌製造と汚染管理2/15入門

クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか
Proglenth 編集部公開 2026-07-28更新 2026-10-20約8分で読めます
クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか

クリーンルーム空気中の塵埃・微生物を規定レベル以下に管理した、医薬品・細胞製品の製造に用いる専用室。詳しく →の清浄度(グレードA充填点周辺など無菌操作の中心となる最高清浄度区域。作業中も連続監視される。詳しく →〜D)とは、無菌の薬を作る工場で、空気中の粒子や微生物が製品に入るのを防ぐために、どの作業をどれだけきれいな空気の中で行うかを決める物差しです。部屋を設計する人、作業の場所を決める製造や品質保証の担当者、モニタリングの結果を査察で説明する人の仕事に関わります。

ただし、粒子の数が限度内というだけでは、清浄とは言えません。同じグレードでも人が作業しているかどうかで限度が変わり、微生物は粒子とは別に測って判定します。

この記事では、グレードが何を守るのか、ISOクラスとの違い、限度が2つある理由、微生物の限度を順に説明します。後半では、作業ごとの割り付け、分類とモニタリング、自分の工程で決める順番を取り上げます。

この記事の要点
  • グレードA〜Dとは⁠:無菌の薬を作る区域を、空気中の粒子と微生物の上限で4段に分けた区分です。製品や滅菌済みの容器がむき出しになる作業ほど、高いグレードを当てます。
  • ISOクラスとの違い⁠:ISOクラスは粒子の数だけで決める区分です。グレードは、その数値を人のいない非稼働時と作業中の稼働中に分けて当て、微生物の限度を加えています。
  • 粒子が限度内なら清浄か⁠:それだけでは言えません。粒子の計数器は菌とほかの粒子を区別しないため、菌は別に測ります。グレードAでは、1つでも発育すれば調査の対象です。

この記事の前提

初めての方は、先にこちらを読むと、この記事に出てくる言葉の意味が分かります。

  • GMPとは?検査に合格した薬でも「不良」とされるのはなぜかGMP約5分
  • 無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る最終滅菌・無菌操作法約5分
  • クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気HEPAフィルター・一方向気流・差圧・換気回数約5分
この記事は、「商用製造へ移したい」ときの確認項目「汚染を防ぐ仕組みを整える」の1つです。この項目で確かめること(6項目)の一覧へ

1. クリーンルームのグレードは、何を守るために要るのか

グレードは、無菌の薬を作る途中で粒子や微生物が製品に入らないよう、どの作業をどれだけきれいな空気の中で行うかを決める区分です。 注射剤のように体に直接入る薬では、容器に詰める途中で菌が入れば、その製品は無菌ではなくなります。

クリーンルームとは、フィルターを通した空気を送り込み、空気中の浮遊粒子と微生物を決めた水準以下に保つよう管理した部屋です。ふだんの部屋の掃除と違い、きれいさを数えて確かめ、記録に残します。

無菌医薬品の製造を扱う欧州のGMPの附属書、EU GMP Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく →(2022年改訂)は、この水準を次の4つのグレードで定めています(4.4)。

  • グレードA⁠:無菌充填の区域、ゴム栓を充填機へ送る容器(ホッパー)、開いた一次容器(薬に直接触れる容器)、無菌接続チューブや容器を無菌状態を保ちながら接続する操作で、専用の溶着装置などを用いて行う。詳しく →のような、高リスクの作業を行う重要区域です。
  • グレードB⁠:アイソレーター外気と隔てた無菌の作業空間をつくり、その中で無菌操作を行う装置です。RABSも作業域を囲うバリアの一種です。詳しく →(外と切り離した密閉の作業箱)を使わない場合に、グレードAを囲む背景の部屋です。
  • グレードCとD⁠:無菌操作外部から微生物を入れずに工程を進める操作。最終滅菌できない細胞治療では全工程で無菌性を維持する。詳しく →(滅菌済みの部材を無菌の環境で組み立てる作り方)で作る製品の重要度の低い工程や、アイソレーターの背景に使う部屋です。最後に容器ごと滅菌する製品の調製と充填にも使います。

並べると、製品がむき出しになる作業に近いほど、高いグレードが当たります。
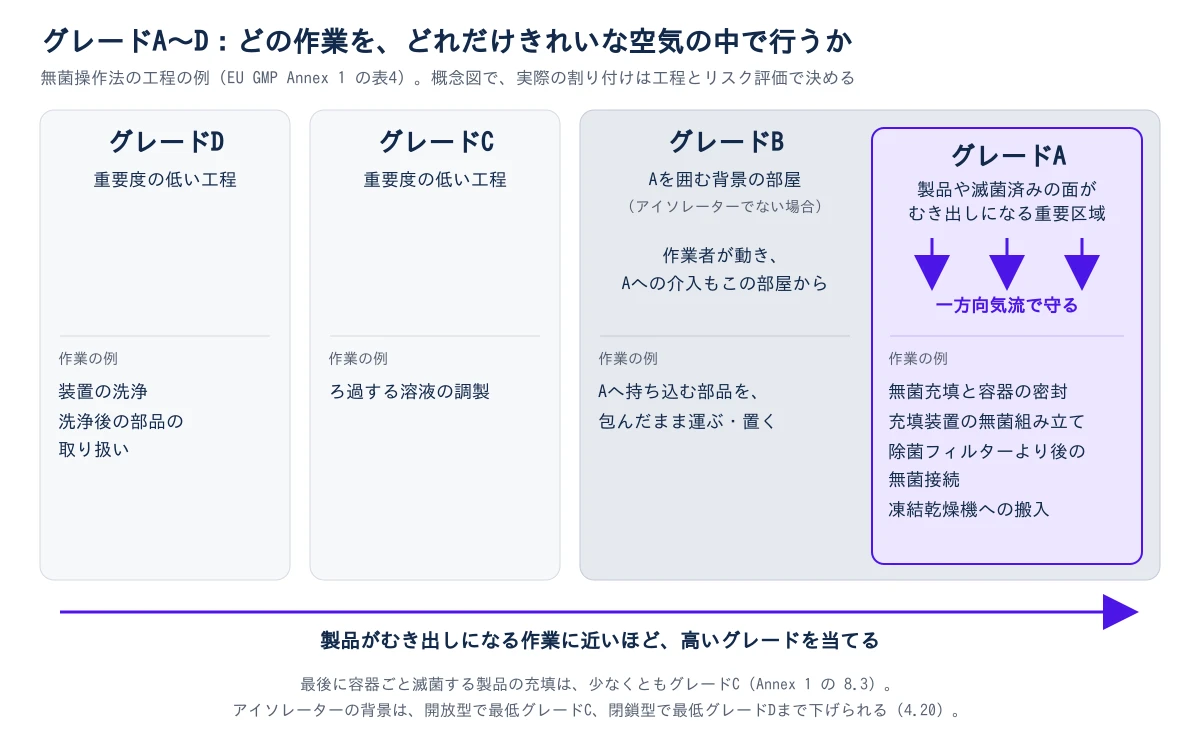
左から右へ、グレードD、グレードC、グレードB、グレードAの4つの区域を並べた概念図。グレードDとCは重要度の低い工程で、作業の例はDが装置の洗浄と洗浄後の部品の取り扱い、Cがろ過する溶液の調製。グレードBは、アイソレーターでない場合にグレードAを囲む背景の部屋で、作業者が動き、Aへの介入もこの部屋から行う。作業の例は、Aへ持ち込む部品を包んだまま運ぶ・置くこと。グレードAはBの中にある重要区域で、製品や滅菌済みの面がむき出しになる。上から下へ向かう3本の矢印で、一方向気流で守ることを示す。作業の例は、無菌充填と容器の密封、充填装置の無菌組み立て、除菌フィルターより後の無菌接続、凍結乾燥機への搬入。下には左から右へ向かう矢印があり、製品がむき出しになる作業に近いほど、高いグレードを当てることを示す。注記として、最後に容器ごと滅菌する製品の充填は少なくともグレードC(Annex 1 の 8.3)、アイソレーターの背景は開放型で最低グレードC、閉鎖型で最低グレードDまで下げられる(4.20)。例は EU GMP Annex 1 の表4から取り、実際の割り付けは工程とリスク評価で決める
グレードA〜Dと、無菌操作法の工程で当てる作業の例を並べた概念図
図をダウンロード(会員・無料)

グレードを使うのは、工場を設計するとき(どの部屋をどのグレードにするか)、作業の場所を決めるとき(その作業で製品がむき出しになるか)、モニタリングの結果を読むとき(測った数をどの限度と照らすか)です。

このように、グレードは部屋の格付けではなく、作業ごとに求めるきれいさの段階です。では、装置の仕様書でよく見る「ISOクラス5」とは、何が違うのか。

2. グレードとISOクラスは、何が違うのか

ISOクラスは空気中の粒子の数だけで決める区分で、グレードは、その数値を部屋の状態ごとに当て、微生物の限度を加えたものです。 同じグレードでも、状態によって対応するISOクラスが変わります。

ISO 14644-1:2015 は、クリーンルームの空気を粒子の濃度で区分する国際規格です。0.1〜5µmの粒径ごとに1 m³あたりの上限個数を定め、ISOクラス1が最も清浄、クラス9が最も緩い区分で、微生物は扱いません。

下の表のISOクラスは、Annex 1 の表1にある0.5µmの限度から対応させたものです。表1そのものに、ISOクラスの欄はありません。

グレードISOクラス(非稼働時/稼働中)0.5µm以上の粒子 個/m³(非稼働時/稼働中)
AISO 5 / ISO 53,520 / 3,520
BISO 5 / ISO 73,520 / 352,000
CISO 7 / ISO 8352,000 / 3,520,000
DISO 8 / 製造業者が設定3,520,000 / 製造業者が設定

つまり、ISOクラスだけで示された施設や装置の数字を使うときは、どの状態で測ったか、微生物を別に測っているかを確かめる必要があります(詳しくはグレードAはISOクラス5と同じ?)。では、表のグレードBで、2つの値が100倍も違うのはなぜか。

3. なぜ同じグレードに、非稼働時と稼働中の2つの限度があるのか

人と装置が動くと粒子が出るため、Annex 1 は、人のいない非稼働時と作業中の稼働中の両方に限度を置き、両方で分類するよう求めています(4.29)。 分類とは、部屋がそのグレードを満たすかを、粒子を測って確かめる作業です。

Annex 1 は、2つの状態を次のように定義しています(4.29)。

  • 非稼働時(at rest):空調を含む設備の据え付けが終わり、主な製造装置も据え付けてあるが動かしておらず、人がいない状態です。
  • 稼働中(in operation):装置が決めた運転のしかたで動き、最大人数の作業者が日常の作業を行っているか、模擬している状態です。

ISO 14644-1 の非稼働時は、装置を合意した方法で動かした状態で、Annex 1 の定義と少し違います。そのため、分類の報告を読むときは、どちらの定義で、何を動かし、何人で測ったかを確かめます。

グレードBは、非稼働時はグレードAと同じ3,520個/m³ですが、作業者が動く稼働中は、その100倍の352,000個/m³までを許します。グレードDの稼働中の限度は前もって決まっておらず、製造業者がリスク評価と日常のデータから設定します。

非稼働時の限度は、作業後の片付けと清掃のあと、適格性評価で決めたクリーンアップ期間(指針値は20分未満)のうちに達成します(4.29)。

グレードAだけ、稼働中も限度が変わらない理由

グレードAが稼働中も同じ限度を保てるのは、作業位置を、向きのそろった清浄な空気の流れ(一方向気流)で守るからです。 フィルターを通した空気が製品の上を通って製品から離れる向きに流れ、人や装置から出た粒子を製品から遠ざけます。

Annex 1 は、一方向気流がグレードAの全域で保たれることを示すよう求めています(4.4)。作業位置での風速の指針値は0.36〜0.54 m/s です。汚染管理戦略人・設備・原材料・環境など汚染の全経路を一枚に束ね、抑え込みの有効性を継続評価する設計図。詳しく →(CCS人・設備・環境・工程の汚染経路を一望し、管理策全体でリスクを許容水準まで下げていることを示す枠組み。、工場全体で汚染をどう防ぐかと、その根拠をまとめた文書)で科学的な根拠を示せば、別の値もとれます(4.30)。

つまり、限度は「グレード」と「状態」の組で決まり、グレードAの値は、気流の守りがあって初めて稼働中も成り立ちます。では、粒子の数がこの限度内なら、菌もいないと言えるのか。

4. 粒子の数が限度内なら、菌もいないと言えるのか

言えません。粒子の計数器は生きた菌とほかの粒子を区別しないため、Annex 1 は、微生物を粒子とは別に測り、グレードごとの限度で判定するよう求めています。

微生物は、採り方を変えて次の4つで測ります(表6)。数える単位の CFU(colony forming unit培養した際に1つのコロニー(集落)を形成する微生物の単位で、生菌数を表す際に用いられる。詳しく →、集落形成単位)は、培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →の上で育った菌の集まりの数です。

  • 浮遊菌空気を一定量吸引して培地平板に当て、空気中の微生物数を測る指標。詳しく →⁠:エアサンプラーで一定量の空気を吸い込み、培地に当てて数えます(CFU/m³)。
  • 落下菌開放平板に自然沈降した微生物を測る環境モニタリングの指標。詳しく →⁠:直径90 mmの培地を開けて置き、落ちてくる菌を受けます(CFU/4時間)。グレードAとBでは作業の間ずっと置き、最長4時間で替えます。
  • 表面付着菌表面をぬぐう、または押し当てて測る、器具や表面に付いた微生物。詳しく →⁠:直径55 mmの接触平板を、装置や部屋、衣服の表面に押し当てます(CFU/枚)。
  • 手袋⁠:作業者が両手の5本指を培地に押し当てます(CFU/手袋)。

空気、表面、人という菌の入り口を、それぞれ別に見るための採り方です。限度は、グレードが下がるほど緩くなります。

  • グレードA⁠:どの採り方でも「発育なし(no growth)」です。表6の注は、菌が1つでも発育すれば調査の対象になるとしています。
  • グレードB⁠:浮遊菌10 CFU/m³、落下菌・接触平板・手袋がそれぞれ5 CFU です。
  • グレードC⁠:浮遊菌100 CFU/m³、落下菌50、接触平板25で、手袋の限度は置かれていません。
  • グレードD⁠:浮遊菌200 CFU/m³、落下菌100、接触平板50です。

グレードAとBで見つかった微生物は、種のレベルまで同定し、製品の品質への影響を評価します(9.31)。

米国FDAの無菌操作のガイダンス(2004年)も、ISOクラス5の重要区域の措置レベルを浮遊菌1 CFU/m³、落下菌1 CFU(4時間、併用は任意)とし、通常は菌が検出されないとしています。

つまり、グレードを満たすとは、状態ごとの粒子の限度と、採り方ごとの菌の限度の両方を満たすことです。では、実際の工程では、どの作業にどのグレードを当てるのか。

5. 作業ごとに、どのグレードを当てるのか

グレードは、製品や滅菌済みの面が、その作業で周りの空気に触れるかどうかで当てます。 当てるグレードは、最後に容器ごと滅菌できるか(最終滅菌)で変わります。背景の部屋のグレードは、アイソレーターや立入制限バリアシステム人と充填空間を物理的に隔て、汚染を防ぐ設備の総称。アイソレータやRABSを含む。詳しく →(RABS、作業者と重要区域を壁とグローブで隔てる設備)を使うかでも変わります。

最後に滅菌できない工程(無菌操作法)

容器に詰めたあとに滅菌できない製品は、無菌操作法最終容器に詰めた後に加熱滅菌しない無菌製造の方式。工程で汚染を持ち込まない設計に依存する。詳しく →で作ります。滅菌済みの部品の開封・組み立てと、充填ラインの準備・充填は、グレードBを背景にしたグレードAで行います(8.12)。

グレードごとの作業の例は、Annex 1 の表4から取った1節の図のとおりです。表4は、包装していない滅菌済み部品の搬送も、グレードAの作業に挙げています。

背景の部屋は、使う設備によって下げられる場合があります(4.20)。

  • RABS⁠:背景は最低でもグレードBです。
  • 開放型のアイソレーター⁠:背景は、通常は最低グレードCです。
  • 閉鎖型のアイソレーター⁠:背景は最低グレードDです。単純な作業なら、中の気流は完全な一方向でなくてもよいとされています(4.19)。

どこまで下げるかはリスク評価工程や製品に潜在するリスクの種類・発生可能性・影響度を系統的に特定・分析し、優先的に管理すべき項目を決定する手続き。詳しく →で決め、その根拠を汚染管理戦略工程を管理された状態に保つための管理の束。工程条件や試験、規格などを組み合わせて設計する。詳しく →に記録します。米国FDAのガイダンスは、無菌操作のラインのすぐ隣の区域を、稼働中に最低でもISOクラス7とするよう推奨しています。設備の選び方は、アイソレーターとRABSの選び方で扱っています。

最後に容器ごと滅菌できる工程(最終滅菌)

最後に容器ごと滅菌できる工程では、充填を少なくともグレードCで行います(8.3)。充填が遅い、口の広い容器を使う、閉じるまでに数秒以上開いているなど、汚染のリスクが通常より高い場合は、グレードCを背景にしたグレードAで充填します(8.4)。

溶液と部品の調製は、少なくともグレードDで行います。微生物が増えやすい製品、充填まで長く置く製品、主に閉じた容器で扱わない製品では、少なくともグレードCで調製します(8.1)。

このように、同じ「充填」でも、最終滅菌容器に充填・密封した後に製品ごと滅菌する方法。熱に弱い抗体では行えず無菌操作が必要になる。詳しく →できるかどうかで、求められるグレードはAからCまで変わります。割り付けを決めたら、その部屋がグレードを満たすことを、測って示します。

6. 分類とモニタリングでは、何をどう測るのか

分類は、部屋がグレードを満たすことを定期的に確かめる適格性評価の一部で、モニタリングは、製造中の状態を見張り続ける活動です。 目的が違うので、採る量も、頻度も、使う機器も違います。

分類で採る空気の量と地点数

ISO 14644-1:2015 は、1地点で採る空気を最低2リットル・最低1分としています。そのうえで、数える粒子が少ないと偶然のばらつきで判定が揺れるため、濃度がちょうどクラスの限度にあっても20個以上を数えられる量を採るよう定めています。

式は、必要量(L)= 20 ÷ クラスの限度(個/m³)× 1,000 です。ISOクラス5を0.5µmで分類するなら約5.7リットルで、清浄な部屋ほど1地点で多くの空気を採ります。

地点数は、2015年版で、面積の平方根で求める1999年版の式をやめ、面積から最低の地点数を引く表(附属書Aの表A.1)に替わりました。表は、部屋の少なくとも90%が限度を超えないことを95%の信頼度で示せるように作られ、すべての地点がそれぞれ限度を満たす必要があります。

説明用の例で、100 m²の部屋なら、平方根の式では10地点、表A.1では16地点です。Annex 1 は、グレードAとBでは地点の追加を検討し、充填の位置のような重要な作業位置はリスク評価にもとづいてすべて評価するよう求めています(4.28)。

5µmの粒子は、分類と監視で扱いが違う

2022年版の Annex 1 の表1では、グレードAの両方の状態とグレードBの非稼働時で、5µm以上の粒子の分類限度が「規定なし」になりました(2008年版はAに20個/m³、Bの非稼働時に29個/m³)。ISO 14644-1:2015 が、濃度が低く採取系で失われやすいとして、ISOクラス5の5µmの限度を外したことに対応した変更です。

それでも分類では0.5µmと5µmの両方を測り(4.27)、監視ではグレードAに5µmで29個/m³の限度が置かれています(表5)。ときどきの計数はノイズによる誤計数のことがありますが、繰り返し数えられたら汚染の兆候として調べます(表5の注)。

再分類の間隔と、日常のモニタリング

Annex 1 は、再分類を含む再適格性評価稼働後の装置が適格な状態を保っているか、定期的に、または重要な変更時に改めて確認する活動。詳しく →の最長の間隔を、グレードA・Bで6か月、C・Dで12か月としています(4.32)。この評価には、粒子の分類に加えて、部屋に空気を送る最終フィルターの完全性試験除菌フィルターに欠陥がなく所定の孔径を保っているかを確認する試験。無菌ろ過の信頼性を裏づける。詳しく →、風量、室間差圧、風速の確認が入ります。

日常のモニタリングの頻度は、グレードで違います。

  • グレードA⁠:装置の組み立てを含む重要な工程の間ずっと、0.5µmと5µmの粒子を毎分28リットル以上の流量で連続して監視し、警報の水準を超えたら警報を出します(9.16、9.17)。微生物も、同じ間ずっと監視します(9.24)。
  • グレードB⁠:同様のシステムが推奨され、採取の頻度は下げてもよいとされています。その場合も、汚染の増加やシステムの劣化を捉えられる頻度と量で監視し(9.18)、部屋の差圧は連続して監視します(4.4)。
  • グレードCとD⁠:稼働中の監視を、適格性評価と日常のデータにもとづいて計画します(9.12)。

分類には可搬型の光散乱式粒子計数器を使うのが一般的で、グレードAとBの連続監視では、据え付けの計数器を施設監視システム(FMS)につなぎ、リアルタイムで警報を出します。組み方は環境モニタリングと培地充填で続けて解説しています。

このように、分類に合格した日の数字はその日の状態を示すだけで、製造中の清浄さは、連続した監視の記録で示します。

7. 自分の工程では、何から決めるのか

説明する当局を決め、作業ごとにグレードを割り付けてから、測り方を決めます。 次の順に進めます。

  1. どの当局に説明するかを決める⁠:EU・英国や、PIC/S(GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →の査察で協力する当局の枠組み)のGMPを採り入れている国に出す製品なら、グレードA〜Dの区分と Annex 1 の監視の要求に合わせます。米国向けならFDAの2004年のガイダンスの、ISOクラスと稼働中の条件で示す書き方にも合わせます。日本向けでは「無菌操作法による無菌医薬品の製造に関する指針」も確かめます。
  2. 作業ごとにグレードを割り付ける⁠:製品や滅菌済みの面がむき出しになる作業にグレードA、その背景にB、重要度の低い工程にCとDを当てます。最終滅菌できるか、立入制限バリアシステム(RABS)やアイソレーターを使うかで、背景のグレードを決めます。
  3. 分類で測る条件を決める⁠:ISO 14644-1 の附属書Aに沿って、測る状態(非稼働時・稼働中)、地点数と配置、1地点あたりの採取量と時間を、報告書に書かせる項目として固めます。
  4. 日常の監視を設計する⁠:粒子の計数器と微生物のサンプラーの位置、グレードBの採取の頻度、5µmの監視の回し方、警報の水準を決め、根拠を汚染管理戦略(CCS)人・設備・環境・工程の汚染経路を一望し、管理策全体でリスクを許容水準まで下げていることを示す枠組み。に残します。

どれも、「この部屋はグレードB」と言える根拠を、状態・採り方・頻度まで含めて記録で示すための作業です。工場全体の汚染の防ぎ方は、汚染管理戦略(CCS)で扱っています。

無料チェックリスト(PDF・A4で2ページ)

バリデーション・適格性評価のチェックリスト

URS(要求仕様書)から適格性評価、プロセスバリデーション、洗浄バリデーション、CSV、変更管理まで、手元の手順書と記録で確かめたい点を44項目にまとめました。項目はすべて、当サイトの解説記事に書いた内容から取り、段ごとにもとの記事を載せています。

  1. URS
  2. DQ
  3. IQ
  4. OQ
  5. PQ
  6. プロセスバリデーション
  7. 洗浄バリデーション
  8. CSV
  9. 変更管理
続きは会員向け(無料)

メールアドレスの登録だけで、この先を読めます

  • 5. 作業ごとに、どのグレードを当てるのか
  • 6. 分類とモニタリングでは、何をどう測るのか
  • 7. 自分の工程では、何から決めるのか

登録済みの方は、同じアドレスを入れると続きが開きます(別の端末やブラウザで開いたときも同じです。確認のメールは届きません)。新着の解説記事と製品ニュースを毎週水曜の朝にお届けし、いつでも解除できます。登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。

ほかの会員向けの記事を見る →
メーカー・受託先への問い合わせ

環境モニタリングの機器や、クリーンルームの設備選びで迷ったら

記事で書けるのは一般論までで、どの製品やサービスが合うかは条件で変わります。製品一覧とメーカー・受託先企業から、各社の公式サイトへ進んで直接問い合わせできます。関連する製品:アイソレーター。

製品とメーカーを探す受託企業を探す

参考文献

  • European Commission, EU GMP Annex 1: Manufacture of Sterile Medicinal Products(2022)(2022年8月25日公表、2023年8月25日適用。凍結乾燥凍らせた試料を減圧下に置き、氷を直接水蒸気にして(昇華)水分を除く乾燥の方法です。液のままでは安定性を保ちにくいタンパク質製剤などに使い、使う前に溶かして戻します。詳しく →に関わる8.123項は2024年8月25日適用。4.4・4.19・4.20 グレードと背景、4.27〜4.32 分類と再適格性評価、8.1〜8.14 作業とグレード、9.12〜9.31 モニタリング、表1・表2・表5・表6)
  • ISO, ISO 14644-1:2015 Classification of air cleanliness by particle concentration(附属書A:サンプル量の式と最低2リットル・1分、表A.1 の地点数)
  • ISO, ISO 14644-2:2015 Monitoring to provide evidence of cleanroom performance
  • FDA, Guidance for Industry: Sterile Drug Products Produced by Aseptic Processing — Current Good Manufacturing Practice(2004)
  • PIC/S, Entry into force of revised Annex 1(PE 009-17)
この記事は、次の確認項目の1つに入っています
商用製造へ移したい(8項目のうち5番目)汚染を防ぐ仕組みを整える最終の試験だけに頼らずに、汚染をどう防ぐのか?この項目で確かめること(6項目)を見る
同じところで確かめるほかの項目
技術を移管する設備を確かめる原材料と供給者を管理する洗浄を確かめる
「商用製造へ移したい」の8項目をすべて見る →
シリーズの次(3/15)空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm→
シリーズ無菌製造と汚染管理2 / 15 本目
空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm次の記事 3本目・入門・約5分空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm空気中の粒子の数え方は、クリーンルームのグレード判定やモニタリングの結果を読む人、粒子計数器を選ぶ人や校正を管理する人が押さえる基本です。→
  1. 1クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気
  2. 2クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのかいま読んだ記事
  3. 3空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm
  4. 4グレードAはISOクラス5と同じ?数字が同じでも違う点
  5. 5無菌操作とは?なぜ作業者を製品から遠ざけるのか
  6. 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
  7. 7アラートレベルとアクションレベルは、何が違うのか?傾向をつかむ線と、対処する線
  8. 8バイオバーデンとは?0個という結果は何を示しているのか
  9. 9エンドトキシンとは?無菌の注射剤でも、なぜ別に測るのか
  10. 10フィルター完全性試験とは?合格すれば菌を止められると言えるのか
  11. 11蒸気滅菌のF0値とは?「121℃20分」を守れば、滅菌できたと言えるのか
  12. 12無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
  13. 13汚染管理戦略(CCS)とは?手順書があるのに、なぜ別に要るのか
  14. 14改訂Annex 1で何が変わった?無菌製造で問われる「足りる根拠」
  15. 15アイソレーターとRABSの違いとは?無菌充填ラインのバリアは何で選ぶのか
あなたの場合

1自分の工程の各作業に、どの清浄度グレードを割り付けるか

グレードごとの限度の数字は記事のとおりですが、どの作業にどのグレードを当てるかは工程の条件で変わります。下の項目に答えると、決まっていることと、設計・施工会社や品質保証に確かめることが分かれて出ます。

2方式の比較

安全キャビネットで開けて作業

向く場合液が露出する場所をグレードAにし、背景の部屋はグレードBにします(Annex 1 の 8.12・8.14)。

気をつける点グレードBで手を入れる人は、滅菌済みの衣服を着け、手袋を二重にし、入室のたびに着替えます。

RABS(扉とグローブ口のある囲い)

向く場合囲いの扉とグローブ口で、人と製品を隔てます。

気をつける点背景の部屋は最低でもグレードBです(4.20)。

アイソレーター

向く場合背景の部屋を下げられます。開放型は最低グレードC、閉鎖型は最低グレードDです(4.20)。

気をつける点どこまで下げるかはリスク評価で決め、その根拠を書いて残す必要があります。

3要求仕様と、設計・施工会社に聞くこと

答えが分かれる条件

  • 説明する当局
  • 最終滅菌できるか
  • むき出しになる作業
  • 人と製品の隔て方
  • 非稼働時か稼働中か
  • 分類の採り方
  • 連続モニタリングの範囲

見落としやすい点

  • 装置の仕様書にある「ISOクラス5」を、人が作業している稼働中の数字だと思い込む。
  • 気流の可視化試験が日常の作業や重要な介入を再現しておらず、FDAの警告書で指摘される。
  • 5µmの分類限度がグレードAなどで表から外れたのを見て、グレードA・Bでの5µmの監視までやめてしまう。

4候補

環境モニタリング機器を比べる →アイソレーター・RABSを比べる →環境モニタリングと培地充填を読む →

5相談の窓口

候補が決まったら、確認表を持って各社の公式サイトから直接問い合わせできます。製品とメーカーを探す受託企業を探す

アイソレーター ↗#クリーンルーム#清浄度#GMP#グレードA

次に読む

最初のGMP製造は何Lで打つか:小さく作ると後ろに回るもの最初のGMP製造は何Lで打つか:小さく作ると後ろに回るもの2026-09-21校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか2026-09-20OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのかOOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか2026-08-15クリーンユーティリティとは?純蒸気・圧縮空気・窒素の管理と失敗クリーンユーティリティとは?純蒸気・圧縮空気・窒素の管理と失敗2026-08-14交差汚染とは?共用設備で品目を切り替えるとき、何をどこまで確かめるのか交差汚染とは?共用設備で品目を切り替えるとき、何をどこまで確かめるのか2026-08-14
この記事は参考になりましたか?
この記事の目次
  1. 1. クリーンルームのグレードは、何を守るために要るのか→
  2. 2. グレードとISOクラスは、何が違うのか→
  3. 3. なぜ同じグレードに、非稼働時と稼働中の2つの限度があるのか→
  4. 4. 粒子の数が限度内なら、菌もいないと言えるのか→
  5. 5. 作業ごとに、どのグレードを当てるのか→
  6. 6. 分類とモニタリングでは、何をどう測るのか→
  7. 7. 自分の工程では、何から決めるのか→
  8. 参考文献→
シリーズ2 / 15
無菌製造と汚染管理
  1. 1クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気
  2. 2クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか
  3. 3空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm
  4. 4グレードAはISOクラス5と同じ?数字が同じでも違う点
  5. 5無菌操作とは?なぜ作業者を製品から遠ざけるのか
  6. 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
  7. 7アラートレベルとアクションレベルは、何が違うのか?傾向をつかむ線と、対処する線
  8. 8バイオバーデンとは?0個という結果は何を示しているのか
  9. 9エンドトキシンとは?無菌の注射剤でも、なぜ別に測るのか
  10. 10フィルター完全性試験とは?合格すれば菌を止められると言えるのか
  11. 11蒸気滅菌のF0値とは?「121℃20分」を守れば、滅菌できたと言えるのか
  12. 12無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
  13. 13汚染管理戦略(CCS)とは?手順書があるのに、なぜ別に要るのか
  14. 14改訂Annex 1で何が変わった?無菌製造で問われる「足りる根拠」
  15. 15アイソレーターとRABSの違いとは?無菌充填ラインのバリアは何で選ぶのか
関連製品
アイソレーター→
関連製品をもっと見る →
各社の製品一覧で見る
アイソレーター・RABS(無菌バリア) →
関連記事
年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか2026-10-08IQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのかIQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのか2026-10-08変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか2026-10-05
関連記事をもっと見る →
目次・関連閉じる
この記事の目次
  1. 1. クリーンルームのグレードは、何を守るために要るのか→
  2. 2. グレードとISOクラスは、何が違うのか→
  3. 3. なぜ同じグレードに、非稼働時と稼働中の2つの限度があるのか→
  4. 4. 粒子の数が限度内なら、菌もいないと言えるのか→
  5. 5. 作業ごとに、どのグレードを当てるのか→
  6. 6. 分類とモニタリングでは、何をどう測るのか→
  7. 7. 自分の工程では、何から決めるのか→
  8. 参考文献→
シリーズ2 / 15
無菌製造と汚染管理
  1. 1クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気
  2. 2クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか
  3. 3空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm
  4. 4グレードAはISOクラス5と同じ?数字が同じでも違う点
  5. 5無菌操作とは?なぜ作業者を製品から遠ざけるのか
  6. 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
  7. 7アラートレベルとアクションレベルは、何が違うのか?傾向をつかむ線と、対処する線
  8. 8バイオバーデンとは?0個という結果は何を示しているのか
  9. 9エンドトキシンとは?無菌の注射剤でも、なぜ別に測るのか
  10. 10フィルター完全性試験とは?合格すれば菌を止められると言えるのか
  11. 11蒸気滅菌のF0値とは?「121℃20分」を守れば、滅菌できたと言えるのか
  12. 12無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
  13. 13汚染管理戦略(CCS)とは?手順書があるのに、なぜ別に要るのか
  14. 14改訂Annex 1で何が変わった?無菌製造で問われる「足りる根拠」
  15. 15アイソレーターとRABSの違いとは?無菌充填ラインのバリアは何で選ぶのか
関連製品
アイソレーター→
関連製品をもっと見る →
各社の製品一覧で見る
アイソレーター・RABS(無菌バリア) →
関連記事
年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか2026-10-08IQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのかIQ/OQ/PQとは?装置の適格性評価で何を、なぜ段に分けて確かめるのか2026-10-08変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか2026-10-05
関連記事をもっと見る →
編集メモ:この記事は Proglenth 編集部が、規制文書・論文・メーカーの公開資料をもとに整理した一般的な解説です。実際の製造方法・管理戦略・品質基準は、製品や企業、各国の規制によって異なり、特定製品の推奨や規制・医療上の助言ではありません。実務で判断するときは、薬局方・ガイドライン(ICH・GMP など)やメーカーの一次情報を確かめてください。誤りやご指摘はお問い合わせからお知らせください。

Proglenth(proglenth.com) https://www.proglenth.com/article/cleanroom-classification-gmp

About Proglenth

医薬品製造の
記事とデータベース

抗体・細胞治療・遺伝子治療・核酸・低分子原薬の製造を、培養・精製・製剤・分析の工程ごとに扱っています。

  • 工程マップ:製法ごとに工程を並べ、各工程の装置・試薬・試験法を載せています
  • 製品・受託企業:メーカー各社の製品を仕様で並べ、受託企業は分野と工程で絞り込めます
  • 解説記事・製品ニュース:工程や規制の解説と、新製品・業界の動き
工程マップを見る解説記事を読む
Newsletter

新着をメールで受け取る

新着の解説記事と製品ニュースを、毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。

登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。

BIOPROCESS MEDIA

医薬品製造のニュースと解説記事、製品・メーカー・受託企業のデータベースを載せています。

モダリティ

抗体医薬細胞治療遺伝子治療

コンテンツ

記事一覧計算ツール規制ガイドライン非臨床・臨床試験用語集分析から探す製品ガイドメーカー・受託先企業展示会・学会カレンダー製品ニュースウェビナー特集:再生医療マイリスト(保存・見積リスト)

Proglenth

運営者情報・編集方針ニュースレター会員向けの記事お問い合わせ公式パートナー募集プライバシーポリシー利用規約English edition
© 2026 Proglenth
ホーム記事ニュースマイリスト