バイオバーデンとは?0個という結果は何を示しているのか
バイオバーデン(bioburden)とは、無菌ろ過細菌を止めることを実証したフィルターに液を通し、無菌のろ液を得る工程です。除菌ろ過・ろ過滅菌とも呼び、菌の数を下げるだけのバイオバーデン低減ろ過とは区別します。0.22µm前後の膜が広く使われます。詳しく →や滅菌にかける直前の工程液や製品が抱えている、生きた微生物の数です。無菌製剤の製造と品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →で、その液を次の工程へ進めてよいかを判断する材料として、ロットごとに測ります。
ただし、日々の記録に「0個」が並んでいても、その0個がどこまでのことを示しているかは、試験のやり方で変わります。 何 mL を試験したかと、液そのものが菌の発育を抑えていないかが、0個の重みを決めます。
読み終えたあとは、手元の試験記録の0個が、判定したい限度に届いているかを自分で判断できます。
- 何を数えているのか:試験の培地と温度でコロニーを作れる、生きた菌の数です。
- 0個なら十分なのか:試験量と方法の適合性によっては、限度を判定できていないことがあります。
- 10 CFU(コロニー形成単位)/100 mL は何の値か:無菌ろ過の直前の液について、EMA のガイドラインが示す値です。
1. バイオバーデン試験は、ろ過の前の液で何を数えているのか
数えているのは、試験の培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →と温度の条件で増え、コロニーを作れる微生物だけです。
液をろ過した膜や寒天培地を数日培養すると、生きていた菌がそれぞれの場所で増え、目に見える点(コロニー)になります。1個のコロニーは数個の菌のかたまりから育つこともあるため、数は「個」ではなく CFU(コロニー形成単位培養した際に1つのコロニー(集落)を形成する微生物の単位で、生菌数を表す際に用いられる。詳しく →)で表します。死んだ菌や、その条件で増えない菌は数に入りません。
似た名前の試験とは、見ているものが違います。
- エンドトキシン試験微生物そのものでなく、グラム陰性菌由来の発熱性物質エンドトキシンの量を測る試験。詳しく →:グラム陰性菌外膜をもつ細菌の分類。大腸菌が代表で、比較的壊しやすく外膜にエンドトキシンをもつ。詳しく →の外膜の成分を測ります。菌が死んでも液に残るため、生きた菌の数とは別の物です。
- 無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →:最終製品から抜き取った検体を14日間培養し、菌が増えるかどうかを見ます。数ではなく、有るか無いかを見る製品の試験です。
バイオバーデンは製品の合否を決める試験ではありません。滅菌やろ過にかける前の液が、どれだけ菌を抱えているかを見る数字です。
2. なぜ、滅菌の前に菌の数を気にするのか
滅菌や除菌ろ過がどこまで菌を除けるかは、かける前の菌の量を前提に設計されているからです。
除菌フィルター0.2µm前後の細かい孔で液を通し、細菌などの微生物を捕らえて無菌のろ液を得るための除菌用フィルターです。詳しく →も滅菌の条件も、手前の液に菌が少ないことを想定して性能を確かめています。想定より多くの菌を抱えた液を流せば、設計した余裕を超えるおそれがあります。
EU GMP Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく → の10.3は、無菌操作で充填する製品と最終滅菌容器に充填・密封した後に製品ごと滅菌する方法。熱に弱い抗体では行えず無菌操作が必要になる。詳しく →する製品のどちらでも、ロットごとにバイオバーデンを試験し、結果をロットの最終の確認に含めるべき(should)としています。最終の除菌フィルターや最終滅菌の直前には、滅菌法の効率と関連づけた限度を定めます。ただし、最終滅菌でオーバーキルの条件を設定した製品は、ロットごとではなく、定めた間隔で監視すればよいとされています。
試料は、保持時間の終わりのように、菌がいちばん増えていそうな時点を代表するように採る(should)とされています。液を長く置くほど菌が増える余地があるため、採るのは「いちばん悪い時点」です。保持時間の決め方はホールドタイム試験で扱っています。
3. 「0個」という結果は、どこまでのことを言っているのか
1個のコロニーが何 CFU/100 mL に当たるかは試験量で決まるため、少ない量で得た0個は、低い限度を判定できていません。
説明用の例として、判定したい限度を 10 CFU/100 mL とします。
- 100 mL をろ過した場合:1コロニーは 1 CFU/100 mL に当たり、限度の10分の1まで判定できます。
- 10 mL をろ過した場合:1コロニーが 10 CFU/100 mL に当たり、1個生えただけで限度に並びます。
- 1 mL を平板にかけた場合:1コロニーは 100 CFU/100 mL に当たり、0個でも言えるのは「100 CFU/100 mL 未満」までです。
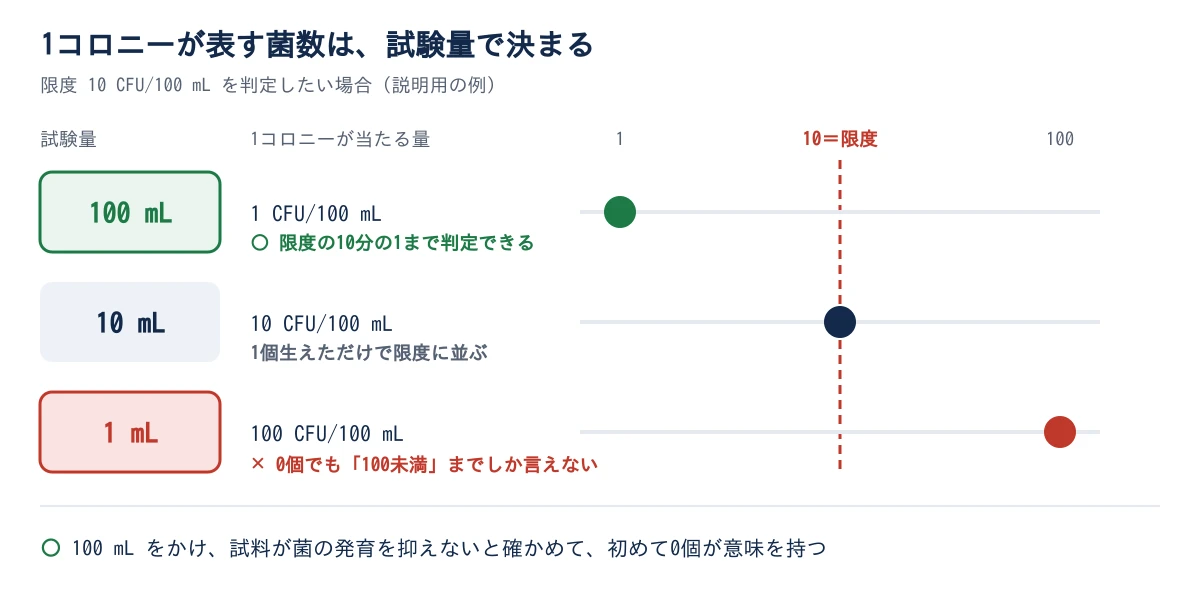
1 mL の試験で0個なら、液に 50 CFU/100 mL の菌がいても見逃しうる計算です。記録の数字が同じ「0」でも、限度の判定に使えるかどうかは試験量で分かれます。
大きな量をかけられるのは、試料を孔径 0.45 µm 以下の膜でろ過し、膜を寒天培地に載せて培養するメンブランフィルター法です。試料を寒天と混ぜる混釈法や、表面に広げる塗抹法では、1枚にかけられる量が限られます。測り方そのものは、非無菌製品の生菌数試験(USP〈61〉、欧州薬局方欧州医薬品品質局(EDQM)が発行する、医薬品の品質基準を定めた公定書で、署名国・加盟国の規制に法的効力を持つ。詳しく → 2.6.12、日本薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく → 4.05。三極で調和)をもとにしています。
EMA の滅菌ガイドライン(4.1.5)は、方法の感度を確保するため、無菌ろ過前のバイオバーデンを 100 mL のバルク試料で試験するべき(should)としています。ほかの試験のやり方をとるなら、定めた水準で管理できる根拠を示す(should be justified)必要があります。
4. 試料が菌の発育を抑えていると、0個は何も示さない
保存剤や界面活性剤を含む液では、菌がいても培地の上で増えず、0個に見えることがあるからです。
そこで本試験の前に、その液を試験しても菌が生えてくるかを確かめます。これを方法の適合性の確認と呼び、生菌数試験の薬局方の手順に書かれています。
手順は、試料と対照に 100 CFU 以下の試験菌を接種し、試料側の計数値が対照の2分の1から2倍に入るかを見るものです。外れたら、希釈、中和剤の添加、ろ過後の膜の洗浄で抗菌性を除き、もう一度確かめます。
工程液は、精製の段階ごとに緩衝液溶液のpHを一定範囲に保つために使用される弱酸と共役塩基の混合溶液。詳しく →も添加物も違います。ある液で適合性を示しても、組成の違う別の液の0個までは保証しません。
5. 10 CFU/100 mL は、どこから来た数字なのか
欧州でよく引かれる 10 CFU/100 mL は、EMA の滅菌ガイドラインが無菌ろ過の直前の液について示す値で、Annex 1 や米国の規則には数値がありません。
EMA の書き方は「多くの場合(in most situations)」で、例外も書かれています。原料がもともと菌を含むため、前段のろ過の前に 10 CFU/100 mL を超えることは受け入れられる場合があり(may)、そのときは前段のフィルターで最後のろ過の前までに 10 CFU/100 mL 以下にできることを示します。
この値は、1996年の欧州の製剤製造のガイダンスにすでにありました。欧州のバイオ医薬企業団体 EBE(European Biopharmaceutical Enterprises)は2016年の見解書で、値の出どころははっきりせず、バルク最終的な充填・包装を行う前の、大量にまとめられた状態の原薬または製剤中間体。詳しく →の注射用水の薬局方の規格から持ち込まれたもので、製剤に当てはめる科学的な根拠は無いと述べています。除菌フィルターが止められる菌の量から導いた値ではないため、工程が管理された状態にあるかを見る値として読むのが妥当です。
限度の手前で変化に気づくには
限度を1つ置くだけでは、超えてからしか変化に気づけません。Annex 1 の用語集は、2つの水準を定義しています。
- アラートレベル規格内だが平常の変動を超えた兆候を示す内部基準。原因を注意して探る合図になる。詳しく →:通常の状態からずれ始めた兆しを早めに知らせる水準で、日常と適格性評価の傾向データから設定し、定期的に見直します。
- アクションリミット:超えたら調査と、その結果にもとづく是正措置を始める水準です。
無菌ろ過前の値はほとんどが0のため、平均と標準偏差では意味のある線を引けません。何 CFU 出たかに加えて、菌が検出される頻度や菌種の変化で傾向を追います。2つの水準の置き方はアラートレベルとアクションレベルの違いで扱っています。
メールアドレスの登録だけで、この先を読めます
- 6. まず、いまの試験記録から試験量と採取点を書き出す
登録済みの方は、同じアドレスを入れると続きが開きます(別の端末やブラウザで開いたときも同じです。確認のメールは届きません)。新着の解説記事と製品ニュースを毎週水曜の朝にお届けし、いつでも解除できます。登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
ほかの会員向けの記事を見る →参考文献
- European Commission, EudraLex Volume 4, EU GMP Annex 1: Manufacture of Sterile Medicinal Products(2022)(10.3項:ロットごとのバイオバーデン試験、限度、最悪の時点の採取。用語集:アラートレベル、アクションリミット)
- EMA, Guideline on the sterilisation of the medicinal product, active substance, excipient and primary container(EMA/CHMP/CVMP/QWP/850374/2015)(4.1.5:無菌ろ過前 10 CFU/100 mL、試験量 100 mL、原料由来の例外)
- EMA, Note for Guidance on Manufacture of the Finished Dosage Form(CPMP/QWP/486/95、1996年4月)
- USP米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく →〈61〉 Microbiological Examination of Nonsterile Products: Microbial Enumeration Tests(Ph. Eur. 2.6.12、日本薬局方 4.05 と調和。有償のため本文リンクなし)
- 21 CFR 211.110 Sampling and testing of in-process materials and drug products
- EBE, A risk-based approach to setting sterile filtration bioburden limits(Position paper, 2016年9月13日)
次に、何を調べますか?

- 1クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気
- 2クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか
- 3空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm
- 4グレードAはISOクラス5と同じ?数字が同じでも違う点
- 5無菌操作とは?なぜ作業者を製品から遠ざけるのか
- 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 7アラートレベルとアクションレベルは、何が違うのか?傾向をつかむ線と、対処する線
- 8バイオバーデンとは?0個という結果は何を示しているのかいま読んだ記事
- 9エンドトキシンとは?無菌の注射剤でも、なぜ別に測るのか
- 10フィルター完全性試験とは?合格すれば菌を止められると言えるのか
- 11蒸気滅菌のF0値とは?「121℃20分」を守れば、滅菌できたと言えるのか
- 12無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
- 13汚染管理戦略(CCS)とは?手順書があるのに、なぜ別に要るのか
- 14改訂Annex 1で何が変わった?無菌製造で問われる「足りる根拠」
- 15アイソレーターとRABSの違いとは?無菌充填ラインのバリアは何で選ぶのか
次に読む


目次・関連閉じる
- 1クリーンルームの空気は、どうやってきれいに保つのか?HEPAフィルター・一方向気流・差圧・換気
- 2クリーンルームの清浄度(グレードA〜D)とは?粒子の数が限度内なら、清浄と言えるのか
- 3空気中の粒子は、どうやって数えるのか?光散乱式粒子計数器と0.5µm・5µm
- 4グレードAはISOクラス5と同じ?数字が同じでも違う点
- 5無菌操作とは?なぜ作業者を製品から遠ざけるのか
- 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 7アラートレベルとアクションレベルは、何が違うのか?傾向をつかむ線と、対処する線
- 8バイオバーデンとは?0個という結果は何を示しているのか
- 9エンドトキシンとは?無菌の注射剤でも、なぜ別に測るのか
- 10フィルター完全性試験とは?合格すれば菌を止められると言えるのか
- 11蒸気滅菌のF0値とは?「121℃20分」を守れば、滅菌できたと言えるのか
- 12無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
- 13汚染管理戦略(CCS)とは?手順書があるのに、なぜ別に要るのか
- 14改訂Annex 1で何が変わった?無菌製造で問われる「足りる根拠」
- 15アイソレーターとRABSの違いとは?無菌充填ラインのバリアは何で選ぶのか
 バイオバーデンとエンドトキシンの違いとは?なぜ滅菌しても片方だけが残るのか2026-07-22
 精製水はどうやって作るのか?前処理・イオン交換・逆浸透・電気脱イオン2026-10-20
 注射用水(WFI)とは?精製水と何が違い、規格に合格すれば使ってよいのか2026-10-08
Proglenth(proglenth.com) https://www.proglenth.com/article/bioburden-monitoring