バイオプロセスのろ過膜の選び方:孔径より先に決めること
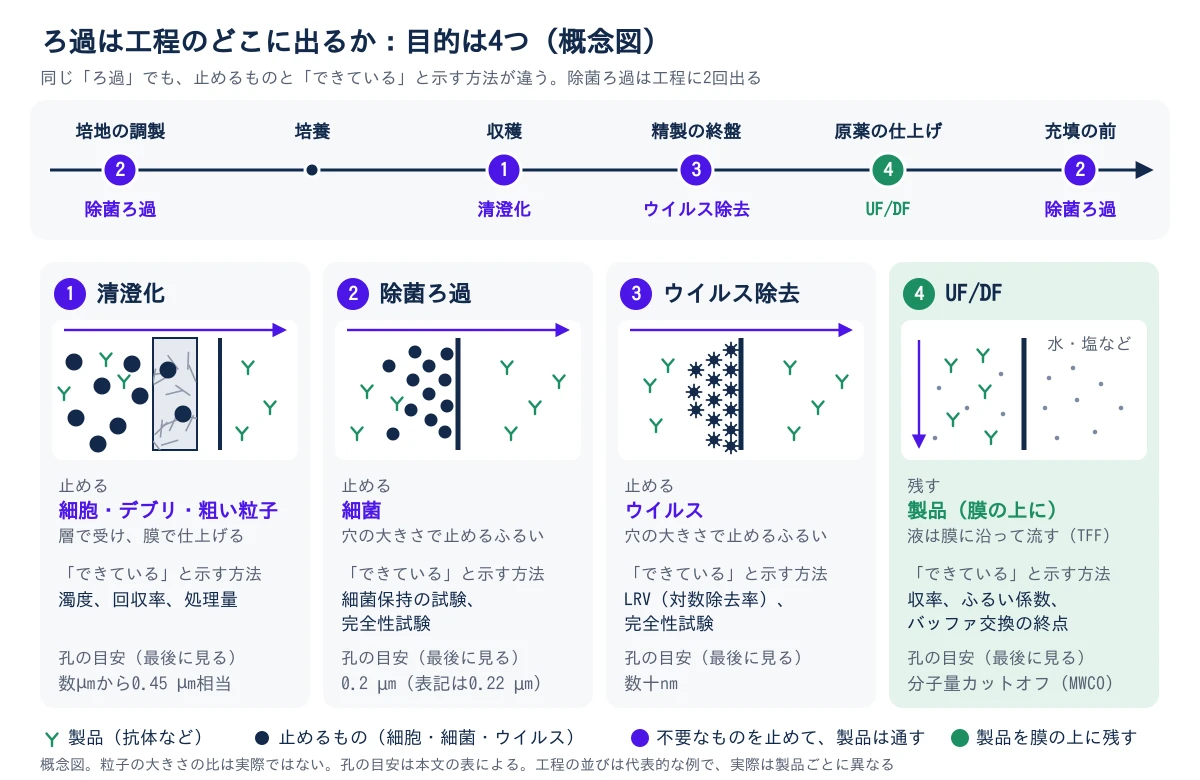
バイオプロセスのろ過膜は、孔径ではなく、そのろ過が何を保証する工程かで選びます。目的は、細胞やデブリを除く清澄化、細菌を1個も通さない除菌ろ過、ウイルスを大きさで止めるウイルス除去、製品を膜の上に残して濃縮やバッファ交換をするUF/DF半透膜で目的物質を濃縮したり(限外ろ過)、緩衝液を目的の組成に置き換えたり(ダイアフィルトレーション)する工程です。膜面に沿って液を流すTFF方式が使われます。詳しく →(限外ろ過・ダイアフィルトレーション)の4つに分かれます。
ただし、どれも同じろ過に見えるため、取り違えると収穫液が詰まって工程が止まる、除菌やウイルスの保証が成り立たない、抗体が膜に吸われて失われるといったことが起きます。原因が膜にあると気づくまでに、時間がかかります。
この記事では、4つの目的の違い、除菌ろ過の試験と完全性試験除菌フィルターに欠陥がなく所定の孔径を保っているかを確認する試験。無菌ろ過の信頼性を裏づける。詳しく →、ウイルス除去とLRV、詰まりと収率、よくある取り違え、仕様確認の項目を順に説明します。
1. ろ過は孔径ではなく、何を保証する工程かで4つに分かれる
バイオ医薬品抗体や組換えタンパク質など、生きた細胞や微生物に作らせる医薬品の総称です。細胞治療・遺伝子治療の製品を含めて呼ぶこともあります。化学合成で作る核酸医薬やペプチドは、ふつう含めません。詳しく →の工程には、収穫した培養液から充填の直前まで、膜に液を通す場面が何度も出てきます。孔径フィルター膜に存在する細孔の公称上の大きさを示す値で、保持できる粒子・微生物の最小サイズの目安となる指標(ただし実際の保持性能はバクテリアチャレンジ試験で実証される)。詳しく →の大小で並べても選べません。分ける軸は、何を止めたいかと、止めたことをどう示すかです。
| 目的 | 止めるもの(残すもの) | 孔の目安 | 「できている」と示す方法 |
|---|---|---|---|
| 清澄化培養液から細胞や破片を取り除いて目的物質を含む上清を回収し、後工程に渡せる清澄な液にする工程です。詳しく → | 細胞、デブリ、粗い粒子 | 数µmから0.45 µm相当 | 濁度、回収率、処理量 |
| 除菌ろ過細菌を止めることを実証したフィルターに液を通し、無菌のろ液を得る工程です。除菌ろ過・ろ過滅菌とも呼び、菌の数を下げるだけのバイオバーデン低減ろ過とは区別します。0.22µm前後の膜が広く使われます。詳しく → | 細菌 | 0.2 µm(製品表記では0.22 µm) | 細菌保持の試験、完全性試験 |
| ウイルス除去 | ウイルス | 数十nm | LRV(対数除去工程の前後で不純物やウイルスが何桁減ったかを対数で表す指標。除去能を定量的に示す。詳しく →率)、完全性試験 |
| UF/DF | 水と塩と小さな分子は通し、製品は残す | 分子量カットオフ(MWCO)限外ろ過膜が保持できる分子の大きさの目安。これより小さい成分は膜を透過させる。で表す | 収率、ふるい係数溶質が膜をどれだけ通り抜けるかを表す値。1なら自由に透過し、バッファ交換や濃縮の挙動を左右する。詳しく →、バッファ交換の終点 |
原理も違います。清澄化に使うデプスフィルターは、繊維を厚く積んだ層の内部で粒子を捕まえる構造で、表面の穴でふるうメンブレンとは止め方が違います。
除菌とウイルス除去は、どちらも穴の大きさで止めるふるいですが、相手が違えば孔も試験も別物です。UF/DFは、液を膜の面に沿って流すタンジェンシャルフローろ過(TFF)です。
工程では、培地の調製で除菌、収穫で清澄化、精製の終盤でウイルス除去、原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の仕上げでUF/DF、充填の前に最後の除菌、と並びます。
孔は段階的に小さくなり、保証も厳しくなっていきます。同じ0.2 µmの膜でも、培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →の調製と充填の直前とでは、求められるデータが違います。
2. 重要:0.2 µmの膜なら、除菌フィルターと言えるのか?
言えません。除菌グレードの定義は孔径ではなく、試験にあります。
Brevundimonas diminuta除菌ろ過の指標菌。規定量を負荷して完全に除去できることで除菌グレードが定義される。詳しく →(ブレバンディモナス・ディミヌタ)という小さな細菌を、膜1 cm²あたり10⁷ CFU(コロニー形成単位培養した際に1つのコロニー(集落)を形成する微生物の単位で、生菌数を表す際に用いられる。詳しく →、生きた菌の数)以上流して、ろ液に1個も出ないことが条件で、試験法は ASTM F838 にまとまっています。
つまり除菌フィルター0.2µm前後の細かい孔で液を通し、細菌などの微生物を捕らえて無菌のろ液を得るための除菌用フィルターです。詳しく →は、0.2 µmの膜ではなく、B. diminuta を規定の量で完全に止める膜です。
同じ0.2 µmでも、膜の材質と層の構造で、処理できる量も吸着も違います。たとえば Merck の Millipore Express SHF は単層のPES(ポリエーテルスルホン除菌フィルターなどに広く使われる膜素材。親水化処理で濡れ性や低吸着を高めた製品もある。詳しく →)で高い流量を、同社の Durapore はPVDF(ポリフッ化ビニリデン)で低い吸着を特長にしています。
吸着で製品が失われるならPVDF系、微粒子で先に詰まるなら高容量のPES系が出発点。決め手は、通す液が何で詰まるかです。
除菌ろ過として成り立たせるには、証拠が3つ要ります。
- 自社の液での菌の保持:その液で菌が止まることを確かめます。メーカーの成績は標準の試験液での結果なので、自社の液では取り直しが要ります。
- 完全性試験:バブルポイント試験湿らせた膜の細孔から気体が押し出され始める圧力を測り、最大細孔径の指標とする完全性試験。詳しく →などで、膜に破れがないことを壊さずに、使う前と後に確かめます。
- ろ過の手前の菌数:想定の範囲にあることを確かめます。
では、使用後の試験だけで足りるのか。英国の規制当局 MHRA は2023年6月、インドの Cipla の工場を査察し、ろ過滅菌の管理に主要な不備(major)を指摘しました。理由の1つが、滅菌したフィルターの完全性を使う前に確かめていなかったことです。
その原液はフィルターを詰まらせやすく、ろ過の初めから膜に欠陥があっても、詰まりが穴をふさいで使用後の試験では見つからないおそれがある、というのが当局の見方でした。
EU GMP Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく →(2022年改訂)が、滅菌後・使用前の完全性試験(PUPSIT除菌フィルターを使用する前、滅菌後にろ過膜の完全性を確認する試験。無菌性を担保する管理。詳しく →)も原則として求める理由の1つは、この見逃しを防ぐことです。
除菌ろ過とバイオバーデン低減ろ過の線引きは除菌ろ過と無菌ろ過は同じ?、試験の方式はフィルター完全性試験とPUPSIT、膜材質の選び方は無菌ろ過フィルターの膜材質と構成で解説しています。
除菌フィルターは、孔径ではなく、菌を止めた試験と、膜が壊れていないことを示す記録で選びます。
3. ウイルス除去フィルターは、なぜ孔径よりLRVの積み上げで選ぶのか
ウイルスの混入は、実際に起きています。2009年、Genzyme の Allston 工場(米国マサチューセッツ州)の培養槽でウイルスが見つかり、生産が止まって、薬の供給にも影響が出ました。混入の経路は、培養に使う原料と見られています。
業界で匿名で共有された18件の混入事例の解析も、2020年に Nature Biotechnology に載っています。混入をゼロにできる前提では、工程は組めません。万一入っても下流で止める前提で、原理の違う工程を重ねます。
その1つが、ウイルス除去フィルター細菌より小さいウイルスを膜の微細な孔でふるい分けて取り除き、製剤の安全性を高めるためのろ過フィルターです。詳しく →です。なぜ不活化だけでは足りないのか。低pHの処理で壊せるのは脂質の膜(エンベロープ)をまとったウイルスで、パルボウイルスエンベロープを持たない極めて頑健な小型ウイルス。化学処理に強く、除去はサイズ排除のろ過が有効。詳しく →のような小型で膜のないウイルスには効きにくいからです。
パルボウイルスの直径は18〜26 nmほどで、抗体(約10 nm)との差は2倍ほどしかありません。壊せない相手は大きさで止めるしかなく、抗体は通してウイルスだけを止める分離を、毎回再現する必要があります。
性能はLRV(対数除去率)で表し、LRV 4なら1万分の1、6なら100万分の1に減らせたことを指します。ろ過だけで安全を担保せず、低pH不活化やクロマトグラフィーの除去と組み合わせて、工程全体でLRVを積み上げます(ICH Q5A(R2)細胞株由来のバイオ医薬品について、ウイルス安全性評価の枠組みを示すICHガイドライン。詳しく → の枠組み)。
製品は素材で分かれます。旭化成の Planova 15N・20N・35N は再生セルロースの中空糸で、孔径の違いで対象のウイルスを選び、同じ Planova の BioEX は親水化したPVDFで、処理量と通液性を重視した設計です。
それでも、孔径とLRVの数字だけでは選べません。圧が変わったときや、ポンプが止まって流れが途切れたときの挙動が膜で違うと報告されていて、見方はPlanovaの選び方と膜材質と層構造の違いで解説しています。
工程全体の考え方はウイルスクリアランスにまとめています。
ウイルス除去フィルターは、孔径の数字より、工程全体のLRVの積み上げと、中断を含む運転条件での実績で選びます。
4. 詰まりと収率は、清澄化・プレフィルター・UF/DFのどこで決まるのか
収穫液の清澄化は、ダウンストリーム培養液から抗体を分離・精製する下流工程。清澄化からProtein A、ポリッシュ、UF/DFまでを指す。詳しく →の入口です。細胞とデブリ(細胞の破片)が多いため、メンブレンだけでは固形分ですぐ詰まります。
定石は二段。荷電を持たせたデプスフィルターで固形分をまとめて受け、メンブレン(0.45 µmや0.2 µm)で仕上げます。荷電デプスはDNAや一部の宿主細胞タンパク質(HCP)も静電的に吸着するので、後段のProtein Aの負荷を下げる効果もあります。
デプスだけで済ませると、微小なデブリが下流に抜けます。選び方はデプスフィルターの記事にあります。
同じ考え方が、除菌膜やウイルス除去膜の手前に置くプレフィルター本ろ過の手前に置き、粗い粒子をあらかじめ取り除いて後段フィルターの目詰まりを防ぎ、寿命を延ばすためのフィルターです。詳しく →です。本命より少し粗い孔で詰まりの原因になる粒子を先に捕まえるので、0.2 µmの除菌膜の前に0.45 µmや0.65 µmを置くと、同じ膜面積で処理できる量が何倍にもなることがあります。
分かれ道は、内蔵か別体かです。
- 内蔵型:Sartorius の Sartopore 2 XLG のように、0.8 µmのプレフィルターと除菌膜を1本にまとめた構成で、配管も接続も少なく済みます。ただし、プレ側が詰まると除菌膜ごと交換します。
- 別体:プレフィルターと本命の膜を分けて置く構成で、詰まったほうだけ替えられます。
どちらが得かは、その液がどこで詰まるかを見てからでないと決まりません。
膜面積は、詰まり方を測る試験(Vmax試験など)で決めます。膜が安くても、詰まって工程が止まれば、損失は膜代の比ではないからです。
使い捨てのカプセルにするかは、洗浄バリデーション設備を洗浄した後、前の製品の残留がないことを検証し交叉汚染を管理する活動。詳しく →の負担と、抽出物・溶出物(E&L製造材料から製品側へ移りうる微量成分を扱う評価。抽出物と溶出物の把握と安全性判断を行う。詳しく →)の評価の兼ね合いで、シングルユースとステンレスの比較にまとめています。
UF/DFだけは、ここまでの3つと向きが逆です。製品が膜の上に残ります。濃縮(UF)とバッファ交換(DF)の間、膜の面で製品が濃くなり、装置の中や膜に吸着した分も失われます。
収率は、ホールドアップろ過後もフィルターや配管に残る液量。高濃度では残液がそのまま高価な原薬の損失になる。詳しく →(装置に残る液)とリンスでの回収まで含めて見積もります。圧を上げても速くならない領域があることは膜フラックス(LMH)とTMPで、高濃度まで濃縮するときの膜選びは高濃度UF/DFの膜と装置の選び方で解説しています。
濃縮後は凝集体分析で、凝集体の増加も確かめます。
5. 取り違えは、孔径の表示と自社の液での試験の抜けに集まる
取り違えは、次の4つに集まります。
- 孔径の表示だけで選ぶ:0.2 µmと書かれていても、除菌グレードの試験を通ったものと、菌を減らす値だけを示したものがあります。後者のろ液を無菌として扱うなら、証拠が足りません。
- 実際の液で試さない:タンパク質が膜に吸着して濃度が落ちる、粘度で流量が出ないといったことは、自社の液を流してみないと分かりません。
- 小型のデバイスと商用のフィルターで膜が違うのに気づかない:膜が変われば、確かめ直す範囲が広がります。
- 膜を決めてから完全性試験の方法を探す:方法はメーカーごとに指定が違うため、膜と一緒に決めます。
6. 孔径の表を開く前に、保証する対象と詰まり方を決める
孔径の表を開くのは、保証する対象と詰まり方を決めたあとです。手元の工程やメーカーの見積には、次の順に当てます。
- そのろ過の役目:あとで液を無菌として扱うか、ウイルスの除去を主張するか、製品を残すかを決めます。
- 詰まり方:通す液は何で詰まるかを見て、詰まり方を測る試験を自社の液で行ったかを確かめます。
- 除菌ろ過の成績:どの菌をどれだけ流した成績かを確かめ、自社の液での保持の確認が済んでいるかを見ます。
- 完全性試験:方法と基準値を確かめ、使用前(PUPSIT)の要否をどう判断したかを残します。
- ウイルス除去の条件:LRVはどのウイルスで、膜1 m²あたり何Lまで流した値かを確かめます。中断を含む条件のデータがあるかも聞きます。
- プレフィルターの構成:内蔵か別体か、詰まったときに何を交換するかを確かめます。
- 膜の同一性と資料:小型のデバイスと商用のフィルターが同じ膜かを確かめます。使い捨てなら、抽出物・溶出物の資料と、製品を変更するときの事前の連絡が約束されているかを確かめます。
製品は除菌フィルター、ウイルス除去フィルター、デプスフィルター、メンブレンフィルター、プレフィルター、カプセルフィルター、フィルターホルダー、TFFシステムの各ページで比べられます。
参考文献
- FDA, Guidance for Industry: Sterile Drug Products Produced by Aseptic Processing, Current Good Manufacturing Practice(2004)(除菌グレードの定義、1 cm²あたり10⁷個の負荷、使用前後の完全性試験)
- European Commission, EudraLex Volume 4, EU GMP Annex 1: Manufacture of Sterile Medicinal Products(2022)(使用後の完全性試験と、使用前のPUPSITの原則と例外)
- MHRA, Post-inspection letter to Cipla Limited, Unit V(2023年7月10日付、FOI2024/00081)(ろ過滅菌の管理の主要な不備)
- ICH Q5A(R2): Viral Safety Evaluation of Biotechnology Products Derived from Cell Lines of Human or Animal Origin(工程全体でのウイルスクリアランス製造工程がウイルスをどれだけ除去・不活化できるかを評価し、製品の安全性を確保する取り組みです。各工程の低減能力を対数の値で示します。詳しく →の評価)
- Barone PW, et al. Viral contamination in biologic manufacture and implications for emerging therapies. Nat Biotechnol. 2020;38(5):563-572. doi:10.1038/s41587-020-0507-2(業界共有の18件のウイルス混入事例の解析)
- BioPharm International, Genzyme Detects Virus Contamination in Bioreactor, Halts Production(2009年。Allston工場でのウイルス混入と生産停止)

次に読む
抗体医薬/モノクローナル抗体この製造の全体像を、工程マップで見るこの記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/filtration-selection-guide