無菌試験と迅速微生物試験(RMM)とは
出荷前の無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →で陽性が出る。現場でいちばん避けたい事態です。ところが、その裏返しは成り立ちません。陰性だったからといって、そのロットが無菌だと言い切れるわけではない。この非対称が、無菌試験という試験の性格を決めています。陽性は多くを語りますが、陰性はほとんど何も語りません。
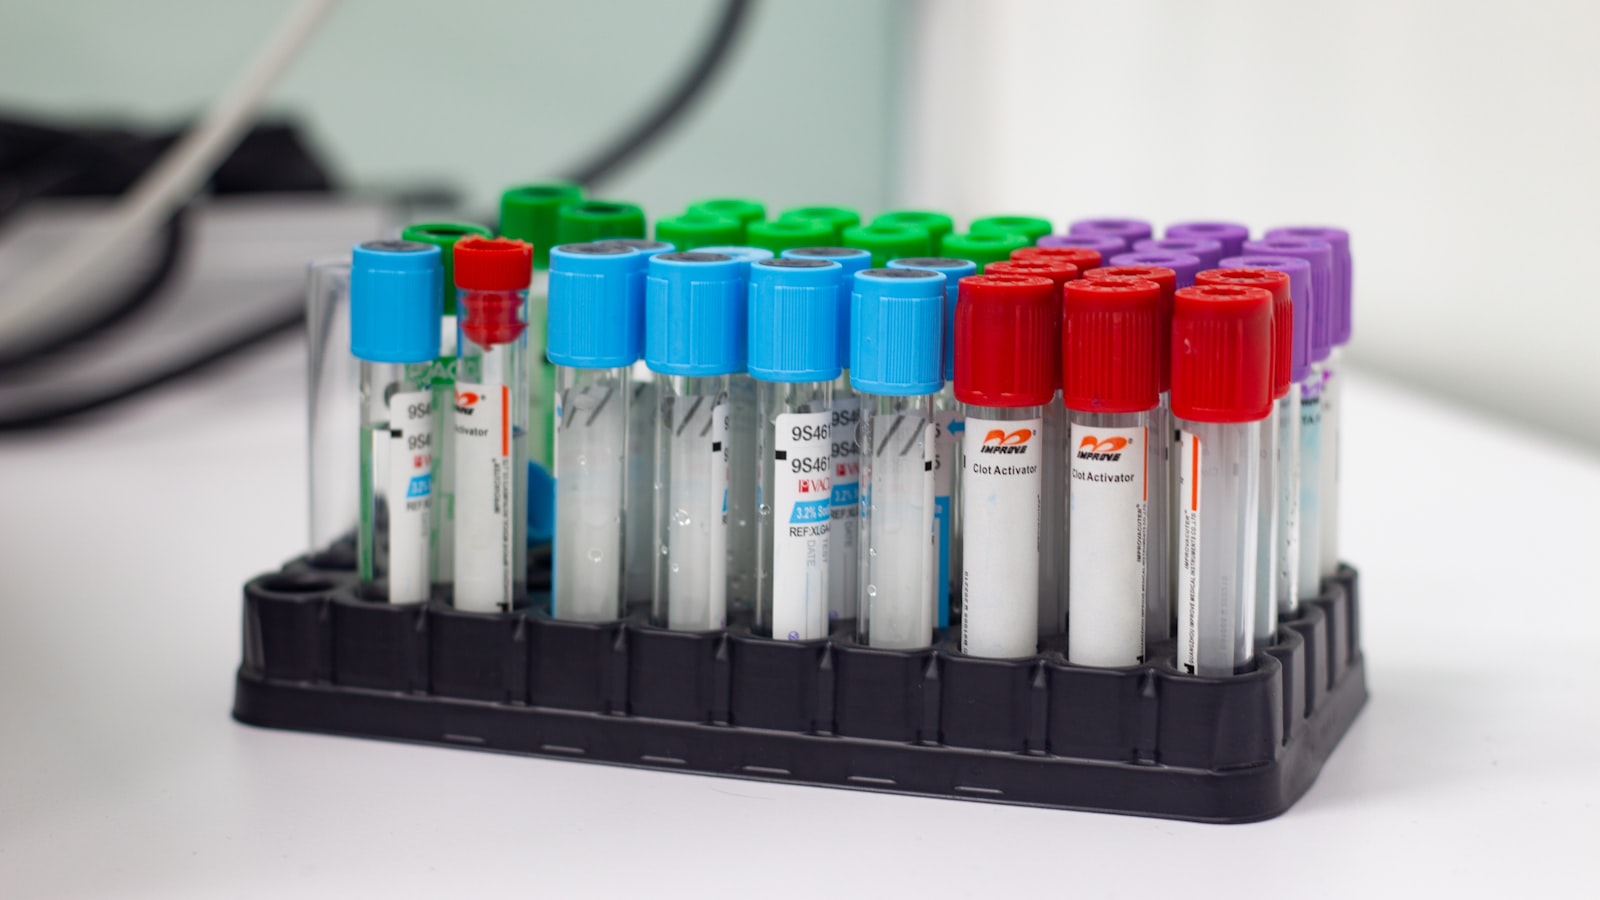
核心は一点です。無菌試験は、ロットの無菌性を証明する試験ではありません。全数を調べているわけではなく、抜き取った少数の容器を培養しているだけだからです。1000本に1本が汚染されたロットから 20本 を抜いて調べたとき、少なくとも1本で陽性が出る確率は、計算すると 2% ほどにしかなりません。残りの 98% は、汚染があるのに陰性と出ます。
この記事では、まず試験の中身を確かめ、いま書いた統計の限界、14日 という培養期間がもたらす時間の限界、迅速微生物試験の原理、そして導入の関門の順に解説します。無菌操作外部から微生物を入れずに工程を進める操作。最終滅菌できない細胞治療では全工程で無菌性を維持する。詳しく →そのものは無菌ろ過と環境モニタリングと培地充填にあります。最後に、導入を決める順序を並べます。
- 無菌試験は無菌性の証明ではなく、工程が設計どおり働いたことの最終確認にすぎません。
- 0.1% の汚染率に対し、20本 の検体で陽性が出る確率は 2% ほどしかありません。
- 培養に 14日 かかるため、有効期間の短い細胞治療では結果を待てず、RMM の必要が生じます。
試験の中身 ― ろ過するか、直接入れるか
薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく →が定める方法は、大きく二通りです。
一つはメンブレンフィルター法検体をろ過して微生物を膜上に捕集し、洗浄後に培地で培養する無菌試験の方法。詳しく →で、検体を 0.45 µm の膜でろ過し、微生物を膜の上に集めてから、洗浄液で 100 mL ずつ数回すすぎます。抗菌作用のある製品でも、この洗いで薬剤を流せるのが利点です。そのあと、集めた膜を培地に入れて培養します。Merck の Steritest や Sartorius の Sterisart のような閉鎖系外気と触れずに培地交換やサンプリングを行う閉鎖された流路。無菌を保ち汚染を防ぐ。詳しく →の器具を使うのが一般的で、操作時の汚染を減らせます。
もう一つは直接接種法検体をそのまま培地に加えて培養する無菌試験の方法。ろ過が難しい検体に用いる。で、検体をそのまま培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →に入れるため、ろ過できない製品に使います。培地は二種類を使い、チオグリコール酸培地は 30〜35℃ で嫌気性菌と好気性菌を、大豆・カゼイン消化培地は 20〜25℃ で真菌と好気性菌を狙います。いずれの方法でも、培養期間は 14日 です。
試験の前に、その製品で微生物が本当に育つかを確かめる作業もあります。少数の菌を接種して増殖を見る手順で、製品の抗菌性が試験を殺していないかの確認です。この確認を省くと、陰性の理由が「いない」のか「育たない」のか分かりません。
陰性が意味すること ― 統計の話
ここが、この試験でいちばん誤解される部分です。
USP米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく → <71> は検体数を定めていて、500本を超えるロットなら 20本 を調べ、すべて陰性なら合格とします。では、その 20本 が陰性だったとき、残り数万本について何が言えるのか。
計算してみると、心もとない答えが出ます。汚染率が 0.1%、つまり 1000本に1本が汚染されているロットを考えます。1本を調べて陰性になる確率は 99.9% なので、20本 すべてが陰性になる確率は 0.999 の 20乗、およそ 98% です。裏返すと、汚染を捕まえられる確率は 2% しかありません。汚染率が 1% あっても、検出できる確率は 18% ほどです。
だから無菌試験は、無菌性を作る仕組みではありません。作るのは無菌操作と環境管理のほうで、試験はその仕組みが働いたかどうかを最後に確かめる関門です。無菌試験に合格したロットが無菌なのは、試験に合格したからではなく、工程がそう作ったからです。
ProgLoopで調べるこの製品・工程、ProgLoopで実務者に聞く関連製品や他社の使用経験とあわせて引けます。迷えば、そのまま質問も投げられます。ProgLoopで調べる14日 という壁 ― 細胞治療では間に合わない
統計の限界とは別に、時間の限界もあります。
培養に 14日 かかるということは、その 14日 が経つまで出荷できないということです。抗体医薬のように安定な製品なら、在庫として待たせておけます。ところが細胞治療生きた細胞そのものを有効成分とする医薬。CAR-Tなどが代表。詳しく →では事情が変わります。凍結しない自家製品の有効期間医薬品が規定の品質を保てると保証される期間。安定性データの経時変化から設定する。詳しく →は 24〜72時間 の桁で、14日 待てば製品そのものが無くなります。
実務では、投与後に結果が判明する形を取らざるを得ません。中間工程の無菌試験や、培地の外観、グラム染色といった代替の情報を組み合わせて投与の可否を判断し、14日 の結果は事後の確認に回す。これは規制上も認められている運用ですが、望ましい形ではありません。
だから、結果が早く出る方法が求められてきました。ここで迅速微生物試験が出てきます。
RMM を入れる動機は、細胞治療では「間に合わせるため」ですが、通常の製剤では「在庫を減らすため」です。動機が違えば、求める時間短縮の幅も、許容できる検出感度も変わります。何のために速くするのかを先に決めておかないと、導入の要件が定まりません。
RMM ― 三つの原理
迅速微生物試験は、原理によって三つに分かれます。
一つ目が、増殖を早く捉える方法です。培養は従来どおり行いますが、菌が出す二酸化炭素や代謝産物を連続的に検出して、コロニーが見えるより前に陽性を知らせます。bioMérieux の BacT/ALERT や BD Biosciences の BACTEC がこの系統で、多くの菌では 24〜72時間 のうちに検出されます。細胞治療の無菌試験では、この方式が実務で広く使われてきました。
二つ目は、増殖の初期段階を画像で捉える方法です。膜の上の微小なコロニーを自動で撮影し続け、目視できる大きさになる前に計数します。Rapid Micro Biosystems の系がこれにあたり、培養期間をおよそ半分に縮められます。従来法と同じく生きた菌を数えるので、既存の手順との対応を説明しやすい点が強みです。
三つ目は、増殖させずに測る方法です。ATP の発光量を見る方法や、核酸を増幅して検出する方法がこれにあたり、Charles River の系などが知られます。最も速い代わりに、死菌を拾う可能性や、検出したものが何かを特定しにくいという課題が残ります。
速さと、従来法との対応づけやすさは、だいたい反比例します。どこで折り合うかが選択です。
導入の関門 ― 同等性をどう示すか
新しい方法を出荷判定製造したロットを規格に照らして出荷の可否を決める判断。有効期間の短い製品では時間との戦いになる。詳しく →に使うには、従来法と同等だと示す必要があります。
拠り所になるのが USP <1223> と Ph. Eur.欧州医薬品品質局(EDQM)が発行する、医薬品の品質基準を定めた公定書で、署名国・加盟国の規制に法的効力を持つ。詳しく → 5.1.6、そして日本薬局方の参考情報です。求められるのは、特異性、検出限界検出できる最小量。分析法の性能を示すバリデーション項目の一つ。詳しく →、頑健性培養時間や試薬ロットなど条件を少し振っても、アッセイの値が耐えて安定する性質。詳しく →、そして従来法との比較です。とくに検出限界は重要で、従来法と同じかそれより低い菌数を検出できることを、複数の菌種で示します。
厄介なのは、菌種をどう選ぶかです。薬局方が指定する標準菌株だけでなく、自社の環境モニタリング無菌製造区域の空気・表面・作業者を微粒子や微生物で継続監視し、汚染管理の状態を記録する活動。詳しく →で実際に検出されている菌を含めることが期待されます。製造所ごとに出てくる菌は違うので、この部分は各社が自前で組み立てるしかありません。EU GMP の Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく → は汚染管理戦略の中に RMM を位置づけていて、環境モニタリングで得た菌のリストが、そのままバリデーション試験法が目的に合う性能を持つことを立証する妥当性確認。正確さ・精度などを評価する。詳しく →の材料に使えます。
規制当局への説明も要ります。ICH Q2(R2)分析法バリデーションのガイドライン。分析手順が妥当性を持つことを確認する枠組みを定める。詳しく → と ICH Q14分析法の開発を扱うガイドライン。方法のライフサイクル全体と、科学・リスクに基づく変更管理を扱う。詳しく → の考え方に沿って分析法として組み立て、21 CFR Part 610 の枠組みでは代替法の使用が明示的に認められています。技術的に速い方法があることと、それを出荷判定に使えることのあいだには、この実証の工程が挟まります。
導入を決める順序
RMM培養時間を大幅に短縮、または培養せずに微生物を検出する手法群の総称。詳しく → を検討するとき、次の順で決めると議論が早く収束します。
一番目は、何のために速くするのかを決めることです。 細胞治療で投与に間に合わせたいのか、通常製剤製剤。原薬を処方・充填して、最終的な投与形態に仕上げた製品。詳しく →で在庫を圧縮したいのか。目的が違えば、必要な時間も許容できる感度も変わります。二番目に、どこまで短縮すれば目的を満たすかを数字で置きます。14日 を 7日 にすれば足りるのか、24時間 でなければ意味がないのか。
三番目が原理の選択です。必要な時間が 5〜7日 なら増殖を捉える方式で足り、24時間 の桁が要るなら増殖させない方式まで視野に入ります。四番目に、バリデーションに使う菌種を決めます。薬局方の標準菌株に加えて、自社の環境モニタリングで実際に出ている菌を並べます。
最後に、従来法との比較データを取ります。RMM の導入で本当に重いのはここで、装置の選定より、同等性変更前後が完全に同一でなくても、品質・安全性・有効性で高い類似性を保ち差異が悪影響しないと言える状態。詳しく →を示すためのデータを揃える作業のほうに時間がかかります。装置を入れてから菌株を探し始めると、導入は一年単位で遅れます。
参考文献
- ICH Q2(R2)(分析法バリデーション)
- ICH Q14(分析法開発)
- USP <71> Sterility Tests/USP <1223> Validation of Alternative Microbiological Methods(米国薬局方・当該一般試験法/一般情報章)
- Ph. Eur. 2.6.1 Sterility/5.1.6 Alternative methods for control of microbiological quality(欧州薬局方)
- 日本薬局方 4.06 無菌試験法・参考情報「迅速微生物試験法」
- EU GMP Annex 1(Manufacture of Sterile Medicinal Products)
この記事に関連する工程
次に読む
抗体医薬この分野の解説記事を、まとめて見る(282本)


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを月数回お届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。


