原薬由来ニトロソアミン(NDSRI)とは?許容摂取量はなぜ分子の構造から決めるのか
原薬由来ニトロソアミン(NDSRI原薬分子そのものがニトロソ化されて生じるニトロソアミン。難揮発性で、LC-MS/MSなどで定量する。詳しく →)とは、薬の分子そのものにニトロソ基(窒素に酸素が二重結合でついた N=O の部分)がついてできる、発がん性が疑われる不純物です。品質保証や開発の担当者は、この不純物を1日にどれだけまで許すかを決め、その量まで測れる分析法を用意します。
ただし、NDSRIは薬ごとに別の物質で、発がん性を確かめた動物のデータがほとんどありません。そのため、1日に許す量(許容摂取量特定の不純物について、生涯摂取しても許容できるとされる1日あたりの量。発がん性データなどから設定する。詳しく →)は、多くの場合、分子の構造から発がんの強さを見積もって決めます。
この記事では、NDSRIとは何か、許容摂取量の決め方、構造から見積もる方式を順に説明します。続いて、(Q)SAR化学構造から毒性などの性質を予測する手法。構造アラートによる変異原性の評価に使う。詳しく →(定量的構造活性相関)とエイムス試験細菌を使って化合物の変異原性を調べる試験。陽性なら変異原性不純物として厳しく管理する。詳しく →の役割、測る濃度、自分の薬で確かめる順番を説明します。
- NDSRIとは:原薬の分子にある窒素を含む部分(アミン)が亜硝酸と反応し、ニトロソ化されてできる不純物です。薬ごとに別の物質になるため、標準品も発がん性のデータも手に入りにくいのが特徴です。
- なぜ構造から決めるのか:多くのNDSRIには発がん試験のデータが無く、厳しい既定値を当てるだけでは、薬の供給が止まることがあるからです。
- どうやって決めるのか:窒素の隣の炭素(α炭素)の水素の数と周りの構造で点をつけ、1(最も強い)から5(最も弱い)の区分に分けて、区分ごとの許容量を当てます。
1. NDSRIとは何か
NDSRIとは、原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の分子にある窒素を含む部分(アミン)が亜硝酸と反応し、ニトロソ化されてできる不純物です。
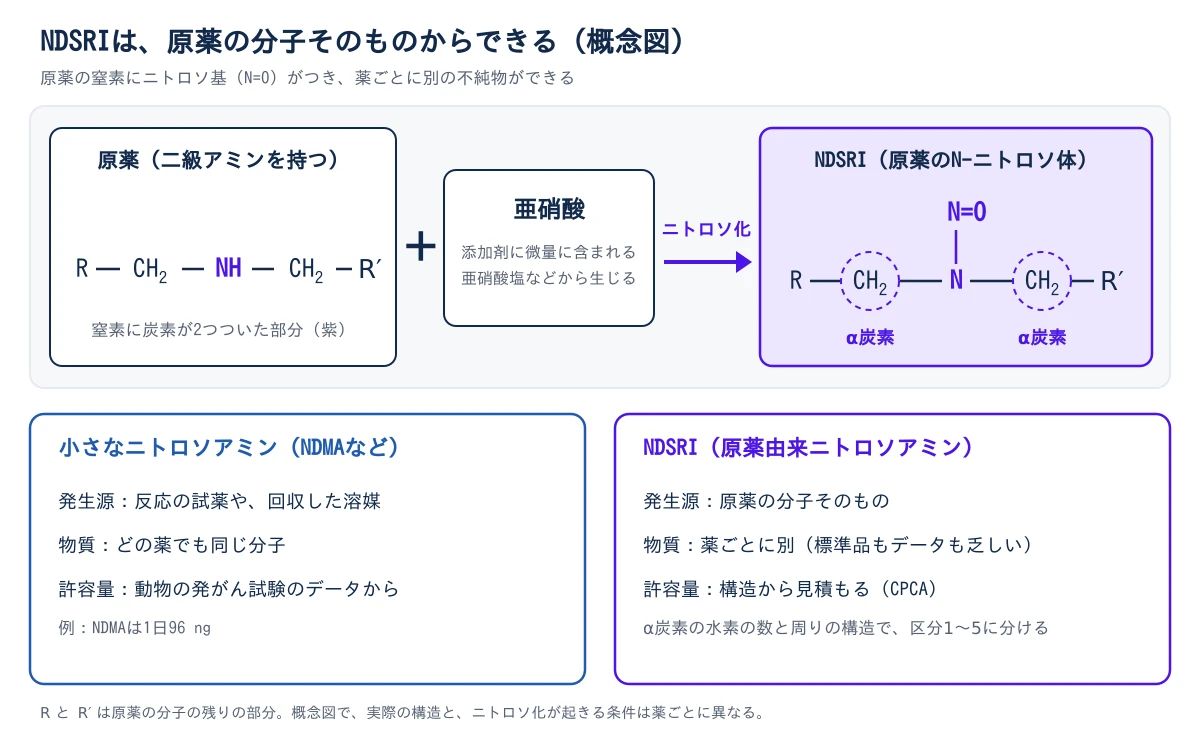
原薬には、窒素に炭素が2つついた部分(二級アミン)を持つものが多くあります。この窒素が、添加剤に微量に含まれる亜硝酸塩などから生じた亜硝酸と出会うとニトロソ基がつき、原薬とほぼ同じ形の新しい分子ができます。
2021年には、禁煙補助薬バレニクリンの錠剤から、その分子にニトロソ基がついた N-ニトロソバレニクリンが見つかりました。米国では同年9月に、全ロットが自主回収されています。
NDMAなどとの違い
2018年のバルサルタンの回収で問題になった NDMA(N-ニトロソジメチルアミン代表的なニトロソアミンの一種で発がん性が知られる。バルサルタン原薬から検出されニトロソアミン問題の発端となった。詳しく →)と違い、NDSRIは薬ごとに別の物質です。NDMAは試薬や回収した溶媒から入り込むので経路を断てば減らせますが、NDSRIは原薬自身から生じるため、同じ手は使えません。
そのため、NDSRIには次の3つの難しさがあります。
- 標準品:市販品が無いことが多く、分析法を一から立てます。
- 発がん性のデータ:構造によって強さが大きく違うのに、データがほとんどありません。
- 対象の広さ:二級アミンを持つ原薬は多く、対象の医薬品が広がります。
アミンと亜硝酸が出会う場所の洗い出しは、遺伝毒性不純物とニトロソアミンにまとめました。
つまり、NDSRIでは、薬ごとに答えを出す材料が手元にないまま「どこまで許すか」を決めなければなりません。では、許す量は、ふつうどう決めるのか。
2. 許容摂取量は、ふつうどうやって決めるのか
許容摂取量(AI)は、本来、その物質の動物の発がん試験から、生涯(70年)毎日摂ってもがんになる人が10万人に1人しか増えない1日の量として逆算します。 決め方は、データがあるかどうかで2つに分かれます。
- データがあるとき:ラットなどの発がん試験で、動物の半数に腫瘍が出ると見込まれる量(TD50)から逆算します。
- データが無い変異原性不純物DNAを傷つけうる有機不純物。元素不純物とは別枠で管理される。詳しく →:ICH M7(変異原性不純物の指針)が置く共通の目安、毒性学的懸念の閾値(TTC)遺伝毒性物質でも生涯摂取して許容できると見なす一日曝露量の目安。変異原性不純物の管理に使う。詳しく →の1日1.5 µgを当てます。
NDSRIは、このどちらにも当てはまりません。多くのNDSRIには発がん試験のデータが無く、薬ごとに長期の動物試験を新しく行うのも、多くの場合は現実的ではありません。
共通の目安も使えません。ICH M7医薬品中のDNA反応性(変異原性)不純物を評価・管理し、発がんリスクを抑えるためのガイドライン。詳しく →は、N-ニトロソ化合物を、1.5 µgより少ない量でも無視できない発がんのリスクがありうる「懸念すべきグループ」に入れているからです。
つまり、自社のNDSRIに、一般の変異原性化合物が遺伝子に突然変異を起こす性質。発がんにつながりうるため非臨床で早期に評価する。詳しく →不純物と同じ1.5 µgを当てて済ませることはできません。では、いちばん厳しい値を当てておけばよいのか。
3. なぜ厳しい既定値を当てるだけでは済まないのか
値が厳しすぎると、基準を超えたロットを出荷できなくなり、患者に薬が届かなくなることがあるからです。
データの無いニトロソアミンには、まず安全側に倒した既定値が当てられました。EMA(欧州医薬品庁)は1日18 ngを置き、FDAも一部のNDSRIに1日26.5 ngを勧めていました。
厳しい値が出荷を止めた例が、バレニクリンです。FDAは当時、N-ニトロソバレニクリンの許容量を1日37 ngとしていましたが、2021年7月、供給を保つため、1日185 ngまでの暫定の値で出荷することを問題にしないと発表しました。
FDAは、185 ngでも37 ngと比べた追加の発がんリスクはわずかで、禁煙の利益がそれを上回ると説明しています。暫定の値は2022年5月に終わり、新しく作る製品には再び37 ng以下が求められました。
このように、許容量は低いほどよい値ではなく、薬を使えなくなる害と発がんのリスクを比べて置く値です。では、データが無い物質に、根拠のある値をどう出すのか。
4. 構造から、どうやって許容量を決めるのか
CPCA(発がん力価カテゴリー化アプローチNDSRIの発がん力価を分子の構造的特徴から段階的に見積もり、カテゴリーごとに推奨許容摂取量を割り当てる方法。)は、NDSRIを構造から、発がん性の強さで1(最も強い)〜5(最も弱い)の区分に分け、区分ごとの許容量を当てる方式です。 FDAが2023年8月のガイダンスで示し、EMAも同じ年に同じ方式を公表しました。
区分は、窒素の隣の炭素(α炭素)についた水素の数と、周りの構造でつけた点で決めます。α炭素を見るのは、ニトロソアミンの多くが、体の中で代謝されて初めてDNAと反応するためです。酵素がα炭素に水酸基をつけると(α-ヒドロキシ化)、分子が分かれてDNAと反応する物質ができます。
区分を出す手順
区分は、次の順に決めます。
- 区分5になる形を除く:α炭素に水素が無い、どちらの側も水素が1つ以下、または三級のα炭素(炭素3つと結合したもの)がある場合は、α-ヒドロキシ化が起きにくいとみて区分5にします。
- 水素の数で点をつける:両側のα炭素の水素の数で1〜3点をつけ、「2つと2つ」「2つと3つ」の形は最も低い1点です。
- 構造の特徴で点を足し引きする:カルボン酸がある、ニトロソ基がピロリジン環(窒素を含む5員環)の中にあるなど、強さを下げる特徴で点を足します。α炭素に芳香環がつくなど、強さを上げる特徴では点を引きます。
- 合計点から区分を決める:1点以下なら区分1、2点なら区分2、3点なら区分3、4点以上なら区分4です。
点が低いほど、発がんの強い区分に入ります。
区分ごとの許容量
| 区分 | 1日の許容量 | 値の根拠 |
|---|---|---|
| 1 | 26.5 ng(FDA)、18 ng(EMA) | ニトロソアミン全体に当てる上限と同じ |
| 2 | 100 ng | NDMA(96 ng)より強くないとみる |
| 3 | 400 ng | 区分2より強さを4分の1とみる |
| 4 | 1,500 ng | ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → M7の共通の目安(1.5 µg)と同じ |
| 5 | 1,500 ng | ICH M7の共通の目安と同じ |
区分ごとの値は、その区分に入る強さの幅のうち、おおむね安全側の端に置かれ、区分1と区分4・5では50倍以上違います。たとえば N-ニトロソバレニクリンは、2024年3月からFDAの一覧でCPCANDSRIの発がん力価を分子の構造的特徴から段階的に見積もり、カテゴリーごとに推奨許容摂取量を割り当てる方法。の区分3(1日400 ng)に置かれており、2021年の37 ngの約11倍にあたります。
区分1の値はFDAとEMAで違い、同じ物質でも出荷する地域で上限が変わります。FDAは、米国向けの製品にはFDAの値を使うよう勧めています。
CPCAを使わない場合
当局が、その物質の実験データ(NDMAの1日96 ngなど)や、構造の似た物質のデータを借りる read-across構造の似た代替化合物のデータを借りて、対象物質の毒性や許容摂取量を推定する手法。 で値を示しているときは、CPCAではなくその値を使います。
窒素の隣の炭素が酸素などと二重結合でつながるニトロソアミド類や、芳香環の中の窒素にニトロソ基がつく形も、CPCAの対象外です。
つまり、CPCAの区分は、ほかの根拠が無いときに構造だけから出せる、安全側に寄せた値です。では、(Q)SAR分子の構造をどう変えると効き目や毒性がどう変わるかの関係。化合物最適化の指針になる。詳しく → やエイムス試験はどこで使うのか。
5. (Q)SARとエイムス試験は、何のために使うのか
(Q)SARとエイムス試験は、発がんの強さではなく、変異原性(DNAに変化を起こす性質)があるかを見るための道具です。
CPCAとは答える問いが違い、3つの役割は次のとおりです。
- (Q)SAR:構造から変異原性の有無を予測します。ICH M7は、統計に基づく方法と専門家の規則に基づく方法の2つを求めています。
- CPCA:発がん性の強さを、区分として見積もります。
- エイムス試験:細菌を使い、その物質の変異原性を実測します。
3つを組み合わせて、「変異原性はあるか」「あるなら、どれだけ強いか」に答えます。
ただし、N-ニトロソ基は、2節で触れた「懸念すべきグループ」の構造です。そのためNDSRIでは、(Q)SARを変異原性の手がかりにとどめ、強さはCPCAで見積もります。
エイムス試験は、標準の条件では一部のニトロソアミンで感度が下がると報告されています。そのためFDAは、ラットとハムスターの肝臓から取ったS9(代謝酵素を含む画分)を30%の濃度で使い、30分前培養する強化条件を勧めています(Ames試験の読み方)。
FDAは、CPCAの値より高い許容量を求めるときは、その物質の実験データか read-across で根拠を示すよう勧めており、強化条件のエイムス試験はそのデータの1つです。
つまり、CPCAの値を工程で守れないときは、まず低減策を考え、そのうえで実験データを根拠に高い値を当局と相談します。では、分析ではどこまで測ればよいのか。
6. 許容量が決まったら、どこまで測れればよいのか
測るべき濃度は、許容摂取量(ng)を薬の1日最大投与量(mg)で割り、ppm抗体1mgあたりの不純物量(ng)のように、100万分の1の比で微量成分の割合を表す単位。詳しく →(百万分の一)の単位で求めます。
たとえば、許容量が1日26.5 ng(区分1)で、1日最大量が500 mgの薬なら、約0.05 ppm(53 ppb、ppbは十億分の一)です。同じ区分でも、1日に飲む量が多い薬ほど、測らなければならない濃度は低くなります。
多くのNDSRIは揮発しにくいため、この桁の量を大量の原薬の中で測るには、液体クロマトグラフと質量分析(MS)を組み合わせます。質量分析を2段つなぐもの(LC-MS/MS)や、高分解能の質量分析計を使うもの(LC-HRMS液体クロマトグラフィーと高分解能質量分析を組み合わせた手法。多成分の一斉分析や高い選択性が要る場面で有利。詳しく →)です。装置はLC-MSで比べられます。
最初の壁は標準品で、市販品が無ければ自社で合成するか、専門の受託先に頼みます。安定同位体で標識した同じ物質を内標準として加えると、前処理での損失や測定のばらつきを補正できます。
このように、分析法を選ぶ前に、どこまで測れればよいかを数字で出しておきます。
7. 自分の薬では、何から確かめるのか
当局がすでに値を示しているかを確かめることから始め、次の順に決めます。
- 当局の値を探す:FDAは、原薬由来ニトロソアミン(NDSRI)ができうる原薬と推奨許容量の一覧を公表し、随時更新しています。網羅した一覧ではないため、載っていなければ次へ進みます。
- 構造から区分を出す:二級アミンなど、ニトロソ化されうる部分があるかを見ます。あれば、CPCA(構造から発がんの強さを区分する方式)の対象になる形かを確かめて区分を出し、出荷する地域ごとの値を控えます。
- 測る濃度を決める:許容量を1日最大量で割った濃度と、分析法の定量下限を比べます。標準品の入手経路と、標準品の安定性も確かめます。
- できる場面を断つ:添加剤の亜硝酸塩の含量をサプライヤーから取り、保存中の増加を安定性試験出荷時から有効期限まで品質特性が規格内にとどまることを確認する試験。詳しく →で追うかを決めます。処方・添加剤・包装材の変更は、ニトロソ化のリスク評価の対象にします。
- 取引先の資料をそろえる:原薬メーカーや受託先から、リスク評価の結論、確認試験のデータ、許容量の根拠を受け取ります。
どれも、許容量の根拠と、それを守れていることを、資料で示すための確認です。
リスク評価から確認試験、変更の届出までの進め方は遺伝毒性不純物とニトロソアミンに、原薬の規格の組み方は低分子原薬の品質管理にあります。区分の点数表の全体は、FDAとEMAの文書(参考文献)に載っています。
参考文献
- ICH M7(R2) Assessment and Control of DNA Reactive (Mutagenic) Impurities in Pharmaceuticals to Limit Potential Carcinogenic Risk(Step 4、2023年。TTC個別の発がんデータがなくても、これ以下なら発がんリスクを無視できると考える、摂取量の一般的な閾値。詳しく → 1.5 µg/日、ニトロソ化合物が懸念すべきグループに入ること)
- FDA, Recommended Acceptable Intake Limits for Nitrosamine Drug Substance-Related Impurities (NDSRIs)(最終ガイダンス、2023年8月。許容量の定義、CPCAの区分と点数表、区分1の26.5 ng/日、強化条件のエイムス試験、ppm への換算)
- FDA, Updated Information | Recommended Acceptable Intake Limits for Nitrosamine Drug Substance-Related Impurities (NDSRIs)(原薬ごとの推奨許容量の一覧。N-ニトロソバレニクリンを2024年3月に区分3、400 ng/日へ)
- FDA, Control of Nitrosamine Impurities in Human Drugs(Revision 2、2024年9月)
- FDA, FDA Updates and Press Announcements on Nitrosamine in Varenicline (Chantix)(2021年7月の暫定値185 ng/日、2022年5月の37 ng/日への復帰)
- FDA, Pfizer Expands Voluntary Nationwide Recall to Include All Lots of Chantix (varenicline) Tablets Due to N-Nitroso-Varenicline Content(2021年9月)
- CIDRAP, FDA works to mitigate shortage of quit-smoking drug(2021年8月。暫定値185 ng/日)
- EMA, Appendix 2 to the Questions and answers for marketing authorisation holders/applicants on the CHMP Opinion for the Article 5(3) referral on nitrosamine impurities in human medicinal products(CPCA。区分1の18 ng/日、土台にした84のN-ニトロソアミン)
- EMA, Nitrosamine impurities(Article 5(3) referral の概要)
- WHO Prequalification, Update: N-nitrosamine impurities(CPCAを適用しない物質の説明)

次に読む


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/ndsri-nitrosamine-qsar-acceptable-intake