遺伝毒性不純物とニトロソアミンとは?なぜ微量でも回収につながり、どう管理するのか
遺伝毒性不純物とニトロソアミンは、医薬品の製造や保管の途中で混じる不純物のうち、DNAに傷をつけてがんにつながりうるものです。ニトロソアミンはその中でも発がん性の強い一群で、低分子医薬品化学合成によって製造される比較的分子量の小さな有機化合物の医薬品で、バイオ医薬品と区別される。詳しく →の工程づくり、不純物の試験、出荷の判断に関わります。
ただし、出荷のときの試験に合格した薬でも、保管のあいだに不純物が増えて上限を超えることがあります。そのため、原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の工程だけでなく、製剤の処方と保管まで調べます。
この記事では、上限の決め方、変異を起こす性質の見分け方、回収が相次いだ理由、ニトロソアミンが生じる場所、確かめて減らす進め方を順に説明します。
- 遺伝毒性不純物とは:DNAに傷をつけて変異を起こし、がんにつながりうる不純物です。量に安全な下限が無いものとして扱い、毎日体に入る量で上限を決めます。
- なぜ回収が相次いだのか:ニトロソアミンが想定外の工程の変更や保管中の反応で生じ、規格にも試験にも載っていなかったため、市場に出たあとで見つかったからです。
- どう管理するのか:アミンと亜硝酸が出会う場所を工程・処方・保管から洗い出し、リスクがあれば高感度の分析で確かめて、低減策を届け出ます。
1. 入る層で上限が変わる:遺伝毒性不純物とニトロソアミンとは何か?
遺伝毒性化合物が遺伝子や染色体を傷つける性質。点突然変異や染色体損傷を含み、複数の試験で分担して調べる。詳しく →不純物とは、DNAに傷をつけて変異を起こし、がんにつながりうる不純物です。 合成の副生成物や保管中の分解物などに、こうした性質を持つものが混じることがあります。
ふつうの不純物は、含有率の目安で管理されます。遺伝毒性不純物はごく少量でも問題になりうるため、別の指針で扱います。国際的な指針の ICH M7 が対象にするのは、そのうちDNAと直接反応して変異を起こすもので、これを変異原性不純物DNAを傷つけうる有機不純物。元素不純物とは別枠で管理される。詳しく →と呼びます。
DNAと直接反応しない遺伝毒性物質は、不純物として含まれる程度の量なら、ふつう発がんの危険にならないとされ、M7 の対象から外れます。
ニトロソアミンは、窒素原子にニトロソ基(-N=O)がついた化合物の一群です。M7 は、N-ニトロソ化合物を発がん性がとくに強い「懸念すべきグループ」に入れ、一般の変異原性化合物が遺伝子に突然変異を起こす性質。発がんにつながりうるため非臨床で早期に評価する。詳しく →不純物より低い上限を個別に決めるとしています。
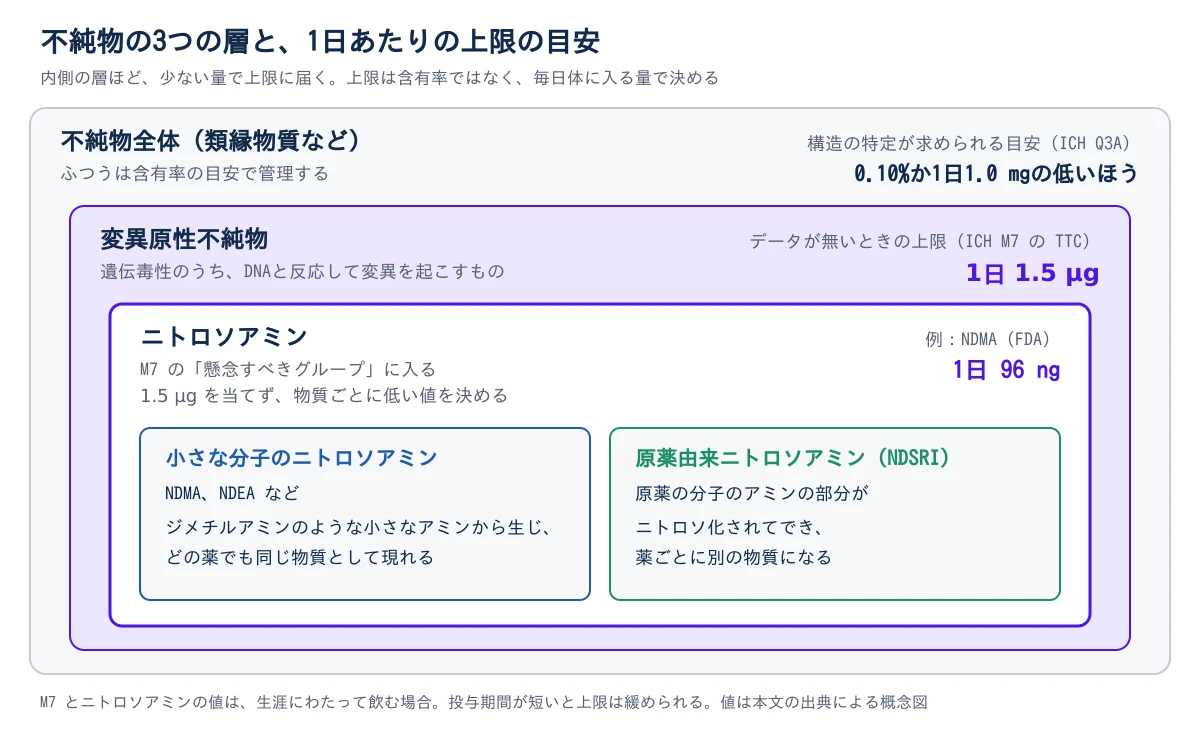
手元の不純物がこの3つの層のどこに入るか。それで、使う上限の考え方も、分析に求める感度も変わります。
2. 安全な下限が無いものとして扱う:なぜ上限を含有率ではなく1日の量で決めるのか?
DNAと反応する不純物は、量に安全な下限が無いものとして扱うため、許容できるがんの危険の大きさから、毎日体に入ってよい量を逆算して上限にします。 この上限を許容摂取量特定の不純物について、生涯摂取しても許容できるとされる1日あたりの量。発がん性データなどから設定する。詳しく →と呼びます。
ICH M7 は、発がん性のデータが無い変異原性不純物の許容摂取量を、1日1.5 µg(マイクログラム、100万分の1グラム)としています。生涯毎日摂り続けても、がんの危険の増え方が理論上10万分の1にとどまる量で、この考え方を毒性学的懸念の閾値(TTC)遺伝毒性物質でも生涯摂取して許容できると見なす一日曝露量の目安。変異原性不純物の管理に使う。詳しく →と呼びます。
ふつうの不純物は、1日の最大投与量が2 g以下の薬なら、含有率0.10%か1日1.0 mgの低いほうを超えたときに構造の特定が求められます(ICH Q3A新有効成分を含む原薬中の不純物管理に関する国際的な規制ガイドラインで、報告・同定(構造決定)・資格付与(安全性確認)の各閾値を規定する。詳しく →)。1.5 µgはその1.0 mgの数百分の一で、1日1 gを飲む薬なら含有率で1.5 ppm抗体1mgあたりの不純物量(ng)のように、100万分の1の比で微量成分の割合を表す単位。詳しく →(0.00015%)にあたります。そのため、ふつうの不純物試験とは別に、感度の高い分析法が要ります。
飲む期間が短ければ、許容摂取量は緩められます。1か月までなら、1日120 µgです。
ニトロソアミンには、1.5 µgの値を当てません。米国FDAが示す NDMA(N-ニトロソジメチルアミン代表的なニトロソアミンの一種で発がん性が知られる。バルサルタン原薬から検出されニトロソアミン問題の発端となった。詳しく →)の許容摂取量は1日96 ng(ナノグラム、10億分の1グラム)で、1.5 µgの約16分の1です。
同じ不純物でも、薬の1日量と飲む期間によって、測るべき濃度は変わります。その前に決めるべきは、手元の不純物に変異原性があるかどうかです。
3. 試験の前に構造で絞る:変異原性があるかは、どうやって見分けるのか?
まず既存の試験データを調べ、無ければ分子の構造から変異原性を予測し、警告が出たものは細菌の試験で確かめるか、上限以下に管理します。
この予測に使う計算の方法を (Q)SAR(定量的構造活性相関)と呼び、細菌を使う変異原性試験(Ames試験壊した遺伝子が変異で元に戻る回数を数え、化合物の変異原性を細菌で手早く調べる試験。詳しく →)で陽性になるかを予測します。試験をする前に、構造の情報だけで候補を絞れる点が、実測との違いです。
ICH M7医薬品中のDNA反応性(変異原性)不純物を評価・管理し、発がんリスクを抑えるためのガイドライン。詳しく → は、原理の違う次の2つを組み合わせるよう求めています。
- 規則に基づく方法:専門家が積み上げた、変異原性につながる構造(警告構造)の規則に照らして予測します。
- 統計に基づく方法:既存の試験データから学習したモデルで予測します。
2つとも警告構造を示さなければ、変異原性の懸念は無いと判断でき、追加の試験は求められません。警告構造が出たら、TTC個別の発がんデータがなくても、これ以下なら発がんリスクを無視できると考える、摂取量の一般的な閾値。詳しく →以下に管理するか、その不純物だけで Ames試験を行い、陰性なら変異原性の無い不純物として扱います。
工程に出てくる物質の一覧が欠けていれば、予測も試験も始められません。では、この仕組みがあったのに、なぜニトロソアミンでは回収が相次いだのでしょうか。
4. 重要:なぜニトロソアミンで回収や市場撤退が相次いだのか?
ニトロソアミンが想定外の工程の変更や保管中の反応で生じ、規格にも試験にも載っていなかったため、市場に出たあとで見つかったからです。 FDAの指針は、許容摂取量を超えるロットは出荷すべきでなく、市場からの回収に至ることもあるとしています。
2018年、降圧薬バルサルタンの原薬から NDMA が見つかり、世界規模の回収につながりました。その後、ほかのサルタン系の薬や、胃薬のラニチジン、糖尿病薬のメトホルミンにも検出が広がりました。
バルサルタン:工程を変えたときの評価が抜けた
FDAの警告書によると、原薬のメーカーは2011年に新たな溶媒を使う工程へ変えた際、変異原性不純物ができる可能性を十分に評価していませんでした。想定外の不純物を見つける分析法が要るかも、評価していなかったとされています。
ラニチジン:保管のあいだに増えた
2020年4月、FDAはラニチジンの全製品について、米国市場からの撤退を求めました。一部の製品の中のNDMAが、時間とともに、また室温より高い温度で保管されると増えると判断したためです。
FDAの医薬品評価研究センターの所長は、多くの検体で許容できない量は見られなかったとしたうえで、保管の期間と条件が分からない以上、品質が保証できない限り患者に届くべきではないと述べています(編集部訳)。
出荷時に基準内でも、保管中に増える。それなら、出荷時の試験だけでは品質を示せません。FDAの指針も、高速液体クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →(HPLC)のような、原薬の純度を見るふつうの試験では、ニトロソアミンは見つかりにくいとしています。
測って見つかるのを待っていては遅い。どこで生じうるかを、工程と保管から先に考える必要があります。
5. 合成ルートの外にも入り口がある:ニトロソアミンは、どこで生じるのか?
ニトロソアミンは、アミン(窒素原子に炭素の鎖がついた化合物)と亜硝酸が、多くは酸性の条件で出会うと生じます。
この2つが入り込む主な入り口として、FDAの指針とEMAの評価報告書は次の4つを挙げています。
- 反応の試薬:亜硝酸ナトリウムを使う工程や、余ったアジ化物(反応に使う試薬)を亜硝酸で分解する後処理です。EMAの評価報告書によれば、バルサルタンでは、この後処理を含む段階でNDMAが生じていました。
- 溶媒と回収溶媒:DMF(ジメチルホルムアミド)のような溶媒は、高温で長く反応させると分解してアミンを生じます。回収して使い回す溶媒に、別の工程のアミンやニトロソアミンが持ち込まれることもあります。
- 添加剤と水:多くの添加剤には亜硝酸塩が ppm の桁で含まれ、製剤の中で原薬側のアミンと反応しえます。量はロットや供給元で変わり、飲用水にも含まれることがあります。
- 包装材と設備:容器や包装の部材、製造設備から、亜硝酸塩やニトロソアミンが溶け出すことがあります。
どれも、原薬の合成ルートだけを見ていては気づけない入り口です。
原薬の分子そのものにアミンの部分があれば、そこがニトロソ化されて、その薬だけの不純物ができます。これを原薬由来ニトロソアミン(NDSRI原薬分子そのものがニトロソ化されて生じるニトロソアミン。難揮発性で、LC-MS/MSなどで定量する。詳しく →)と呼びます。NDMAのような小さな分子のニトロソアミンと違って標準品も発がん性のデータも乏しく、上限の多くは分子の構造から見積もります(NDSRIとは?)。
原薬の工程表だけでは足りません。処方表、添加剤の規格書、包装の仕様書まで並べて初めて、入り口を洗い出したと言えます。
6. 評価・試験・低減の3段階:リスクがあると分かったら、どう確かめて減らすのか?
FDAの指針は、リスク評価、確認試験、低減策と変更の届出の3つの段階で進めるよう推奨しています。 指針に法的な拘束力は無く、当局の現在の考え方を示す文書です。
- リスク評価:原薬と製品ごとにニトロソアミンが混入するリスクを評価し、評価書は求められたら示せるよう保管します。
- 確認試験:リスクがあれば実際に測ります。代表的なロットを少なくとも3つ、有効期限の終わりに近いものも含めて試験します。
- 低減策と届出:工程や処方を変えてニトロソアミンを防ぐか減らし、承認事項の変更として届け出る段階です。
測り方と判定
ニトロソアミンは分子が小さく、毒性が強い。そのため、分離がよく感度の高い分析法が要ります。使われるのは、クロマトグラフで分けた成分を、質量分析(MS)を2段つないで測るタンデム質量分析です。液体クロマトグラフと組み合わせるもの(LC-MS/MS)と、ガスクロマトグラフ気化させた成分をカラムで分離して検出する分析装置です。製造工程で使った溶媒の残留量を測る残留溶媒分析などに使います。詳しく →と組み合わせるもの(GC-MS/MSガスクロマトグラフィーとタンデム質量分析を組み合わせた分析法。揮発性のニトロソアミンなどの定量に使う。)があります。
FDAの指針では、確認試験の結果が許容摂取量の10%以下なら、原因が分かり工程の管理が確立していることを条件に、規格を置かなくてよいとされます。10%を超えれば、出荷時と安定性試験出荷時から有効期限まで品質特性が規格内にとどまることを確認する試験。詳しく →の規格に加えます。この判断のために、分析法は10%の水準まで測れることが目安です。
ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → M7 は、工程で確実に除かれることを科学的な説明や工程のデータで示せれば、最終の原薬では測らない管理も認めています。
期限と、そのあとに求められること
日本では厚生労働省が2021年10月、製造販売業者に自主点検を求めました。その後、添加剤の亜硝酸塩が有効成分由来のアミンと反応するという知見などを受けて、低減策の期限を2025年8月1日まで延ばしています。
期限を前にした2025年7月には、期限のあとも、新しく承認を取るとき、製法・処方・一次包装を変えるとき、新しい知見が得られたときに、そのつど評価し直すよう求めました。
いま問われているのは、期限までの一度きりの点検ではありません。品目や変更のたびに、3つの段階を回せる手順があるかどうかです。
7. 物質の一覧づくりから:自分の品目では、何から確かめるのか?
工程に出てくる物質の一覧を作ることから始め、次の順に確かめます。
- 物質の一覧と判定:原料、試薬、溶媒、中間体、副生成物、分解物の一覧があるか。それぞれに、(Q)SAR化学構造から毒性などの性質を予測する手法。構造アラートによる変異原性の評価に使う。詳しく →(定量的構造活性相関分子の構造をどう変えると効き目や毒性がどう変わるかの関係。化合物最適化の指針になる。詳しく →)などの判定が付いているか。
- 出会う場所の記録:工程表と処方表の上で、アミンと亜硝酸(亜硝酸塩を含む添加剤や水も)が出会いうる場所を洗い出した記録があるか。
- 原薬と製剤の評価:リスク評価が原薬と製剤の両方で済み、保管中の増加も評価に入っているか。
- 分析法の感度:分析法が許容摂取量の10%の水準まで測れるか。標準品が手に入るか。外部に委託しているなら、委託先の定量下限と根拠のデータを見せてもらう。
- 変更のときの手順:供給元や製法・処方・一次包装を変えるとき、ニトロソアミンを評価し直す手順が変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →に入っているか。
どれも、測る前に、どこで生じうるかを記録で示せるようにしておくための確認です。
ふつうの不純物の閾値は類縁物質とは?で、Ames試験はAmes試験の読み方で、変更の評価は変更管理とは?で解説しています。
参考文献
- ICH, M7(R2) Assessment and Control of DNA Reactive (Mutagenic) Impurities in Pharmaceuticals to Limit Potential Carcinogenic Risk(Step 4、2023年)(3章 対象と懸念すべきグループ、5〜6章 評価の対象と(Q)SAR、7章 許容摂取量と投与期間、8章 管理の選択肢)
- ICH, Q3A(R2) Impurities in New Drug Substances
- FDA, Control of Nitrosamine Impurities in Human Drugs(Revision 2、2024年9月)(生じる条件と入り口、ふつうの試験で見つかりにくいこと、許容摂取量を超えたロットの扱い、3つの段階、確認試験の3ロット、許容摂取量の10%の扱い)
- FDA, CDER Nitrosamine Impurity Acceptable Intake Limits(NDMA 96 ng/日)
- FDA, Recommended Acceptable Intake Limits for Nitrosamine Drug Substance-Related Impurities (NDSRIs)
- FDA, Requests Removal of All Ranitidine Products (Zantac) from the Market(2020年4月1日)。報道:PharmTech, FDA Removes Ranitidine Products from Market
- FDA, Warning Letter 320-19-04, Zhejiang Huahai Pharmaceutical Co., Ltd.(2018年11月29日)
- EMA, Angiotensin-II-receptor antagonists (sartans) containing a tetrazole group(Article 31 referral)
- EMA, Assessment report, Referral under Article 31: angiotensin-II-receptor antagonists (sartans) containing a tetrazole group(EMA/217823/2019、2019年2月14日)(NDMAが生じた段階、ニトロソアミンが生じる条件、DMFの分解、回収溶媒)
- 厚生労働省/PMDA, 医薬品におけるニトロソアミン類の管理に関する取扱い
- 厚生労働省, 「医薬品におけるニトロソアミン類の混入リスクに関する自主点検について」の実施期限延長について(医薬薬審発0730第3号ほか、2024年7月30日)
- 厚生労働省, 医薬品におけるニトロソアミン類の混入リスクに関する自主点検後の対応について(医薬薬審発0724第1号ほか、2025年7月24日)
- Bharate SS. Critical Analysis of Drug Product Recalls due to Nitrosamine Impurities. J Med Chem. 2021;64(6):2923-2936. PMID: 33706513
- Amberg A, et al. Principles and procedures for implementation of ICH M7 recommended (Q)SAR analyses. Regul Toxicol Pharmacol. 2016;76:7-20. PMID: 26877192

次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/genotoxic-impurities-nitrosamine