低分子原薬(API)の品質管理とは?不純物の上限が投与量で動く理由
1日1 g で臨床試験を始めた低分子の原薬で、未知の類縁物質が0.07%出ている。構造を決めるかどうかの線(構造決定の閾値)は0.10%なので、いまは決めなくてよい。ところが次の試験で投与量が1日2 g に上がると、同じ0.07%のまま、線のほうが0.05%に下がって構造決定の対象に入ります(説明用の仮の数字。閾値は ICH Q3A新有効成分を含む原薬中の不純物管理に関する国際的な規制ガイドラインで、報告・同定(構造決定)・資格付与(安全性確認)の各閾値を規定する。詳しく →(R2))。
低分子原薬(API)化学合成などで得られる分子量が比較的小さい医薬品の有効成分。構造が明確で再現性よく合成できる。詳しく →の品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →とは、化学合成で作った有効成分を、試験項目と判定基準の一覧(規格)でロットごとに確かめることです。ただし不純物の上限の多くは毒性と1日の投与量から決まるので、同じ化合物でも投与量が変われば上限が変わります。
この記事では、規格に並ぶ項目、素性と含量の確かめ方、不純物の上限が投与量で動く理由、鏡像体と結晶形の扱い、規格を決める4つのステップを説明します。
- 低分子原薬の規格とは:どの原薬にも置く性状・確認試験・含量・不純物と、性質に応じて置く水分・鏡像体・結晶形などを、判定基準と組にした一覧です。
- なぜ上限が投与量で変わるのか:上限の多くは1日に体に入る量で決まっていて、規格ではそれを1日の投与量で割り、原薬中の濃度に直して書くからです。
- 結晶形はなぜ管理するのか:同じ分子でも結晶の中の並び方が変わると溶け方が変わり、体に吸収される量まで変わることがあるからです。
1. 規格は、Q6A の区分から自分の原薬に要る項目を選んで組む
低分子原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の規格とは、どの原薬にも置く性状・確認試験・含量・不純物と、原薬の性質に応じて置く水分・鏡像体・結晶形・粒子径などを、判定基準と組にした一覧です。 化学合成で作る新しい原薬について、この2つの区分で項目を示しているのが ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q6A です。
規格は、原薬が使ってよい品質かを決める基準(Q6A 3.1.1)。分子の性質を調べ尽くす開発中の特性解析とは違い、安全性と有効性を守るのに役立つ項目に絞ります(1.2)。項目は、何を確かめるかで3つに分かれます。
- 何であるか、どれだけあるか:性状、確認試験、含量、水分。取り違えが無く、有効成分が決めた量だけ入っていること。
- 何が混ざっているか:類縁物質(原薬と構造の似た副生成物や分解物)、残留溶媒、元素不純物、変異原性不純物DNAを傷つけうる有機不純物。元素不純物とは別枠で管理される。詳しく →、鏡像体。
- どんな固体か:結晶形と粒子径。製剤にしたときの溶け方に効く性質。
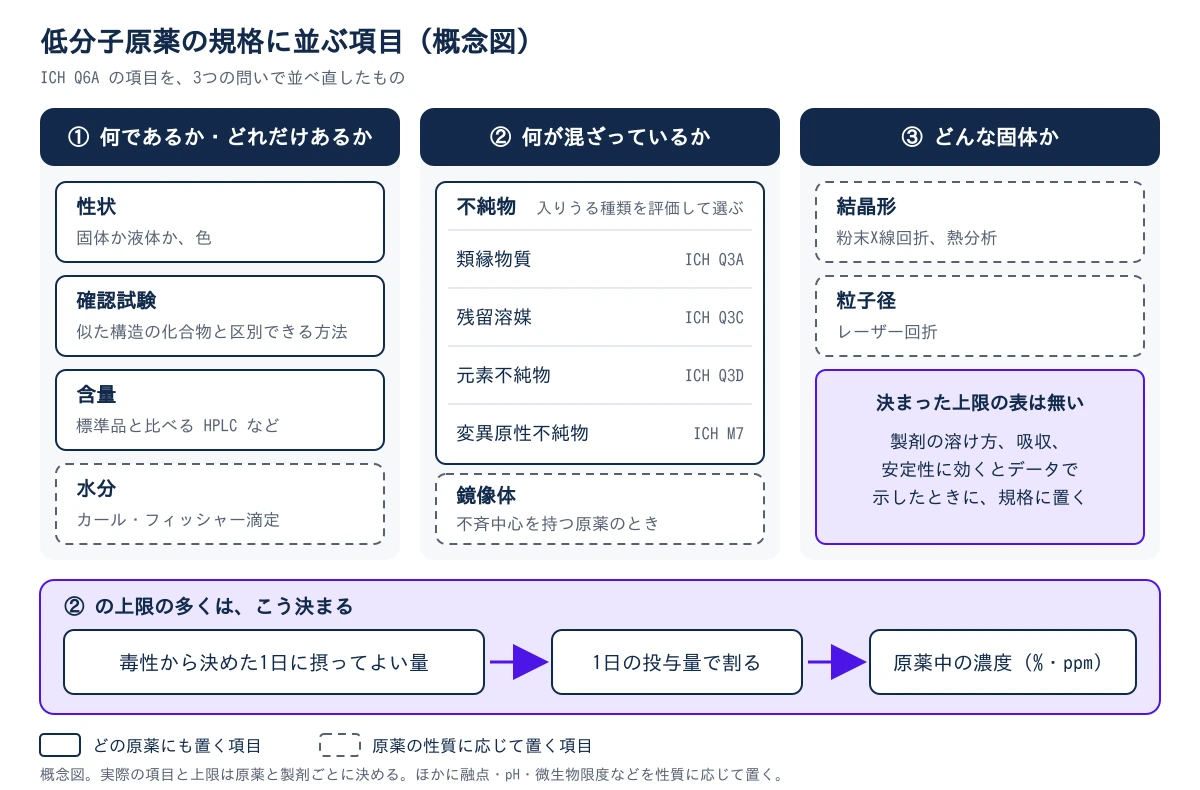
性質に応じて置く項目は、ロットごとの品質の管理に影響するときに規格へ入れます(Q6A 3.3)。一から考えるのではなく、区分に沿って選ぶ作業です。
2. 確認試験は特異性で、含量は標準品との比較で確かめる
その物質であることは似た構造の化合物と区別できる確認試験で、含量は濃度の分かった標準品と比べる方法で確かめます。
確認試験に求められるのは、混ざりうる似た構造の化合物と区別できること(特異性)で、例として赤外吸収スペクトルが挙がっています(Q6A 3.2.1)。高速液体クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →(HPLC)でピークの出る時間が標準品と同じというだけでは、特異的とはみなされません。原理の違う方法と組み合わせれば、一般に認められます。
含量は、分解物と区別して測れる方法で求めます。広く使われるのは、HPLC で濃度の分かった標準品と比べる外部標準法です。
HPLC のピーク面積の割合(面積百分率)が高くても、含量が何%かは言えません。面積百分率は、類縁物質の比率を見る値です。検出器に応答しない水分、残留溶媒、無機物は数えないので、純度を差し引きで確かめるなら、それらを別に測って合計が合うかを見ます。
水分は、吸湿しやすい原薬、湿気で分解する原薬、水和物(決まった数の水を結晶に含むもの)で置く項目です(3.3.1)。乾燥減量より、水だけを測れるカール・フィッシャー滴定が勧められています(カールフィッシャー水分計の選び方)。
3. 不純物の上限は、1日に体に入る量から決まる
不純物の上限の多くは1日に体に入る量を基準にしていて、不純物の種類ごとに、ICH のガイドラインが値や計算の仕方を示しています。
| 種類(ガイドライン) | 何が入るか | 基準 |
|---|---|---|
| 類縁物質(Q3A(R2)) | 合成の副生成物や分解物 | 報告・構造決定特定の閾値を超えた不純物について、質量分析やNMRなどを用いてその化学構造を明らかにすること。詳しく →・安全性確認の3段の閾値(%)。値は1日最大投与量で変わる(4節) |
| 残留溶媒(Q3C) | 合成や精製に使った有機溶媒 | 毒性で3クラス。クラス1のベンゼンは 2 ppm、クラス3は 5000 ppm 以下なら根拠なしで認められる |
| 元素不純物医薬品中に金属など元素の形で残る望ましくない微量成分。触媒残留や重金属が代表。詳しく →(Q3D) | 触媒や装置から入る金属など | 1日に摂ってよい量(PDE)を元素と投与経路ごとに設定。経口のカドミウムは 5 µg/日 |
| 変異原性化合物が遺伝子に突然変異を起こす性質。発がんにつながりうるため非臨床で早期に評価する。詳しく →不純物(M7) | DNA と反応して遺伝子に傷をつけうるもの | 生涯飲み続けても発がんのリスクを無視できるとされる 毒性学的懸念の閾値(TTC)遺伝毒性物質でも生涯摂取して許容できると見なす一日曝露量の目安。変異原性不純物の管理に使う。詳しく →1.5 µg/日が出発点 |
類縁物質の閾値は、超えたときに報告や確認をする線で、規格の上限そのものではありません。規格の上限は、安全性を確かめた量を超えず、製造の実力にも合うように別に決めます(Q3A 6章)。
4. 1日の投与量が上がると、同じ不純物でも上限が下がる
上限の多くは1日に体に入る量(mg/日や µg/日)で決まっていて、規格ではそれを1日の投与量で割り、原薬中の濃度(% や ppm)に直して書きます。だから1日に飲む原薬が多いほど、許される濃度は低くなります。書き出しの例が、これにあたります。類縁物質の構造決定の閾値は「0.10% と 1.0 mg/日の低いほう」。1日2 g では0.10%が2 mg にあたるので 1.0 mg/日の側が効き、濃度にすると0.05%まで下がります。
| 1日最大投与量 | 報告 | 構造決定 | 安全性確認 |
|---|---|---|---|
| 2 g 以下 | 0.05% | 0.10% または 1.0 mg/日の低いほう | 0.15% または 1.0 mg/日の低いほう |
| 2 g 超 | 0.03% | 0.05% | 0.05% |
変異原性不純物の 1.5 µg/日は、類縁物質の 1.0 mg/日より2〜3桁少ない量です。原薬中の濃度に直せば、ppm抗体1mgあたりの不純物量(ng)のように、100万分の1の比で微量成分の割合を表す単位。詳しく → の桁。残留溶媒のクラス2の表の ppm も、製剤を1日 10 g 投与すると仮定して、1日に摂ってよい量から換算した値です(Q3C)。
だから、分析法に要る感度も投与量で決まります。分析法の定量限界十分な精度で定量できる最小量。分析法の性能を示すバリデーション項目の一つ。詳しく →(信頼できる値として示せる最小の量)は、報告の閾値以下にすることが求められています(Q3A。検出限界と定量限界)。投与量が決まらないうちに分析法を作り込むと、開発の途中で投与量が上がったとき、感度が足りなくなることがあるのです。
5. 鏡像体は、なぜ通常の HPLC とは別の方法で確かめるのか
鏡に映した関係にある2つの分子(鏡像体)は、通常の HPLC では分かれないのに、体の中では別の物質としてふるまうことがあるからです。
不斉中心(結合する4つの原子や原子団がすべて違う炭素など)を持つ分子には、右手と左手のように重ならない2つの形があります。融点や溶解度は同じでも、片方だけが効く、片方に別の作用がある、という場合がある。分けるには、鏡像体の形の違いを見分ける充填剤(キラル固定相鏡像異性体(右手と左手のように重ならない分子)を分けるための固定相を詰めたカラムで、多糖類を用いたものが代表的です。詳しく →)を詰めたカラムを使います(キラルHPLCカラムの選び方)。
1つの鏡像体として開発した原薬の規格には、次の3つが求められています(Q6A 3.3.1)。
- 確認試験:2つの鏡像体と、両者が等量ずつ混ざったラセミ体を見分けられる方法で行う。
- 含量:鏡像体を区別して測る方法か、区別しない方法ともう一方の鏡像体の管理を組み合わせて求める。
- 不純物:もう一方の鏡像体は、ほかの不純物と同じ考え方で管理する。ただし低い量を測るのが難しいため、Q3A の構造決定と安全性確認の閾値は当てはめない。
根拠を示せば、もう一方の鏡像体を出発物質や中間体の試験で管理することもできます。
6. 結晶形と粒子径は、なぜ規格で管理するのか
同じ分子でも結晶の中の並び方(結晶形)が変わると溶け方が変わり、体に吸収される量まで変わることがあるからです。 1つの化合物が複数の結晶形をとることを結晶多形同じ分子が複数の異なる結晶構造をとる現象。溶解度や安定性、吸収性が形ごとに変わりうる。詳しく →と呼び、Q6A は水や溶媒を取り込んだ結晶も含めて扱います。
やっかいなのは、より安定で、そのぶん溶けにくい結晶形が後から現れることです。HIV(ヒト免疫不全ウイルス)の治療薬リトナビルは1996年に発売され、1998年に、それまで知られていなかった、より安定な II形が製造中に現れました。II形は溶けにくく、カプセル剤の溶け方が遅くなって吸収が損なわれ、カプセル剤は市場から外されて製剤の作り直しが必要でした(Bauer et al. 2001; Morissette et al. 2003)。のちの網羅的な結晶化の実験では、既知の2つに加えて新しい3つの形が見つかっています(Morissette et al. 2003)。
だから、開発の早い段階で多形スクリーニングを行います。溶媒、温度、冷却の速さを変えて結晶化を繰り返し、出てくる結晶形を洗い出す作業です。
- 見分け方:結晶の並び方の違いを回折の模様で見る粉末X線回折が基本。熱の出入りや重さの変化を見る熱分析を組み合わせ、溶媒を含む結晶かどうかも確かめる。
- 規格に入れる条件:結晶形の違いが製剤の性能、吸収、安定性に影響すると示された場合(Q6A 3.3.1)。影響が無いと示せれば、結晶形の項目が無い規格もある。
- 粒子径:粒が細かいほど表面積が大きく、溶ける速さが上がる。固形剤や懸濁剤に使う原薬で影響が大きい場合に、粒子径の分布の試験を置く。多くはレーザー回折で測り、D10、D50、D90(小さいほうから10%、50%、90%にあたる粒子径)を粉砕の条件と結びつける。
7. 1日最大投与量から始める、規格を決める順番
1日最大投与量を決めることから始め、次の順に決めていくと、あとで分析法を作り直す手戻りを減らせます。
ステップ1:1日最大投与量を確定させる
ここが決まらないと、類縁物質の閾値も元素不純物の濃度の上限も置けません。2 g/日に近ければ、両側の閾値を見込んでおきます。
ステップ2:合成ルートから入りうるものを洗い出し、変異原性を評価する
使った溶媒、触媒の金属、想定される副生成物を並べる。測る前に行うリスク評価です。DNA と反応しやすい部分構造分子の一部の構造パターンで、これを手がかりに該当する化合物を検索で拾う。詳しく →(警告構造)を持つ不純物があれば、1.5 µg/日を満たす感度が要り、分析法の設計が変わります。
ステップ3:鏡像体と結晶形を調べる
不斉中心があれば、確認試験・含量・不純物のどこで鏡像体を見分けるかを決め、分ける方法を用意します。結晶形は、製剤の設計が固まる前に、出うる形を洗い出しておきます。
ステップ4:分析法を固める
上限に対して十分な定量限界があるかを確かめ、システム適合性(分析のたびに装置の性能を確かめる試験)を含めて手順を決めます。規格の数字を先に決め、分析法はその数字を測れるかで選ぶ。 この順番を守るための4ステップです。
規格に載る試験は、品質を守る仕組みの一部です(Q6A 1.2)。どの工程で入り、どこで除かれるかを評価しておけば、中間体や工程の途中で管理する方法も選べます(原薬のGMPはICH Q7)。
不純物の種類ごとの決まり方と測り方は類縁物質、残留溶媒、元素不純物、遺伝毒性不純物とニトロソアミンの記事で、どの工程で何が入りうるかは低分子原薬の製造工程で解説しています。
参考文献
ガイドライン・基準
- ICH Harmonised Guideline Q6A: Specifications — Test Procedures and Acceptance Criteria for New Drug Substances and New Drug Products: Chemical Substances. ICH. https://database.ich.org/sites/default/files/Q6A%20Guideline.pdf(1.2 規格は管理戦略の一部、2.3 工程内試験反応終点や中間体の純度など工程の重要地点で行う確認。最終規格の前倒しでなく途中で品質を作り込む仕組み。詳しく →、3.1.1 規格の定義、3.2.1 原薬に共通の試験、3.3.1 粒子径・結晶多形・キラル原薬・水分、用語集)
- ICH Harmonised Guideline Q3A(R2): Impurities in New Drug Substances. International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use. https://database.ich.org/sites/default/files/Q3A(R2)%20Guideline.pdf(4章 定量限界は報告の閾値以下、6章 規格の判定基準、Attachment 1 閾値)
- ICH Harmonised Guideline Q3C(R9): Impurities — Guideline for Residual Solvents(Step 4, 2024年1月24日). ICH. https://database.ich.org/sites/default/files/ICH_Q3C%28R9%29_Guideline_MinorRevision_2024_2024_Approved.pdf
- ICH Harmonised Guideline Q3D(R2): Guideline for Elemental Impurities. ICH. https://database.ich.org/sites/default/files/Q3D-R2_Guideline_Step4_2022_0308.pdf
- ICH Harmonised Guideline M7(R2): Assessment and Control of DNA Reactive (Mutagenic) Impurities in Pharmaceuticals to Limit Potential Carcinogenic Risk. ICH. https://database.ich.org/sites/default/files/ICH_M7(R2)_Guideline_Step4_2023_0216_0.pdf
- FDA Guidance for Industry: ANDAs — Pharmaceutical Solid Polymorphism (Chemistry, Manufacturing, and Controls Information). U.S. Food and Drug Administration. https://www.fda.gov/regulatory-information/search-fda-guidance-documents/andaspharmaceutical-solid-polymorphism-chemistry-manufacturing-and-controls-information
主な文献
- Bauer J, Spanton S, Henry R, et al. Ritonavir: an extraordinary example of conformational polymorphism. Pharm Res. 2001;18(6):859-866. PMID: 11474792. https://pubmed.ncbi.nlm.nih.gov/11474792/
- Morissette SL, Soukasene S, Levinson D, Cima MJ, Almarsson O. Elucidation of crystal form diversity of the HIV protease inhibitor ritonavir by high-throughput crystallization. Proc Natl Acad Sci U S A. 2003;100(5):2180-2184. PMID: 12604798. https://pubmed.ncbi.nlm.nih.gov/12604798/(1996年の発売、1998年のII形の出現とカプセル剤の市場からの撤退、高速の結晶化実験で見つかった5つの形)
- Singhal D, Curatolo W. Drug polymorphism and dosage form design: a practical perspective. Adv Drug Deliv Rev. 2004;56(3):335-347. PMID: 14962585. https://pubmed.ncbi.nlm.nih.gov/14962585/
- Bercu JP, Dobo KL, Gocke E, McGovern TJ. Overview of genotoxic impurities医薬品原薬や製剤中に含まれる、主成分以外の化学物質や主成分の分解・変換によって生じる物質の総称。詳しく → in pharmaceutical development. Int J Toxicol. 2009;28(6):468-478. PMID: 19966139. https://pubmed.ncbi.nlm.nih.gov/19966139/

次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/small-molecule-api-qc