類縁物質とは?ICH Q3A/Q3Bの閾値は何を決め、なぜ閾値の下でも安全とは限らないのか
類縁物質とは、原薬を合成する途中や保存中にできる、有効成分と構造の似た有機不純物医薬品中に含まれる炭素を骨格とする不純物で、合成副生成物・中間体残留物・分解物などが該当する。詳しく →のことです。原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →と製剤の規格を決め、試験で量を測り、多すぎたときにどう対応するかを決める仕事に関わります。
ただし、量の目安となる ICH Q3A新有効成分を含む原薬中の不純物管理に関する国際的な規制ガイドラインで、報告・同定(構造決定)・資格付与(安全性確認)の各閾値を規定する。詳しく →・Q3B の閾値を下回っていても、安全とは限りません。DNA と反応して変異を起こすおそれのある不純物は、ICH M7医薬品中のDNA反応性(変異原性)不純物を評価・管理し、発がんリスクを抑えるためのガイドライン。詳しく → という別の指針で、はるかに少ない量に抑えます。
この記事では、量に応じて求められること、規格や製剤での扱い、変異原性不純物DNAを傷つけうる有機不純物。元素不純物とは別枠で管理される。詳しく →との違い、分析法、確かめる順番を順に説明します。
- 類縁物質とは:原薬の合成や保存の途中でできる、有効成分と構造の似た有機不純物です。
- 量に応じて何を求められるのか:ICH Q3A は原薬に3つの閾値を置き、量がそれぞれを超えるごとに、数値の報告、構造の決定、安全性の確認を求めます。
- 閾値の下なら安全か:DNA と反応して変異を起こすおそれのある不純物は、ICH M7 が類縁物質の閾値よりはるかに低い許容摂取量で別に管理します。
1. 類縁物質とは何か
類縁物質とは、原薬の合成や保存の途中でできる、有効成分と構造の似た有機不純物です。 製造に使った溶媒や金属触媒の残りと違い、有効成分の分子か、その手前の分子に由来します。
できる道筋は、大きく3つあります。
- 合成の残り:反応しきれなかった出発物質や中間体(有効成分になる手前の分子)が、原薬に残った物です。
- 副生成物:合成の途中で、目的とは別の反応が起きると生じます。
- 分解物:光・熱・水・酸素によって、有効成分が分解してできた物です。
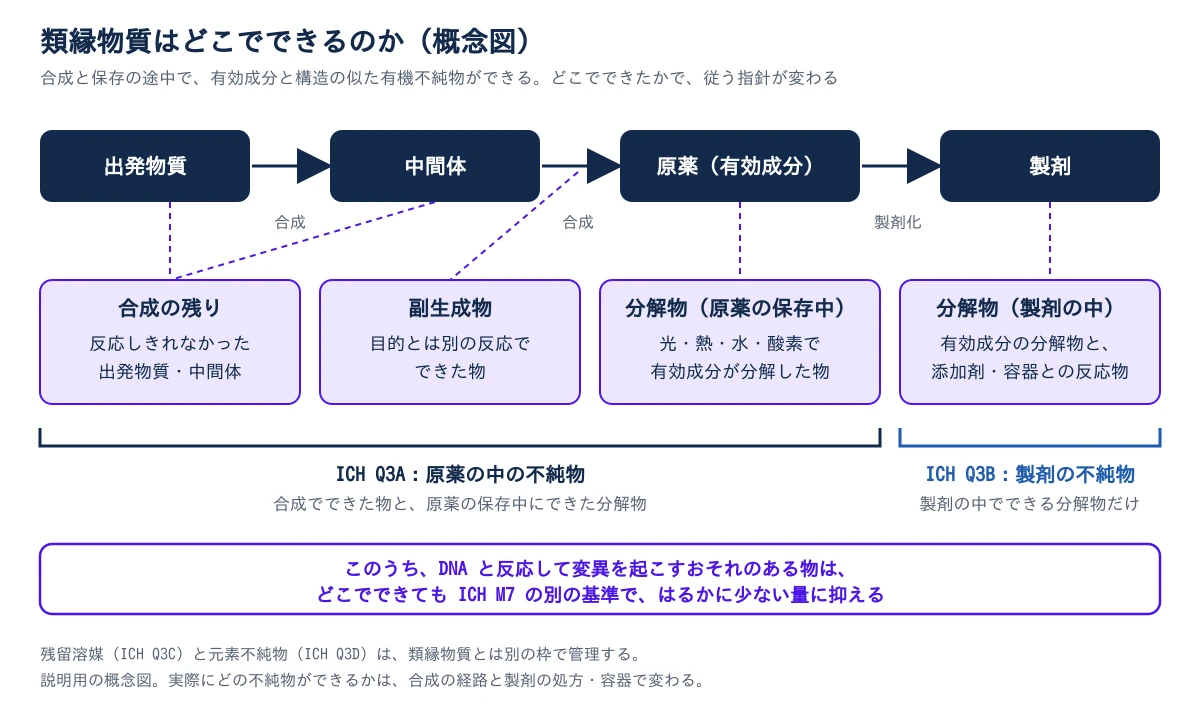
一方で、由来や毒性の考え方が違う不純物は、類縁物質とは別の枠で管理します。
- 残留溶媒:製造で使った有機溶媒の残りで、ICH Q3C が扱います。
- 元素不純物医薬品中に金属など元素の形で残る望ましくない微量成分。触媒残留や重金属が代表。詳しく →:触媒や原料、装置、容器から入る元素で、ICH Q3D が扱います。
- 変異原性化合物が遺伝子に突然変異を起こす性質。発がんにつながりうるため非臨床で早期に評価する。詳しく →不純物:DNA と反応して変異を起こすおそれのある不純物で、類縁物質の中にあっても ICH M7 が別の基準で管理します。
このように、同じ分析で見つかった不純物でも、どの枠の物かで、従う指針と許される量が変わります。では、類縁物質は、どれくらいの量から何をしなければならないのか。
2. どれくらいの量から、何をしなければならないのか
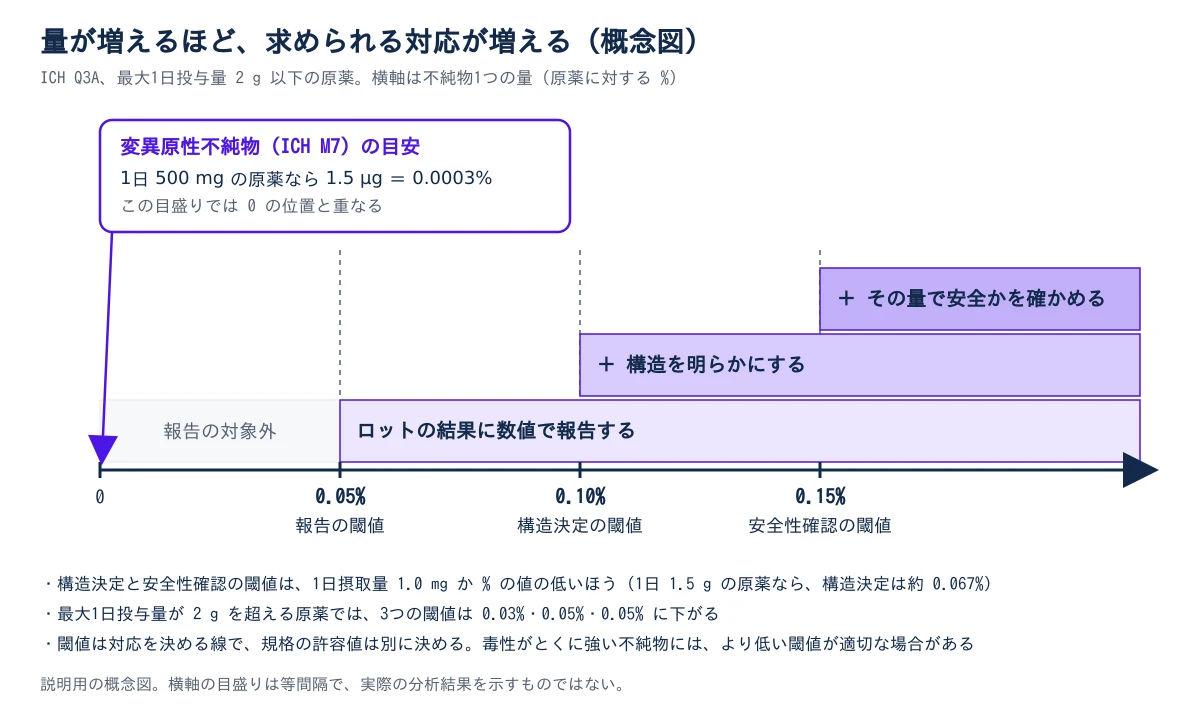
原薬の類縁物質について、ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q3A は3つの閾値を置き、量がそれぞれを超えるごとに、数値の報告、構造の決定、安全性の確認を求めています。 Q3A は、化学合成で作る新しい原薬に向けた国際的な指針です。
- 報告の閾値(reporting threshold医薬品の不純物管理において、その量を超えた場合に不純物として報告(記載)が求められる濃度の基準値であり、同定(構造決定)閾値とは区別される。詳しく →):これを超える不純物は、ロットの試験結果に数値で報告します。
- 構造決定特定の閾値を超えた不純物について、質量分析やNMRなどを用いてその化学構造を明らかにすること。詳しく →の閾値(identification threshold):これを超える不純物は、構造を明らかにします。
- 安全性確認の閾値(qualification threshold):これを超える不純物は、その量で安全であることを、データで示す必要があります。
3つの対応は積み重なり、量が多いほど、やることが増えます。最大1日投与量が 2 g 以下の原薬では、閾値は報告 0.05%、構造決定 0.10%、安全性確認 0.15% で、2 g を超えると 0.03%、0.05%、0.05% まで下がります(Attachment 1)。
なぜ1日投与量で閾値が変わるのか
閾値が、原薬に対する % だけでなく、体に入る不純物の量(1日摂取量)でも決められているからです。構造決定と安全性確認の閾値には、「1日摂取量 1.0 mg か、% の値のうち低いほう」という条件が付いています。
説明用の例として、1日 1.5 g の原薬では、0.10% が 1.5 mg に当たります。1.0 mg のほうが低いため、構造決定の閾値は実質的に約 0.067% まで下がります。
安全性確認では、何をするのか
安全性確認では、その量で安全だと示すデータをそろえますが、新しい毒性試験が要るとは限りません。 Q3A の7章は、毒性試験や臨床試験に使った原薬に含まれ、そこで十分に調べられた量までの不純物を、確認済みとみなしています。主な代謝物として動物やヒトに現れる不純物も、一般に確認済みとされます。
データが足りなければ、工程を見直して量を閾値以下に下げるか、文献のデータを使います。どちらも難しいときに、追加の安全性試験を検討します。
つまり、閾値を超える不純物が見つかったら、まず過去の毒性試験や臨床試験のロットにどれだけ含まれていたかを調べます。では、この閾値をそのまま規格の数字にしてよいのか。
3. 閾値は、規格の許容値とは違うのか
閾値は「どの量から何をするか」を決める線で、規格の許容値(その不純物を何%まで認めるか)は、閾値とは別に決めます。 Q3A の6章は、許容値を安全性のデータで正当化できる量以下にし、製造工程と分析の能力に見合ったものにするよう求めています。
安全性に懸念が無ければ、許容値は、商用の製法で作ったロットのデータに、製造と分析のふだんのばらつきや保存中の変化を見込んで決めます。
規格書には、類縁物質を次の3つの形で載せます。
- 特定不純物:個別に許容値を定める不純物です。構造が分からないまま、分析で出てくる位置を名前にして載せる物もあります。
- 非特定不純物:それ以外の不純物で、共通の許容値として「構造決定の閾値以下」を置きます。
- 総不純物:不純物の合計に置く許容値です。
閾値と直接つながるのは、非特定不純物の許容値です。開発の途中で最大1日投与量が上がると閾値が下がり、非特定不純物の許容値も、報告だけでよかった不純物の扱いも変わることがあります。
つまり、規格書の数字は、閾値から来た共通の上限か、ロットと安全性のデータから決めた個別の上限かを分けて読みます。では、製剤になると何が変わるのか。
4. 製剤では、どの類縁物質を見るのか
製剤の不純物を扱う ICH Q3B新製剤中の分解物管理に関する国際的な規制ガイドラインで、Q3Aと同様の段階的アクション構造(報告・同定・資格付与の閾値)を持つが、適用対象は原薬ではなく製剤中の分解物に限られる。 が対象にするのは、製剤の中で生じる分解物だけです。 有効成分そのものの分解物と、有効成分が添加剤や、製剤に直接触れる容器・栓と反応してできた物が、これに当たります(1.3)。
添加剤そのものに由来する不純物や、容器から溶け出す物は対象外です。原薬の合成でできた不純物も、分解物でない限り、製剤で監視したり規格に載せたりする必要は一般にないとしています。
閾値の置き方も、原薬とは少し違います。
- 報告の閾値:1日投与量 1 g 以下の製剤で 0.1%、1 g を超える製剤で 0.05% です。
- 構造決定と安全性確認の閾値:1日投与量で4段階に分かれ、投与量の少ない製剤ほど % の値が高く置かれています。たとえば 10 mg を超え 2 g 以下の製剤では、構造決定の閾値は 0.2% か1日 2 mg の低いほうです。
つまり、製剤の規格は、原薬の規格の一覧を写すのではなく、製剤の製造と保存の間に増えうる分解物から選び直します。では、閾値を下回っていれば、どの類縁物質も安全と言えるのか。
5. なぜ閾値を下回っていても安全とは限らないのか
DNA と反応して変異を起こすおそれのある不純物は、ごく少量でも発がんのリスクがあると考えられるため、ICH M7 が Q3A よりはるかに低い許容摂取量特定の不純物について、生涯摂取しても許容できるとされる1日あたりの量。発がん性データなどから設定する。詳しく →で別に管理します。 Q3A 自身も、毒性がとくに強い不純物には、より低い閾値が適切な場合があるとしています。
どれくらい少ない量なのか
M7 は、発がん性のデータが無い変異原性不純物でも、1日 1.5 µg 以下の摂取なら、生涯の理論上の発がんリスクの増加を10万人に1人未満とみなします(7.1)。この量を、毒性学的懸念の閾値(TTC)遺伝毒性物質でも生涯摂取して許容できると見なす一日曝露量の目安。変異原性不純物の管理に使う。詳しく →に基づく許容摂取量と呼びます。
この値は10年を超えて投与する薬に使い、投与期間が短ければ、より多い量が認められます(1か月以下なら1日 120 µg、7.3)。
説明用の例として、1日 500 mg の原薬では、Q3A の安全性確認の閾値 0.15% は 750 µg に当たり、TTC個別の発がんデータがなくても、これ以下なら発がんリスクを無視できると考える、摂取量の一般的な閾値。詳しく → の約500倍です。1.5 µg を % に直すと 0.0003% で、報告の閾値 0.05% の100分の1にも届きません。
1.5 µg でも足りない不純物はあるのか
一部の構造の物質は発がん性が特に強く、1.5 µg を下回る摂取でも理論上のリスクを無視できないとされています(3章)。 M7 はこれを「cohort of concernN-ニトロソ化合物など高力価の発がん物質群。一般のTTCが適用されず、より厳しい限度が求められる。(特に懸念される構造の群)」と呼び、N-ニトロソ化合物、アフラトキシン様化合物、アルキルアゾキシ化合物を挙げています。許容摂取量は、似た構造の物質の発がん性データなどを使い、物質ごとに決めるのが通常です(7.5)。
製法を変えると、こうした不純物が新たに生じることがあります。2018年には高血圧の治療薬バルサルタンの原薬から N-ニトロソジメチルアミン代表的なニトロソアミンの一種で発がん性が知られる。バルサルタン原薬から検出されニトロソアミン問題の発端となった。詳しく →(NDMA)が見つかり、FDA は製法の変更が関係したと考えられると説明しています。経緯は遺伝毒性不純物とニトロソアミン、許容摂取量の決め方は原薬由来ニトロソアミン(NDSRI)で扱っています。
つまり、類縁物質の閾値では構造を決めなくてよい量であっても、合成の経路から想定される不純物には、M7 に沿った評価が要ります。では、類縁物質そのものは、どのような分析法で測るのか。
6. 類縁物質の分析法は、何から決めるのか
類縁物質の分析法は、閾値から逆算して、量を言える下限と、有効成分から分ける力を決めます。 有効成分と骨格の似た物を分けるため、多くは試料の溶液を細い管(カラム)に流して成分を分ける、高速液体クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →(HPLC)で測ります。
構造を決めるときは、液体クロマトグラフィー質量分析(LC-MS)分子の質量を精密に測る分析。液体クロマトと組み合わせ、ポリAテール長などを詳しく解析します。で分子量を調べ、必要なら不純物を取り出して核磁気共鳴(NMR磁場の中で原子核が示す共鳴を測り、分子の化学構造や純度を調べる装置です。低分子医薬品の構造確認などに使われます。詳しく →)で確かめます。
定量限界は、どこまで下げるのか
分析法には、量を適切な精度と真度で言える下限があり、これを定量限界十分な精度で定量できる最小量。分析法の性能を示すバリデーション項目の一つ。詳しく →と呼びます。Q3A の4章は定量限界を報告の閾値以下に置くよう求めており、閾値が 0.05% なら、0.05% の不純物を数値にできる分析法が要ります。考え方は検出限界と定量限界の記事で、計算は検出限界(LOD)・定量限界(LOQ)の計算ツールで確かめられます。
面積の比率で量を出してよいのか
類縁物質の量は、ピーク面積の比率(area%クロマトグラムにおける全ピーク面積の合計に対する各ピーク面積の割合で、不純物の相対量を表す際に用いられる。)で表すことがよくあります。この計算は、同じ量なら有効成分と不純物が同じ大きさのピークを示す、という前提に立っています。
ところが、構造が違えば、同じ量あたりの検出器の応答の大きさ(応答係数)も違い、その差の分だけ量を誤って見積もります。 Q3A の4章は、有効成分を標準にした見積もりを認めつつ、応答係数が近くない場合は、補正係数を掛けるか、多めに見積もっていることを条件にしています。欧州薬局方欧州医薬品品質局(EDQM)が発行する、医薬品の品質基準を定めた公定書で、署名国・加盟国の規制に法的効力を持つ。詳しく →では、各条に補正係数の記載が無ければ応答係数を 0.8〜1.2 の範囲とみなし、外れる不純物には補正係数か不純物の標準品を使います。
分解物を分けられることは、どう示すのか
分析法が分解物を有効成分から分けられることは、熱・光・酸・塩基・酸化で有効成分をわざと分解させる強制分解試験で示します。分解の程度は 5〜20% がよく目安にされ、分解させすぎると、実際の保存では生じない二次的な分解物が現れます。
つまり、分析法は、最大1日投与量から閾値を計算し、どの分解物を分けるかを決めてから組みます。定量限界も、できあがった分析法を後から測る項目ではなく、設計の段階で決める条件です。
7. 自分の規格書と分析法では、何から確かめるのか
いまの最大1日投与量から閾値を計算し直すことから始め、次の順に確かめます。
- 閾値の前提:閾値が、いまの最大1日投与量で計算されているか、用量を変えたあとに見直した記録があるかを確かめます。
- 製剤の規格:分解物ではない原薬の合成副生成物を、理由なく製剤の規格に並べていないかを確かめます。
- 定量限界と応答係数:定量限界が報告の閾値以下か、area% で出している主な不純物に応答係数を確かめた記録があるかを見ます。
- 変異原性の評価:構造を決めた不純物と、合成の経路から想定される不純物に、M7 に沿った評価の記録があるかを確かめます。
- 製法の変更:製法や原薬の供給元を変えたとき、どの不純物がどれだけあるか(不純物のプロファイル)を比べ直したかを見ます。
どれも、規格書の数字を、いまの用量と製法で説明できるようにしておくための確認です。
カラムと装置は、逆相HPLC(高速液体クロマトグラフィー)カラムとLC-MS(液体クロマトグラフィー質量分析)で比べられます。標準品の管理は標準物質の設定・管理、日々の分析で性能を確かめる仕組みはシステム適合性で解説しています。ペプチド複数のアミノ酸がペプチド結合でつながった中分子化合物で、タンパク質より鎖が短いものを指す。詳しく →医薬は Q3A の対象外のため、ペプチドの不純物プロファイリングを読んでください。
参考文献
- ICH Q3A(R2), Impurities in New Drug Substances(Step 4, 2006年10月)(ICH の PDF。対象 1章、閾値 Attachment 1、定量限界と報告の閾値・応答係数 4章、規格に載せる不純物と許容値 6章、安全性確認 7章)
- ICH Q3B(R2), Impurities in New Drug Products(Step 4, 2006年6月)(ICH の PDF。適用範囲 1.3、製剤の分解物の閾値 Attachment 1)
- ICH M7(R2), Assessment and Control of DNA Reactive (Mutagenic) Impurities in Pharmaceuticals to Limit Potential Carcinogenic Risk(Step 4, 2023年4月)(cohort of concern 3章・7.5、評価の対象となる実在・想定の不純物 5.1、データベース検索と (Q)SAR化学構造から毒性などの性質を予測する手法。構造アラートによる変異原性の評価に使う。詳しく → 6章、TTC 1.5 µg/日 7.1、短期投与 7.3)
- ICH Q2(R2), Validation of Analytical Procedures(Step 4, 2023年11月)
- EDQM, European Pharmacopoeia FAQ(関連物質試験の補正係数)
- FDA, Updates and Press Announcements on Angiotensin II Receptor Blocker (ARB) Recalls (Valsartan, Losartan, and Irbesartan)
- Blessy M, Patel RD, Prajapati PN, Agrawal YK. Development of forced degradation and stability indicating studies of drugs: A review. J Pharm Anal. 2014;4(3):159-165.

次に読む


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/related-substances