非臨床の毒性試験・安全性薬理とは?人に投与する前に何をそろえるのか
非臨床の毒性試験・安全性薬理心血管・中枢神経・呼吸への急な影響を、臓器毒性とは別枠で見る評価(コア・バッテリー)。詳しく →は、新しい薬を人に初めて投与する前に、動物と細胞を使って、どの臓器がどの量で傷むか、命に関わる働きが乱れないかを調べる試験です。その結果から、治験で最初に使う量と、注意して見張る影響を決めます。
ただし、動物で害が見えなかったことは、人で安全だという保証ではありません。試験ごとに答えられる問いが決まっていて、種の違いのように、どの試験にも映らない危険もあります。
この記事では、初回投与までにそろえる試験、臨床に合わせた試験の期間、無毒性量無毒性量。毒性試験で有害な影響が認められなかった最大の用量。PDE算出の出発点になる。詳しく →と心臓の数字の読み方、動物で見えない危険を順に説明します。
- 初回投与までに何をそろえるか:反復投与毒性、安全性薬理の3系統、低分子なら遺伝毒性です。
- 毒性試験の期間は:臨床試験の最長の投与期間以上にそろえるのが原則です(ICH M3(R2))。
- 無毒性量(NOAEL)は安全な量か:その動物・期間・方法で、見えた範囲で害がなかった量の記録です。
1. 非臨床の安全性試験は、何を確かめるためにあるのか
人で最初に投与する量と、治験で注意して見る影響を、動物と細胞の結果から見積もるためにあります。 人での情報がまだ何も無い段階で、ほかに根拠にできるものはありません。
1本の試験で「安全」を示すのではなく、問いごとに別の試験があります。初回投与の前に中心になるのは、次の3つです。
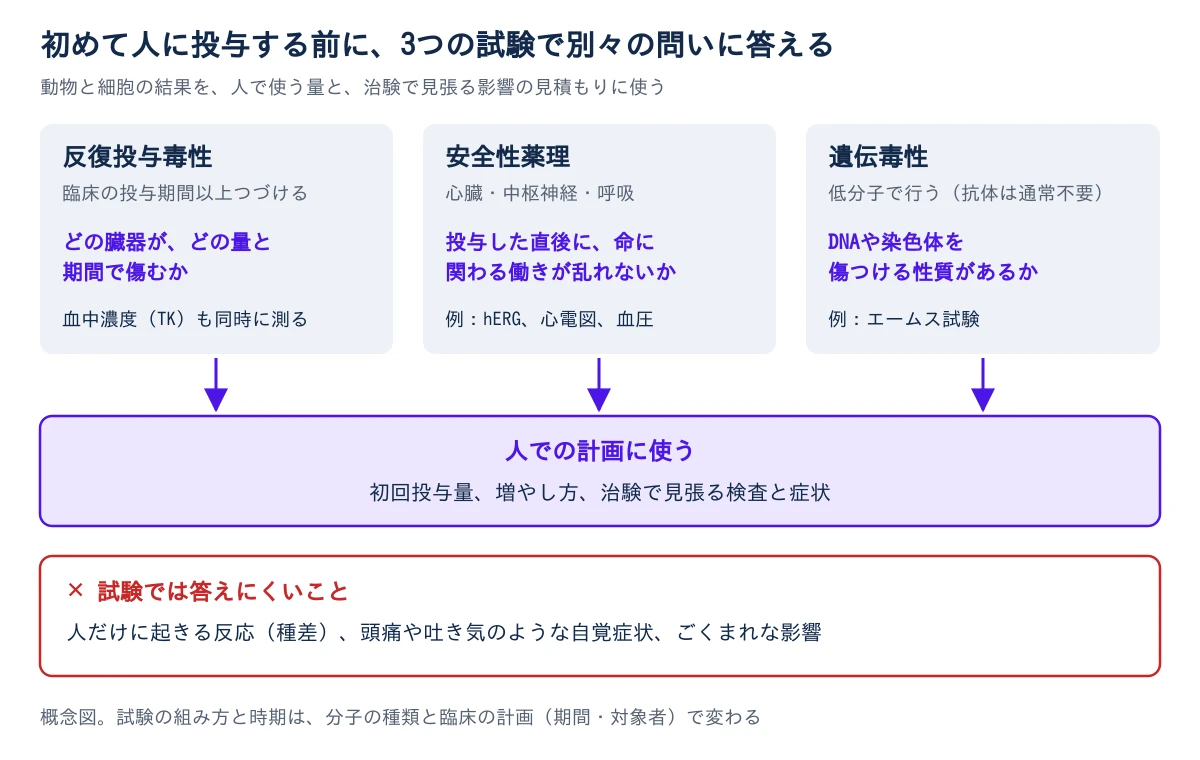
- 反復投与毒性:薬を繰り返し与え、どの臓器が、どの量から、どれくらいの期間で傷むか、やめると回復するかを調べます。
- 安全性薬理:投与した直後に、心臓と血管、中枢神経脳と脊髄のことで、安全性薬理では意識・運動・体温などへの急な影響を評価する対象。詳しく →(意識や運動)、呼吸の働きが乱れないかを調べます。
- 遺伝毒性化合物が遺伝子や染色体を傷つける性質。点突然変異や染色体損傷を含み、複数の試験で分担して調べる。詳しく →:DNAや染色体を傷つける性質があるかを調べます。発がん性そのものを見る試験ではありません。
このように、報告書は試験の名前ではなく、その試験がどの問いに答えたかで読むと、どこに空白があるかが分かります。
2. 人に初めて投与する前に、どの試験をそろえるのか
低分子では、臨床の期間に見合う反復投与毒性、安全性薬理の3系統、遺伝子突然変異DNAの塩基配列に置換・欠失・挿入などの小さな変化が起き、細胞分裂を経ても残ったものです。遺伝毒性試験では、染色体の構造や数の異常と分けて調べます(Ames試験など)。詳しく →の試験を、初回投与の前にそろえるのが基本です。 枠組みは ICH M3(R2)臨床試験を支える非臨床安全性試験の実施時期や内容の全体像を示すICHガイドライン。詳しく → が示しています。
- 安全性薬理:心血管・中枢神経・呼吸の3系統(コアバッテリー)は、一般に人への投与の前に行います(M3(R2) 2項、ICH S7A日米欧の規制当局が合意した、ヒト用医薬品の安全性薬理試験に関する国際的なガイドライン。詳しく →)。
- 反復投与毒性:げっ歯類と非げっ歯類の2種で行います(M3(R2) 5項)。
- 遺伝毒性:遺伝子突然変異の試験1つで単回投与の治験を支え、反復投与の治験には、哺乳類の系で染色体の損傷を見る試験を足します。標準の組み合わせは、第2相の開始前までに終えます(M3(R2) 9項)。
抗体のようなバイオ医薬品では、組み方が変わります。ICH S6(R1)バイオ医薬品の非臨床安全性評価の考え方を示すICHガイドライン。種選択などの枠組みを定める。詳しく → は、低分子で行う標準の遺伝毒性試験医薬品候補物質がDNAや染色体に損傷を与えるかどうかをヒトへの投与前に評価するための試験の総称。詳しく →は当てはまらず、行う必要はないとしています。タンパク質がDNAに直接作用するとは考えにくいためです。
つまり、抗体の開発で低分子と同じ一覧を発注すると、要らない試験に費用と動物を使います。抗体の動物種の選び方は6節で扱います。
3. 毒性試験の期間は、臨床の投与期間とどう合わせるのか
動物に与える期間を、臨床試験の最長の投与期間以上にそろえるのが原則です。 ICH M3(R2) の表1は、臨床試験を支える反復投与毒性試験薬を繰り返し与え、どの臓器がどの量から傷むか、回復するかを調べる中核の毒性試験。詳しく →の最短の期間を次のように示しています。
| 臨床試験の最長の投与期間 | げっ歯類 | 非げっ歯類 |
|---|---|---|
| 2週間まで | 2週間 | 2週間 |
| 2週間〜6か月 | 臨床と同じ期間 | 臨床と同じ期間 |
| 6か月を超える | 6か月 | 9か月 |
つまり、4週間の治験を計画するなら、4週間以上の試験が2種で要ります。6か月を超えて使う薬でも、動物の試験は6か月と9か月で頭打ちです。
抗体は ICH S6バイオ医薬品の非臨床安全性評価の考え方を定めた国際ガイドライン。標的が動物種間で保存されているかを重視する。詳しく →(R1) に沿い、関連する動物種で期間を決めます。長く使う製品では、6か月の試験で足りるとされています(S6(R1) 3.2)。
よくある失敗は、臨床計画だけが先に延びることです。短い試験を終えたあとで治験の投与期間を延ばしたくなっても、長い試験は数か月かかり、動物のデータが追いつきません。臨床の期間が延びそうなら、早めに試験の担当に伝えます。毒性試験の計画は、臨床計画の最長の投与期間から逆算して組むものです。
4. 重要:無毒性量(NOAEL)は、なぜ「安全な量」と読めないのか
NOAELは、その動物に、その期間、その方法で与えて、見えた範囲で有害な変化がなかった量の記録で、人での安全を保証する値ではないからです。 NOAEL(No Observed Adverse Effect Level)は、反復投与毒性試験の結果の中心になる値です。
試験した最高用量でも変化が出なければ、NOAELは最高用量そのものになり、本当の限界は分かりません。報告書に「最高用量でも毒性が出なかった」と書かれているかを確かめます。
次に、mg/kgの数字そのものは、人と比べる材料になりません。なぜか。同じ量を与えても、よく吸収されて長く血中に残る動物もいれば、すぐに代謝して消す動物もいるからです。
そこで毒性試験では、血中の薬の濃度を同時に測ります。これをトキシコキネティクス(TK)と呼び、濃度を時間に沿って積み上げた値(AUC)と最高濃度(Cmax投与後に達する最も高い血中濃度。薬がどれくらいの速さで届くかの指標。詳しく →)を出します。血中濃度の裏づけが付いて初めて、人で予想される濃度の何倍まで動物で害が見えなかったかを言えます。 読み方はトキシコキネティクスで、人の初回投与量への換算はNOAELからHED・MRSDへで扱っています。
NOAELを受け取ったら、まず見るのは、血中濃度のデータが付いているかです。
5. 安全性薬理の心臓の数字(hERG)は、何と比べて読むのか
hERG心筋の再分極を担うカリウムチャネルの一種。薬が塞ぐとQT延長や不整脈につながるため早期に評価する。詳しく →を半分抑える濃度を、血中で自由に動ける薬の最高濃度と比べ、その倍率と、ほかの心臓のデータがそろっているかで読みます。 hERGは、心臓が拍動のあとで元の状態に戻るときに働く、カリウムイオンの通り道です。
薬がこの通り道を塞ぐと、心電図のQT間隔(心臓が縮んでから元に戻るまでの時間)が延び、まれに命に関わる不整脈(トルサード・ド・ポアントねじれるような波形を示す致死的な心室性不整脈。QT延長を背景に起こりうる。詳しく →)を起こします。抗ヒスタミン薬のテルフェナジンは、心臓の薬ではないのにこの問題で1998年に米国の市場から外れました。
よく使われるのが、30倍以上あれば、という目安です。出どころは2003年のRedfernらの解析で、著者ら自身がこの数字を「暫定的な安全域」と呼んでいます。合格の線ではありません。
2022年のICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → E14/S7B Q&Aでは、試験管のhERGデータ、動物のQTの測定、臨床の心電図のデータがそろえば、人での徹底的QT試験を省ける道が示されました。つまり、問われるのはhERG単独の数字ではなく、データの組み合わせです。安全域の読み方はhERG安全域とはで扱っています。
hERGの結果を受け取ったら、倍率の大きさより先に、何の濃度と比べたかを確かめます。
6. 動物で問題がなければ、人でも安全と言えるのか
言えません。動物が人と同じように標的に反応しなければ、薬の作用から来る危険は動物の試験に映らないからです。 2006年の抗体TGN1412初回ヒト投与でサイトカイン放出の重篤な反応を起こした抗CD28抗体で、MABEL普及の契機。詳しく →の事故が、その例です。
TGN1412は、T細胞の表面にあってT細胞を働かせる信号を受け取る分子CD28に結合し、強く刺激する抗体でした。サルに最大50 mg/kgまで与えても有害な所見はなく、人には0.1 mg/kgが投与されました。それでも投与から90分以内に、健康な志願者6人全員が重い全身の炎症反応に陥りました。
サルでも標的のCD28には結合していました。ところが、サルの一部のT細胞(CD4陽性エフェクターメモリーT細胞)はCD28を失っていて、人でだけこの細胞群が一斉に活性化したと説明されています。
この事故を受けて、欧州医薬品庁(EMA)は2007年に初回投与の指針を出し、2017年に改訂しました。NOAELだけを起点にせず、薬理作用が現れ始める量(MABEL薬の作用がごくわずかに出始めると見込む用量で、抗体など高リスク薬の初回量設計に使う。詳しく →)も見積もり、免疫を活性化するような危険の高い薬では低いほうから始めます(MABELと初回投与量)。
抗体の試験では、標的に結合するかに加えて、その動物の細胞が人と同じ反応をするかを確かめた動物種を使います。 ICH S6(R1) はこれを薬理学的関連種と呼び、関連種が1種しかいなければ1種で試験します(ICH S6(R1)とは)。
つまり、抗体の計画では、試験の本数より先に、動物種の根拠を決めます。
7. 試験を発注するとき、報告書を受け取るときに何を確かめるか
最初に、動物種の根拠を確かめます。 関連種が見つからなければ、ほかの試験を先に進めても使えないからです。そのあと、次の順に確かめます。
- 動物種:抗体なら、標的への結合と、細胞での活性の両方のデータがあるか。
- 試験の期間:臨床計画の最長の投与期間以上か。計画が延びる見込みはないか。
- 優良試験所基準(GLP非臨床試験の信頼性を担保するための基準。申請用のhERG試験などで求められる。詳しく →):申請に使う試験をGLPで行うか。実施する施設が、どの国の当局のGLPの確認を受けているか。
- 無毒性量(NOAEL)と血中濃度:AUC(血中濃度を時間に沿って積み上げた値)とCmax(最高濃度)のデータが付いているか。最高用量でも害が出なかった場合、そう書かれているか。
- hERG:測った方法と条件、比べた濃度が遊離か総濃度か。
- 免疫を動かす分子:MABEL(薬理作用が現れ始める量)の根拠と、人の細胞を使うサイトカイン細胞が放出する免疫の情報伝達物質。細胞治療では効果と安全性のリードアウトになる。詳しく →放出試験の方式(サイトカイン放出試験)。
GLPが保証するのは、計画書どおりに行われ、生データが残り、あとから第三者がたどれることです。試験の設計が問いに合っているかまでは保証しないため、読み手が別に確かめます(GLP・GMP・GCPの違い)。GLPの外で行った試験は、あとからGLPの試験に作り替えられません。申請に使う可能性があるなら、始める前に決めます。
受託先の候補は毒性病理・安全性薬理の製品ガイドで探せます。ここで扱わなかった試験は、免疫毒性、生殖発生毒性、幼若動物毒性の各記事にあります。
参考文献
- ICH M3(R2), Nonclinical Safety Studies for the Conduct of Human Clinical Trials and Marketing Authorization for Pharmaceuticals(2項 安全性薬理は一般に人への投与の前、5項と表1 反復投与毒性の期間、9項 遺伝毒性の時期)
- ICH S6(R1), Preclinical Safety Evaluation of Biotechnology-Derived Pharmaceuticals(関連動物種、4.7 遺伝毒性、追補3.2 長期使用は6か月)
- ICH S7A, Safety Pharmacology Studies for Human Pharmaceuticals(コア・バッテリー)
- Suntharalingam G, et al. Cytokine storm in a phase 1 trial of the anti-CD28 monoclonal antibody TGN1412. N Engl J Med. 2006;355(10):1018-1028.(投与量、サルでの50 mg/kg、被験者の経過)
- Eastwood D, et al. Monoclonal antibody TGN1412 trial failure explained by species differences in CD28 expression on CD4+ effector memory T-cells. Br J Pharmacol. 2010;161(3):512-526.(種差の原因)
- EMA, Guideline on strategies to identify and mitigate risks for first-in-human and early clinical trials with investigational medicinal products(2007年公表、2017年改訂)
- Redfern WS, et al. Relationships between preclinical cardiac electrophysiology, clinical QT interval prolongation and torsade de pointes for a broad range of drugs: evidence for a provisional safety margin in drug development. Cardiovasc Res. 2003;58(1):32-45. doi:10.1016/S0008-6363(02)00846-5
- ICH E14/S7B, Questions and Answers: Clinical and Nonclinical Evaluation of QT/QTc Interval Prolongation and Proarrhythmic Potential(Step 4、2022年2月21日)
- eCFR, 21 CFR Part 58, Good Laboratory Practice for Nonclinical Laboratory Studies(GLPの現行条文)

- 1非臨床の毒性試験・安全性薬理とは?人に投与する前に何をそろえるのかいま読んだ記事
- 2安全性薬理のコアバッテリーとは?毒性試験と別に何を測るのか
- 3遺伝毒性試験の標準的な組み合わせとは?なぜAmes試験だけでは足りないのか
- 4Ames試験とは?陰性の結果は、何を確かめれば信じてよいのか
- 5hERG安全域とは?30倍を超えれば安心と言えない理由
- 6トキシコキネティクス(TK)とは?毒性試験で用量だけでは足りない理由
- 7NOAELからMRSDへ:初回投与量はなぜ数十分の1に下がるのか
- 8MABEL(最小予測生物学的作用量)とは? 初回投与量をNOAELだけで決めない理由
- 9ICH S6(R1)とは?抗体の毒性試験はなぜ動物選びから始まるか
- 10バイオ医薬品の非臨床安全性試験とは?動物試験の前に何を決めるのか
- 11ICH S9とは?抗がん剤の非臨床試験は、なぜ少なくてよいのか
次に読む
この記事から広げる
この記事に関連する工程
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
目次・関連閉じる
- 1非臨床の毒性試験・安全性薬理とは?人に投与する前に何をそろえるのか
- 2安全性薬理のコアバッテリーとは?毒性試験と別に何を測るのか
- 3遺伝毒性試験の標準的な組み合わせとは?なぜAmes試験だけでは足りないのか
- 4Ames試験とは?陰性の結果は、何を確かめれば信じてよいのか
- 5hERG安全域とは?30倍を超えれば安心と言えない理由
- 6トキシコキネティクス(TK)とは?毒性試験で用量だけでは足りない理由
- 7NOAELからMRSDへ:初回投与量はなぜ数十分の1に下がるのか
- 8MABEL(最小予測生物学的作用量)とは? 初回投与量をNOAELだけで決めない理由
- 9ICH S6(R1)とは?抗体の毒性試験はなぜ動物選びから始まるか
- 10バイオ医薬品の非臨床安全性試験とは?動物試験の前に何を決めるのか
- 11ICH S9とは?抗がん剤の非臨床試験は、なぜ少なくてよいのか
 サイトカイン放出試験(CRA)とは? CRS の予測を左右する材料・提示方法・ドナー数2026-07-17
 薬効評価のモデルとは?細胞・オルガノイド・動物で評価できることの違い2026-07-06
 生殖発生毒性試験(DART)とは?なぜ種と時期を分けて調べるのか2026-06-28
Proglenth(proglenth.com) https://www.proglenth.com/article/nonclinical-toxicology-safety-pharmacology