PARとNORとは?運転の幅は、申請書にどちらを書くのか
PAR他を固定し一つのパラメータを動かしても品質が保たれると実証された、NORより広い確認済み許容範囲。詳しく →(実証された許容範囲)と NOR(通常運転範囲)は、温度や pH のような製造工程の条件に引く2種類の幅です。製造・品質保証・薬事の担当は、この2本の線をもとに、運転のずれを調べるかどうかと、承認申請書にどの幅を書くかを決めます。
ただし、2本の線は同じデータから引くものではありません。どちらの幅を申請書に書くかで、承認後に幅を変えるときの手続きも変わります。
2本の線の意味の違いと、PAR の内側でも安心できない場合、申請書の幅の決め方が、ここで分かります。
- PAR と NOR とは:PAR は実験で品質を確かめた幅、NOR は日常の運転で収まっている幅です。
- PAR の内側なら安全か:PAR はほかの条件を固定して1つずつ確かめた幅なので、条件が重なると言い切れません。
- 申請書にはどちらを書くか:PAR との間にどれだけ余裕があるかで、変更の手続きの重さが変わります。
1. 実験で確かめた幅と、普段の幅:PAR と NOR は、それぞれ何の幅なのか?
PAR(Proven Acceptable Range、実証された許容範囲)は、その範囲で運転すれば品質の基準を満たすと実験で確かめた幅です。NOR(Normal Operating Range日々の製造で実際にパラメータを動かす、狭めの正常運転範囲。詳しく →、通常運転範囲)は、日常の運転で狙い、実際に収まっている幅です。
ICH Q8医薬品開発とQbDの考え方を示すICHガイドライン。重要品質特性(CQA)を定義している。詳しく →(R2) は PAR を、ほかの条件を一定に保ったまま、その範囲内で運転すれば基準を満たすものが得られる範囲と定義しています。根拠も違います。PAR は開発の実験、NOR は装置の制御の揺れと過去のバッチの実績です。
説明用の仮の数字で考えます。培養温度の狙いが37.0 ℃で、実験では35.5〜38.5 ℃なら品質が基準に収まり、普段の運転は36.5〜37.5 ℃に収まっているとします。このとき PAR は ±1.5 ℃、NOR は ±0.5 ℃で、NOR は PAR の内側にあります。
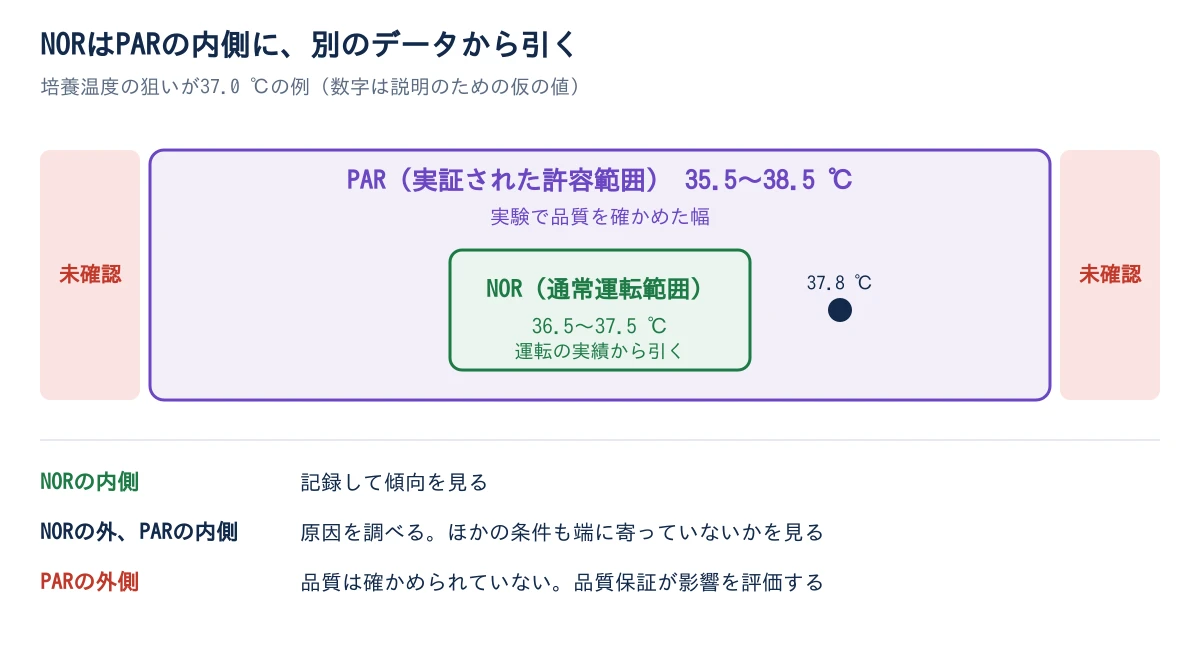
引く元のデータが違うので、一方から他方を機械的に作ることはできません。NOR を PAR と同じ幅にすると、「普段どこで回しているか」が記録から読めなくなります。逆に PAR を NOR の実績から引くと、品質を確かめていない幅を、確かめたことにしてしまいます。
2. ずれた位置で次の手が決まる:なぜ、幅を2本に分けて引くのか?
運転が狙いからずれたときに、品質を疑うべきずれか、工程の調子を調べればよいずれかを、すぐに分けられるからです。
1本の線しかなければ、外れたときは毎回「品質に影響があるか」から調べ直します。2本あれば、ずれた位置で次の手が決まります。
| 位置 | 意味 | 次の手 |
|---|---|---|
| NOR の内側 | 普段どおりの運転 | 記録して傾向を見る |
| NOR の外、PAR の内側 | 品質は確かめた範囲だが、工程が普段と違う | 原因を調べ、ほかの条件が端に寄っていないかを見る |
| PAR の外側 | その条件での品質は確かめられていない | 品質保証が影響を評価し、根拠がそろうまでロットの扱いを決めない |
先の例で37.8 ℃まで上がった運転は、真ん中の行に当たります。ロットの品質を疑う話ではありません。ただ、冷却の制御が乱れているなら、それが続くかを確かめます。
NOR の幅は、狭すぎても広すぎても役に立ちません。狭すぎれば、装置のわずかな揺れでも外れて調査が増える。広すぎれば、継続的工程確認(CPV)で傾向を追う意味が薄れます。運転データがたまったら、NOR は実績に合わせて見直します。
手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →には、各線を越えたときに誰が何を判断するかを、先に書いておきます。決めていないと、同じずれ方でも担当者ごとに扱いが分かれます。
3. 重要:PAR は1条件ずつ確かめた幅。内側なら、どこで運転しても大丈夫なのか?
大丈夫とは言い切れません。PAR はほかの条件を標準に固定して1つずつ動かした結果なので、複数の条件が同時に端に寄った運転は確かめていないからです。
温度が PAR の端にあり、同時に pH も端に寄っているとき、品質が保たれるかは、それぞれの PAR からは分かりません。条件どうしの影響が大きい工程では、組み合わせまで実験して決めたデザインスペースで幅を示す道があります(CPPとデザインスペース)。
PAR の端の意味も、報告書で読み分けます。
- 品質が外れる点まで試した端:端の外では基準を満たさないことが分かっています。
- そこまでしか試していない端:外側は危険と分かったのではなく、まだ確かめていないだけです。
どちらの端かで、PAR の外へずれたときに使える根拠の量が変わります。同じ PAR でも、端の性質と条件の組み合わせを読まなければ、内側をどこまで信頼できるかは決まりません。
PAR を広く取りたいなら、試す範囲を広げるか、組み合わせを実験で押さえるかのどちらかが要ります。幅を決める実験の組み方はプロセス特性解析で扱います。
4. 重要:申請書に書く幅は、PAR との余裕で手続きの重さが決まる
申請書に書いた幅は承認された製法の一部なので、どの幅を書くかで、承認後に変えるときの手続きの重さが変わります。
ICH Q12製品ライフサイクル管理の技術的・規制的な考え方を示すICHガイドライン。詳しく → は、承認後の変更に当局への手続きが要る条件を確立された条件承認事項のうち製品品質の保証に不可欠で、変更するには規制当局への手続きが必要な要素。詳しく →(EC)と呼びます(ICH Q12)。日本では、EC とされた工程の条件は承認申請書の製造方法に書く必要があり、変えるときは一部変更承認申請(一変)か軽微変更届出(軽微)のどちらかで扱います。
この区分を申請の時点で先に決める考え方を、PMDA 審査センターが2026年3月12日付の事務連絡で示しました。PAR の端の外で品質が外れる、または重要工程パラメータ製品の品質に大きく影響する工程条件。傾向を監視して管理された範囲で運転する。詳しく →(CPP、品質に影響する条件)である条件について、次の3通りが挙げられています。
- PAR をそのまま書く:一変の対象とする必要があります。通常の運転で PAR を外れないことを、装置の揺れやほかの条件の影響から説明します。
- PAR に近い内側の幅を書く:PAR の端との余裕が十分でなければ、これも一変の対象です。
- PAR より十分内側の幅を書く:装置の揺れを考えても余裕が確保できるなら、軽微の対象にできます。
軽微にする妥当性は「装置で十分管理できる」といった定性的な書き方ではなく、客観的な根拠で示すことが望ましいとされています。 根拠の例として、プロセスバリデーション決めた製造工程が、いつも安定して規格に合う製品を作れることを事前に実証し、その後も確認し続ける取り組みです。承認申請や品質保証の土台になります。詳しく →の結果、実機の製造実績から求めた工程能力指数(Cp/Cpk)、装置の校正の結果から得た揺れの幅が挙がっています。
例外もあります。PAR に対して内側の幅を十分に取っていても、無菌やウイルス不活化のように不備の害が極めて大きい条件は、保守的に一変の対象とするのが適切とされています。CPP ではない条件では、PAR そのものを軽微の対象として書くこともできます。
この文書の対象は化成品(低分子)で、Early Consideration(知見が十分にそろう前の、その時点の考え方)と位置づけられています。化成品に限った文書です。それでも、「PAR との余裕を数字で示せる幅ほど、承認後に軽く動かせる」という考え方は、申請書の幅を設計するときの手がかりにできます。
5. まず幅の区別から:自社の工程で確かめる順番
最初に、手順書や技術移転の資料で、パラメータごとに「この幅はどの幅か」が区別されているかを見ます。 そのうえで次の順に確かめます。
- 幅の区別:通常運転範囲(NOR)、実証された許容範囲(PAR)ほかの条件を一定にしたまま、ある工程パラメータをこの範囲で動かしても、品質の基準を満たすものができると確かめた範囲です(ICH Q8)。通常運転の幅(NOR)より広く取ります。詳しく →、申請書に書いた幅が、パラメータごとに並んでいるかを見ます。
- 通常運転範囲(NOR)の見直し:過去のバッチの運転データで、幅が見直されているかを確かめます。
- 実証された許容範囲(PAR)の端の性質:特性解析の報告書で、品質が外れる点まで試した端か、試した範囲の端かが読めるかを確かめます。
- 同時に端に寄ったときの扱い:逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →の手順書に、複数の条件が同時に端に寄ったときの判断が書いてあるかを見ます。
- 申請書の幅と余裕の根拠:申請書に書いた幅と PAR の端との余裕を、工程能力指数や装置の校正の結果で説明できるかを、薬事と開発で確かめます。
製法を渡す側と受ける側で幅の意味がずれる場面は技術移転で扱っています。
参考文献
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく →, Q8(R2) Pharmaceutical Development(PAR の定義、デザインスペース)
- ICH, Q12 Technical and Regulatory Considerations for Pharmaceutical Product Lifecycle Management(2019年11月 Step 4。確立された条件と報告区分)
- PMDA 審査センター, 事務連絡 令和8年3月12日 医薬品(化成品)のエスタブリッシュトコンディションとされた製造工程パラメータの変更区分を事前に設定する場合の基本的な考え方(Early Consideration)

- 1CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 2FMEAとは?医薬品製造でのリスクアセスメントの進め方と落とし穴
- 3プロセス特性解析とは?何を振るかを実験の前にどう絞るのか
- 4PARとNORとは?運転の幅は、申請書にどちらを書くのかいま読んだ記事
- 5スケールダウンモデルとは?小さな槽に実機の何を写すのか
- 6マイクロ/ミニバイオリアクターとは? 結果が合っても、環境が同じとは限らない理由
- 7培地開発とは?DoEで何を振るかは実験の前に決まる
- 8精製工程のスケールダウンとは?縮めるのは太さと面積だけ
- 9スケールダウンモデルの適格性評価とは?小型の結果を実機の根拠にできる条件
- 10Ambr 250とは?小型培養の結果は製造用の槽でも同じになるのか
次に読む


この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 2FMEAとは?医薬品製造でのリスクアセスメントの進め方と落とし穴
- 3プロセス特性解析とは?何を振るかを実験の前にどう絞るのか
- 4PARとNORとは?運転の幅は、申請書にどちらを書くのか
- 5スケールダウンモデルとは?小さな槽に実機の何を写すのか
- 6マイクロ/ミニバイオリアクターとは? 結果が合っても、環境が同じとは限らない理由
- 7培地開発とは?DoEで何を振るかは実験の前に決まる
- 8精製工程のスケールダウンとは?縮めるのは太さと面積だけ
- 9スケールダウンモデルの適格性評価とは?小型の結果を実機の根拠にできる条件
- 10Ambr 250とは?小型培養の結果は製造用の槽でも同じになるのか
 PPQは3ロットでよいのか?ロット数は何で決めるのか2026-07-28
 CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか2026-07-19
 プロセスバリデーションとは?出荷試験の合格で、なぜ足りないのか2026-06-23
Proglenth(proglenth.com) https://www.proglenth.com/article/par-nor-operating-ranges