IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
オートクレーブやバイオリアクター細胞や微生物を、温度・pH・溶存酸素などを制御しながら培養する槽です。数リットルの開発用から数千リットルの商業生産用まであり、ステンレス製と使い捨て(シングルユース)があります。詳しく →のような新しい装置を入れると、DQ(設計)・IQ(据付)・OQ(運転)・PQ(性能)の4段階で確かめる適格性評価製造装置やユーティリティが意図どおりに据え付けられ、動き、性能を出せることを文書で裏づける活動。詳しく →を行います。4つに分かれていることは知っていても、「実際の器具や培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →を入れて1回動かせば済むのでは?」と感じた人は多いはずです。
段階を分けるのは、書類を増やすためではありません。温度が上がらない、滅菌がうまくいかないといったトラブルが起きたときに、原因がどこにあるかを切り分けるためです。
この記事では、適格性評価を4つに切る理由、何も入れない空運転(OQ)と器具や培地を詰めたとき(PQ)で温度の決まり方が変わる仕組み、オートクレーブ高温高圧の飽和蒸気を使い、器具や培地などに付いた微生物を死滅させて滅菌する装置です。詳しく →でいちばん熱が届きにくい場所(冷点)の見つけ方を、研究・開発の現場の目線で説明します。
- なぜ4段階に分けるのか:トラブルのとき、前の段で確かめたことを原因の候補から消していけるからです。
- OQとPQの違い:空運転では装置の力を、器具を詰めたときは詰めた物の温まりにくさを見ています。
- 冷点の探し方:チャンバーの弱いところと、詰めた物の温まりにくいところを重ねて、温度センサーで実測します。
1. なぜ一度に試さず、4段階に分けるのか
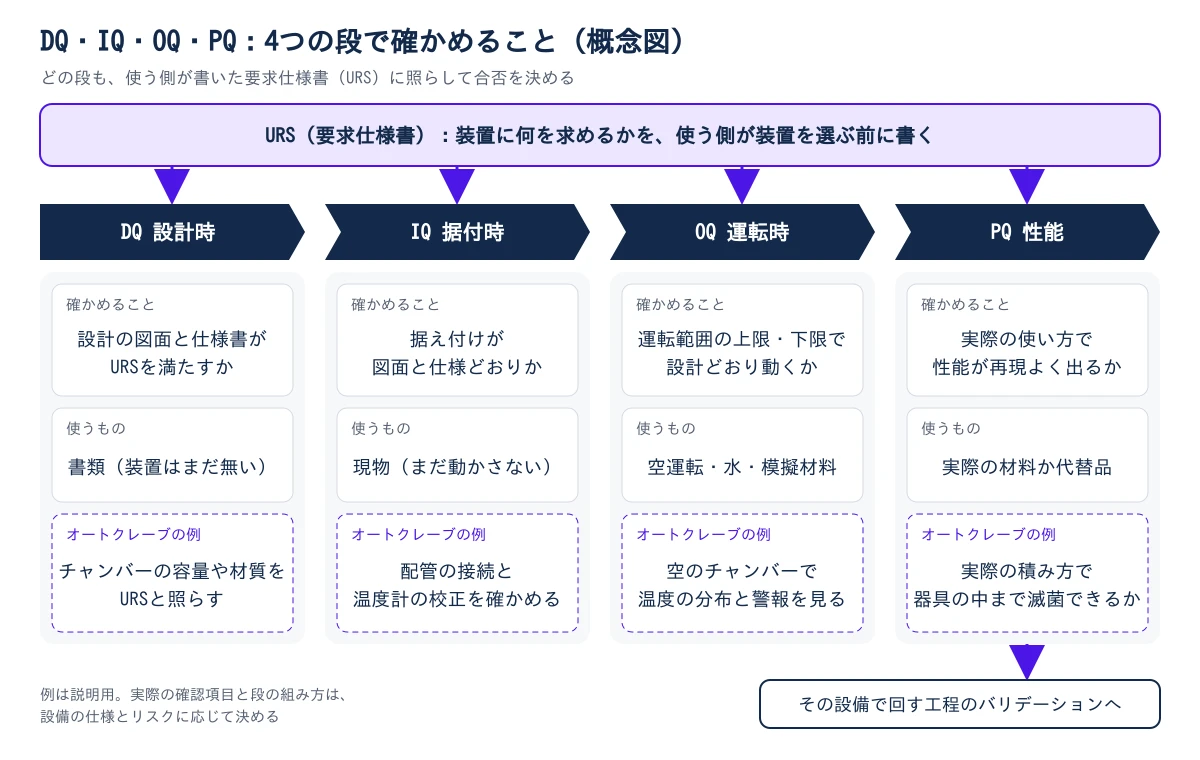
適格性評価(Qualification)は、装置に求める仕様書(URSそのシステムに何をさせたいかを定義する文書。Vモデルで検証項目をひもづける起点になる。詳しく →)の要件が、図面から現物へ、止めた状態から動かした状態へと、正しく形になっているかを順に確かめる手続きです。
| 段 | いつ・どんな状態で | 何を確かめるか |
|---|---|---|
| DQ(設計) | 紙の上(発注・製作の前) | メーカーの図面や仕様書が、こちらの要求を満たしているか |
| IQ(据付) | 据え付けたあと、動かさない | 指定どおりの配管・配線で設置され、温度計などのセンサーが校正されているか |
| OQ(運転) | 何も入れずに空運転 | 設定温度や安全装置が、仕様どおりに動くか |
| PQ(性能) | 実際の器具・培地・資材を入れる | 狙いどおりの性能(滅菌など)が、繰り返し再現できるか |
段に分けると、トラブルのときに原因を消していける
もし IQ や OQ を飛ばして、いきなり器具や培地を詰め込んだ本番テスト(PQ)を行ったとします。そこで「121℃まで上がらない」「滅菌に失敗した」という結果が出たら、原因の候補はこれだけあります。
- 装置のヒーターや制御プログラムの不具合
- 温度センサーの校正のずれ
- 供給される蒸気の圧力不足
- 器具を詰め込みすぎただけ
候補が多すぎて、メーカーに問い合わせるべきなのか、こちらの使い方が悪いのかも分かりません。
段を踏んでいれば、話は変わります。IQ で「配管や電源は正しく、センサーも校正済み」を、OQ で「空なら、チャンバー全体がむらなく121℃まで上がる」を確かめておく。この2つが済んでいれば、PQ で温度が上がらなかったとき、装置そのものは正常なので、器具の並べ方や滅菌バッグの中の空気だまりが原因だと絞り込めます。
調べ直しや手戻りを防ぐための原因の切り分け。それが4つに分ける理由です(段の名前と並びは EU GMP Annex 15適格性評価とバリデーションを扱うEU GMPの附属書。継続的工程確認に相当する概念を含む。詳しく → が示しています)。
2. 空運転と、器具を詰めたときでは、温度を決めているものが違う
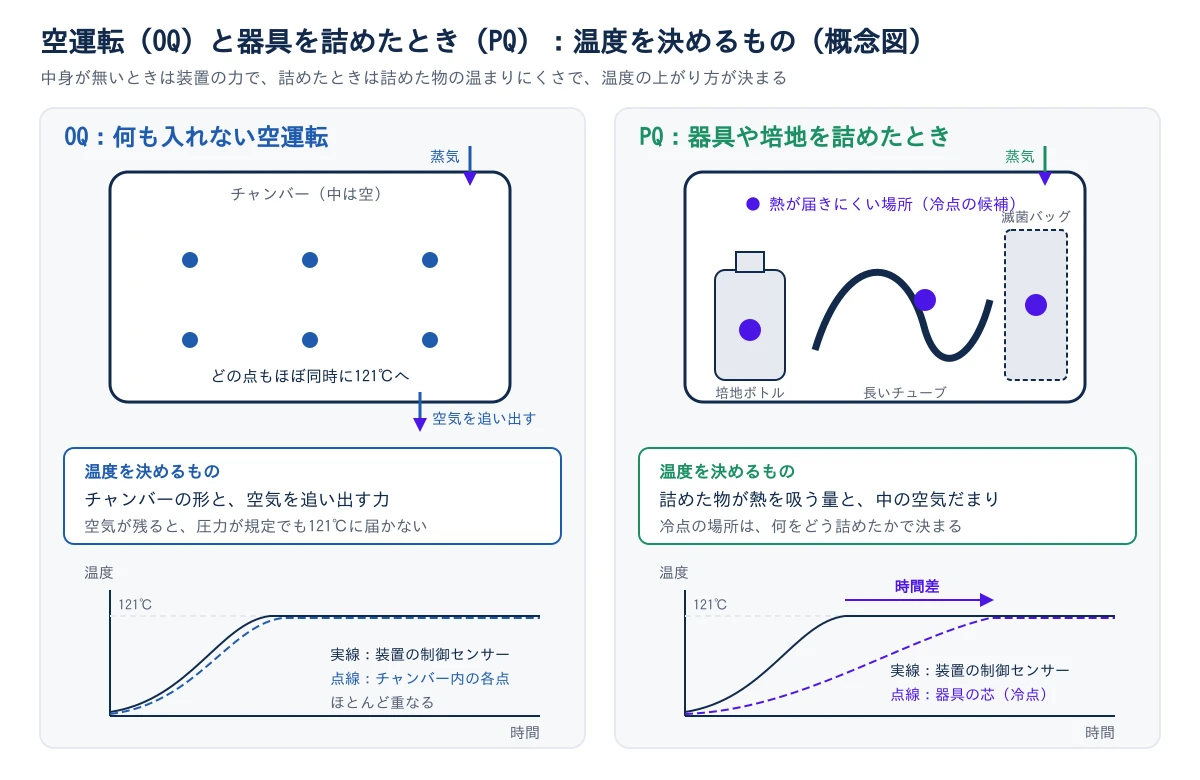
同じ「チャンバー内の温度を測る」作業でも、何も入れない空運転(OQ)と、器具や培地を詰めたとき(PQ)では、温度の上がり方を決めているものが入れ替わります。 その差がいちばんはっきり出るのが、オートクレーブ(高圧蒸気滅菌器)です。
OQ(空運転):装置そのものの力を見る
何も入れていないとき、チャンバー内の温度のそろい方を決めるのは、チャンバーの形と、装置が空気を追い出す力です。
蒸気の温度は、空気が残っていると下がります。蒸気の温度を決めているのは、全体の圧力ではなく、その中の水蒸気の分の圧力だからです。圧力計が規定の値を指していても、チャンバー内に空気が残っていれば121℃には届きません。
そのため OQ では、空気をきちんと抜けているか、温度のむらがないか、扉のロック(運転中に開かないようにする仕組み)が働くかといった、装置そのものの機能を確かめます。空気の抜け具合は日常でも確かめ、真空を使う運転では漏れ試験を定期的(通常は週1回)に、空気除去の試験運転(通常は毎日)を行います(Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく → の 8.60、8.61)。
PQ(器具や培地を詰めたとき):詰めた物の温まりにくさを見る
ガラス瓶、ステンレスの配管、フィルターハウジングメンブレンフィルターを内部にセットして固定し、そこへ液体や気体を通すための容器(ハウジング)です。詳しく →、シリコンチューブなどを詰めた瞬間、条件が変わります。
- 熱を吸われる:大量のガラスや厚い金属は、それ自体が温まるのに時間がかかります。
- 空気だまり:滅菌バッグの中、細長いチューブの奥、ねじ山のすき間には空気が閉じ込められ、蒸気が奥まで入りにくくなります。
装置の制御センサーが121℃に達しても、詰めた器具の芯やチューブの奥はまだ滅菌温度に届いていない、という時間差が生まれます。この時間差がいちばん長く、熱がいちばん届きにくい場所が冷点(コールドスポット)です。
冷点がどこにできるかは、装置の性能ではなく、何をどう詰めたかで決まります。 だから OQ とは別に、PQ で確かめる必要があります。
3. 冷点が1℃低いだけで、なぜ問題になるのか
「設定121℃に対して、冷点が120℃だった。1℃くらいは誤差では?」
滅菌では、この1℃が効きます。菌を殺す力は、温度に対して指数的に変わるからです。
蒸気滅菌の計算では、z値(菌を殺す力が10倍変わる温度差)を10℃、基準の温度を121℃とおきます。ある温度 T での殺菌の効き(致死率 L)は、L = 10 ^ ((T − 121) / 10) で表されます。
| 冷点の温度 | 致死率 L | 121℃と比べた効き |
|---|---|---|
| 121℃ | 1.0 | 基準 |
| 120℃ | 約0.79 | 約2割下がる |
| 119℃ | 約0.63 | 約4割下がる |
1℃低いだけで、殺菌の効きは約2割落ちます。
この効きを滅菌時間全体で足し合わせた値が F0値です。冷点が想定より1〜2℃低いまま運転を終えると、タイマー上は20分滅菌したつもりでも、実際の効きは足りていないことになります。
4. 冷点はどうやって見つけるのか
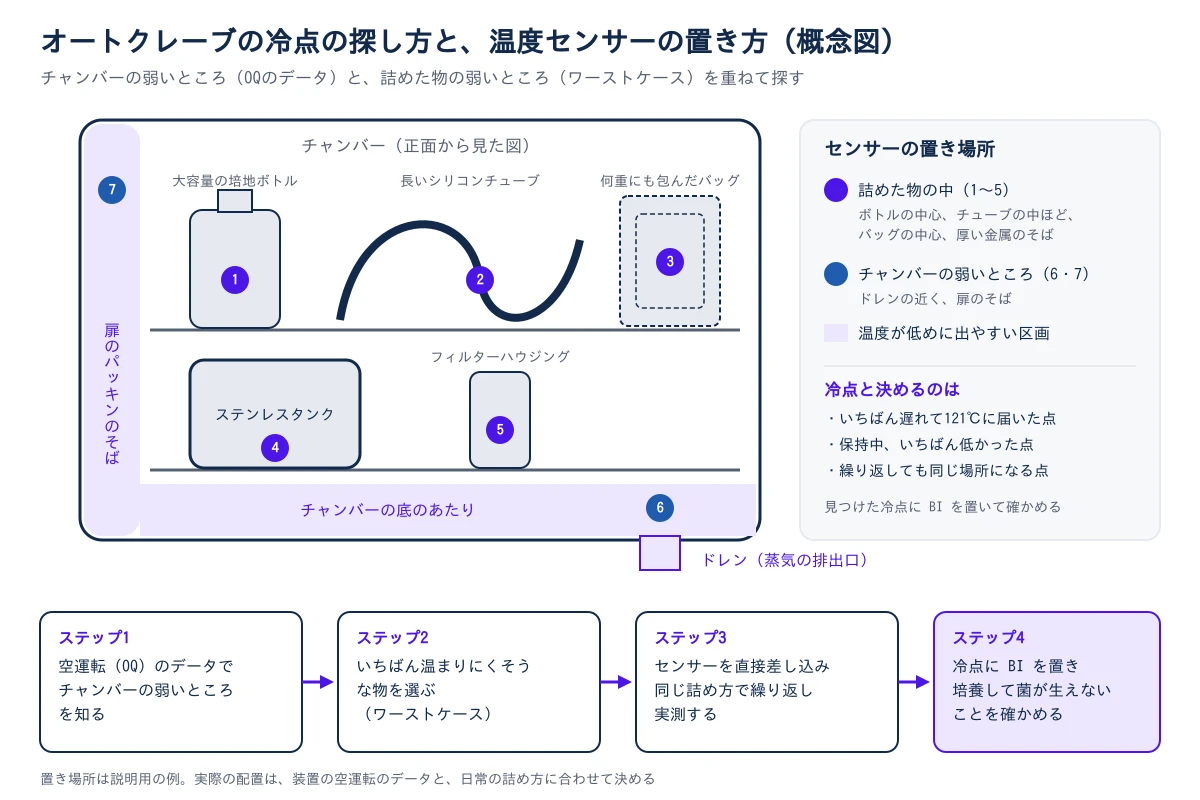
当てずっぽうに温度計を置くのではありません。チャンバーの弱いところと、詰めた物の弱いところを重ねて探します。
ステップ1:チャンバーの弱いところを知る(OQのデータから)
何も入れていないときの温度測定のデータを見ます。蒸気の排出口(ドレン)の近くや、扉のパッキンのそば、チャンバーの底のあたりは、熱が逃げやすく温度が低めに出やすい場所です。
ステップ2:いちばん温まりにくそうな物を選ぶ(ワーストケース)
詰める物の中から、熱が通りにくいところを選びます。
- 重い物:大型のステンレスタンク、厚いガラス瓶
- 空気が抜けにくい物:長いシリコンチューブの中ほど、フィルターハウジングの奥、何重にも包んだ滅菌バッグの中心
- 液体の中心:大容量の培地ボトルの中心
ステップ3:温度センサーを直接差し込んで実測する
選んだ場所に、細い温度センサー(熱電対やデータロガー)を直接仕込みます。
- 装置の表示が121℃に達したあと、どのセンサーがいちばん遅れて121℃に届いたかを比べる。
- 滅菌の保持時間中に、いちばん低い温度を示し続けたセンサーを見つける。
- 同じ詰め方で繰り返し試し、毎回同じ場所がいちばん遅いことを確かめる。
その場所が、その詰め方での冷点です。日常の運転で温度を見る点は、ここで見つけたいちばん温まりにくい場所と結びつけておきます(Annex 1 の 8.63、8.65)。
ステップ4:BI でとどめの確認をする
見つけた冷点に、熱に強い芽胞菌を使った指標(BI、バイオロジカルインジケーター)を、温度センサーと一緒に置いて運転します。運転後に培養して、菌が生えないことを確かめれば完了です。
ただし、BI の結果だけで温度の記録や工程の設計を覆してはいけません。BI は、温度で示した結果を裏づけるためのものです(Annex 1 の 8.42)。
5. どんなときに、やり直しが必要になるのか
一度冷点を見つけて PQ を終えても、条件が変われば冷点は動きます。次のような変更があったら、温度を確かめ直します。
- 詰め方を変えたとき:滅菌するボトルの本数を増やした、チューブを違う巻き方でバッグに入れた、すき間なく詰め込んだ。これだけで冷点の場所や届くまでの時間が変わります。いちばん厳しい詰め方(ワーストケース溶けにくく毒性が高い製品や洗いにくい箇所など、最も厳しい条件を選んで代表評価する考え方。詳しく →)を前もって決めて確かめておき、少なくとも年に1回はやり直します(Annex 1 の 8.39)。
- センサーや制御部品を替えたとき:温度センサーを交換した、蒸気トラップを整備した。この場合は、据え付け(IQ)や空運転(OQ)の確認に戻って、ずれがないかを確かめます。
6. まとめ:適格性評価は、トラブルを早く片づけるための手順
IQ/OQ/PQ は、GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく → の堅いルールのように聞こえますが、中身はトラブルの原因を消していくための手順です。
- IQ:配線・配管・センサーの校正を、原因の候補から消す
- OQ:装置そのものの加熱の力と、温度のむらを、原因の候補から消す
- PQ:詰め方や空気だまり(冷点)が、実際にどう効くかを押さえる
この順番が頭に入っていれば、滅菌のエラーや培養装置の温度トラブルが起きたときも、どこから疑えばよいかが分かります。
参考文献
- European Commission, EudraLex Volume 4, EU GMP Annex 15: Qualification and Validation(2015年3月30日改訂、2015年10月1日適用。1.4〜1.7 計画とリスク評価、2.4〜2.10 計画書・報告書・次の段への承認、3.4〜3.13 FAT・SAT・IOQ・PQの併合、4.1〜4.2 再適格性評価、5.9 プロセスバリデーション決めた製造工程が、いつも安定して規格に合う製品を作れることを事前に実証し、その後も確認し続ける取り組みです。承認申請や品質保証の土台になります。詳しく →の前提、8.1〜8.2 ユーティリティ水・空調・ガスなど、製造を直接支える設備の総称。適格性評価や汚染管理の対象になる。詳しく →、11.4 変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →)
- European Commission, EudraLex Volume 4, EU GMP Annex 1: Manufacture of Sterile Medicinal Products(2022年8月公表、2023年8月25日適用。8.38 積み方のバリデーションと最大・最小の積載、8.39 最も厳しい積み方について少なくとも年1回、8.42〜8.43 BIの扱いと新ロットの確認、8.58 ドレンでの温度記録、8.59 多孔性サイクルと液体サイクルのバリデーション項目、8.60 漏れ試験、8.61 空気除去試験、8.63・8.65 最も遅く温まる位置との相関、10.5 無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →の位置づけ、用語集 Equilibration time・Z-value・F0≥8分の例)
- FDA, Guidance for Industry: Process Validation — General Principles and Practices(2011年1月。ステージ2の設備・ユーティリティの適格性評価とPPQ。計画書と報告書を品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →部門が確認・承認すること、21 CFR 211.22)
- ICH Q9リスクに基づいて品質を判断する、品質リスクマネジメントの考え方を示すICHのガイドライン。詳しく →(R1), Quality Risk Management(Step 4、2023年)
- 21 CFR 211.63, Equipment design, size, and location

- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方いま読んだ記事
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
- 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
- 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
- 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
- 5プロセスバリデーション(PV)とは?出荷試験だけでは足りない理由
- 6PPQは3ロットでよいのか?ロット数は何で決めるのか
- 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
- 8洗浄バリデーションとは?目で見てきれいでは足りない理由
- 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
- 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
 バリデーションとは?意味・5つの対象・検査合格との違い2026-11-03
 クリーンユーティリティとは?純蒸気・圧縮空気・窒素が製品に触れる場所の管理2026-08-14
 GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか2026-07-17
Proglenth(proglenth.com) https://www.proglenth.com/article/equipment-qualification-iq-oq-pq