BIOPROCESS MEDIA
Read読む解説・ニュース・論文を、問いから読む一覧へ →
解説記事工程・技術・規制を、問いから読むニュース各社の新製品と業界の動きを毎日論文解説新しい論文を、実務の目線で読むシリーズ入門から実務まで、順に読むウェビナー国内外のウェビナーの予定会員向けの記事技術者向けの深掘り(無料登録)

おすすめ

Find調べる企業・製品・工程を探して比べる一覧へ →
メーカー・受託先受託先企業とメーカーを探すいま何を進めていますか?段階ごとに確かめることが分かる工程マップモダリティごとの製造工程を図で見る製品ガイド製品の種類ごとの選び方製品一覧・仕様で比べる装置・試薬・資材を分野から引く分析・試験から探す分析法と非臨床・臨床の試験規制ガイドラインICH・FDA・PMDA の要点用語集専門用語を1文で

企業ページ

Field分野モダリティと工程から、記事を絞って読む一覧へ →

モダリティ

  • 抗体医薬
  • 細胞治療
  • 遺伝子治療
  • 核酸医薬
  • 低分子
  • 微生物・発酵
  • ラボ・自動化

研究・開発

  • 創薬・探索
  • 非臨床・安全性
  • DMPK・薬物動態

製造・品質

  • 上流(培養)
  • 下流(精製)
  • 製剤
  • 品質試験
  • CMC・製造
  • 規制・QA
Make作る依頼図や計算を、その場で作る一覧へ →
工程ビルダー工程を選んで、仕様メモにまとめるアッセンブリー依頼図部品をつないで、メーカーに渡す依頼図を作るバイオプロセス設計装置を並べて、流れ図と計画書の下書きを作る計算ツール培養・精製・分析の計算を、入力するだけで

ツール

AboutProglenth運営者と、掲載・お問い合わせのご案内
運営者情報・編集方針誰が、どう書いているかニュースレター・会員登録毎週水曜の朝に新着をお届け広告掲載・公式パートナーメーカー・代理店・受託先企業の掲載お問い合わせ記事の訂正・取材・掲載のご相談
プライバシーポリシー利用規約
Partner公式パートナー・広告掲載メーカー・代理店・受託先企業の方へ。製品と会社を、探している読者に届けます。掲載について見る →EnglishEnglish editionJapan's bioprocess news, CDMOs and guides, in English.Read in English →
EN
ホーム/解説記事/製造の現場で品質を守る
基礎知識・品質管理シリーズ製造の現場で品質を守る2/6基本

ラインクリアランスとは?見た目がきれいなら次のロットを始めてよいのか
Proglenth 編集部公開 2026-08-03更新 2026-10-28約4分で読めます
ラインクリアランスとは?見た目がきれいなら次のロットを始めてよいのか

ラインクリアランスとは、前のロットの製品・資材・記録・表示が作業区域に残っていないことを、次のロットを始める直前に確認し、その結果を記録する作業です。製造と包装の現場で、ロットを切り替えるたびに行います。

一方で、⁠装置や作業台が見た目にきれいでも、それだけでは次のロットを始める根拠になりません。 目に見えない残留がありうるうえ、確認したことを後から追える記録も求められるからです。

この記事では、ラインクリアランスが何を確かめる作業なのか、見た目だけでは足りない理由、何を基準に確かめるのか、自分の現場で何から確かめるのかを順に説明します。

この記事の要点
  • ラインクリアランスとは⁠:製品・資材・記録・表示の4つが残っていないことを、使う直前に確認して記録する作業です。
  • 見た目がきれいなら足りるか⁠:許容値を超える残留があるかは目視では判断できず、記録がなければ確認しなかったのと区別できません。
  • 何を基準にするか⁠:米国の規則は使用の直前の点検とバッチ製造記録への記録を求めており、確認の深さは切替の種類で変えます。

1. ラインクリアランスとは、何を確かめる作業なのか?

ラインクリアランスは、前のロットのものが何も残っていないことを、次のロットを始める直前に確かめ、記録に残す作業です。

作業は4つの段階で進みます。前のロットの作業を終え、装置と作業区域から前のロットのものを取り除き、残っていないことを確認して記録してから、次のロットを始めます。

ふだんの片づけとの違いは、記録が残ることです。片づけのあとに残るのは、きれいになった現場だけ。ラインクリアランスでは、誰が、いつ、どこを、どう確認したかを記録に残します。

確かめる対象は、次の4つに分けると漏れが減ります。

  • 製品と中間体⁠:前のロットの原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →や製剤、粉末、溶液、不良品、サンプルです。装置の隙間やホッパーの下に残った少量が、次のロットに混ざります。
  • 資材⁠:包装材、ラベル、印刷済みの箱、フィルター、チューブ、使い捨ての器具などです。
  • 記録と帳票⁠:前のロットの製造指図製造ロットごとに手順・使用資材・実施者・確認結果を定められた様式で記録した原本。そのとおりに作ったことを証明する文書です。詳しく →や記録用紙が残ると、次のロットの記録に紛れ込みます。
  • 表示⁠:装置や容器に貼られた前のロットのステータス表示や識別ラベルです。中身が入れ替わってもラベルが前のままなら、外見は正常な製品として工程を通り抜けます。

製品と資材は物として目に入りますが、記録と表示は情報なので、見回っても気づきにくいものです。チェックリストを装置の部位だけで作ると、記録と表示が抜けます。

つまり、ラインクリアランスは物を片づける作業ではなく、4つの対象が残っていないことを記録で示す作業です。

2. 重要:なぜ、見た目がきれいなだけでは足りないのか?

交叉汚染別の製品どうしが混ざり込む汚染。多品種製造で洗浄や使い捨てにより防ぐ対象。詳しく →の残留は目で見て判断できず、また記録がなければ確認したことを示せないからです。

ラインクリアランスが防ぐのは、性質の違う2つのリスクです。

  • 混同⁠:別の製品やロットが物理的に紛れ込むことです。前のロットの錠剤が装置の隙間に残る、前のラベルが誤って貼られるなど、見れば分かる形で存在します。
  • 交叉汚染⁠:前の製品の成分が、粉の飛散や装置表面の残留を通じて次の製品へ移ることです。表面がきれいに見えても、許容値を超える残留があるかどうかは分かりません。

目視で残留を検出できる限界(目視限界)は物質ごとに違い、Forsyth らの報告では 0.4 µg/cm² を下回るものから 10 µg/cm² を超えるものまで幅があります。一方、交叉汚染の許容残留値は、許容一日曝露量許容一日曝露量。その量まで毎日摂っても生涯健康影響が出ないとされる量。無毒性量から不確実係数で導く。詳しく →(PDE、患者が毎日とっても害がないとされる量)から割り出すため、物質によっては目視限界より低くなります。
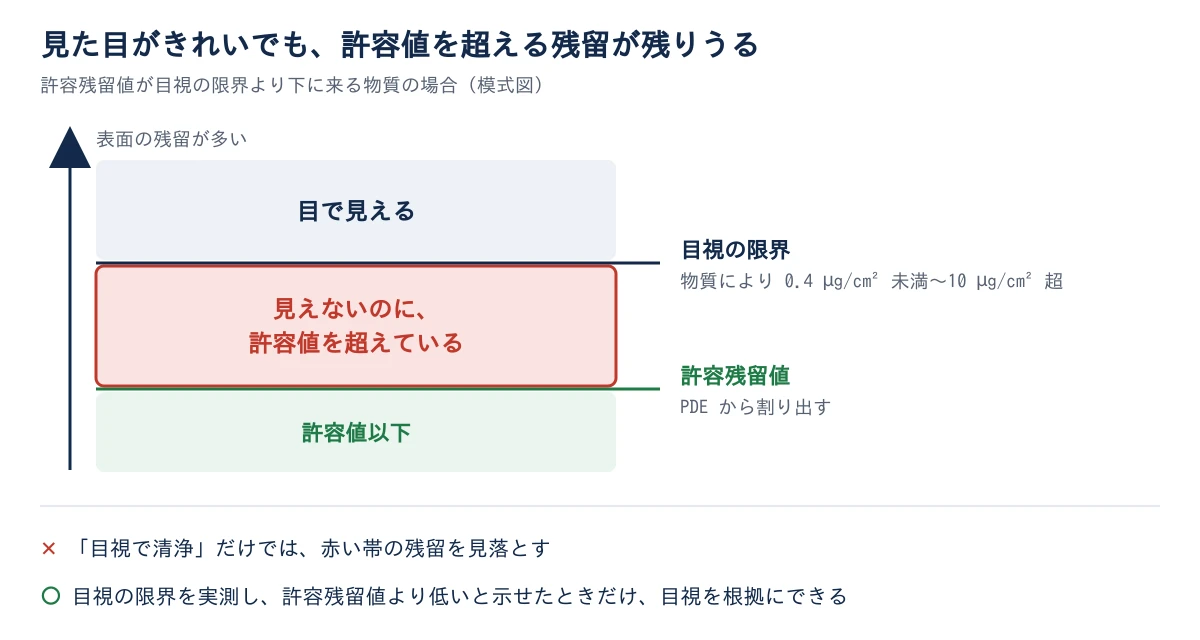
縦軸は表面の残留の量で、上ほど多い。上から3つの帯があり、目視の限界の線より上は目で見える帯、目視の限界と許容残留値の線のあいだは、見えないのに許容値を超えている赤い帯、許容残留値の線より下は許容値以下の帯。目視の限界は物質により 0.4 µg/cm² 未満から 10 µg/cm² 超まで、許容残留値は PDE から割り出すと書かれている。下に、「目視で清浄」だけでは赤い帯の残留を見落とし、目視の限界を実測して許容残留値より低いと示せたときだけ目視を根拠にできると書かれている
見た目がきれいでも、許容値を超える残留が残りうる。許容残留値が目視の限界より下に来る物質の模式図
図をダウンロード(会員・無料)
POINT

「目視で清浄」を合格の根拠に使えるのは、その物質の目視の限界を実測し、それが許容残留値より低いと示せた場合です。

もう一つの理由は記録です。どれだけ丁寧に見ても、誰がいつどこを見たかが残っていなければ、確認しなかった場合と区別がつきません。

このように、見た目のきれいさは混同を防ぐ手がかりにはなっても、交叉汚染と記録の要求には答えられません。では、何を基準に確かめればよいのでしょうか。

3. では、何を基準に確かめるのか(21 CFR 211.130(e))?

基準の土台は、使用の直前に点検し、その結果をそのロットのバッチ製造記録に残すことです。

ラインクリアランスという言葉は米国の規則には出てきませんが、要求は 21 CFR 211.130(e) に書かれています。包装と表示の作業について、次の3つを求めています。

  1. 前の製品を取り除く⁠:使用の直前に包装・表示の設備を点検し、前の作業の医薬品がすべて取り除かれていると確かめます。
  2. 使わない資材を取り除く⁠:後の作業に適さない包装材・表示材も取り除かれていると確かめます。
  3. 結果を記録する⁠:点検の結果をバッチ製造記録に文書化します。

実務でつまずくのは「直前に」という要件です。前のロットの終業時に片づけ、翌朝そのまま次を始める運用では、夜のあいだに区域で何が動いたかを誰も見ていません。この要件は満たせません。

確認の深さは、切替の種類で変えます。リスクに応じて確認の深さを変える考え方の根拠は、ICH Q9リスクに基づいて品質を判断する、品質リスクマネジメントの考え方を示すICHのガイドライン。詳しく →(R1)(品質リスクマネジメントの指針)です。

切替の種類中心になるリスク確認の重点
同じ製品・同じ規格のロット切替混同製品と資材の残留、記録と表示の更新
同じ製品で規格や包装形態が変わる混同(資材の取り違え)ラベルと包装材の回収
別の製品への切替混同と交叉汚染洗浄の実施と確認。高活性・強い感作性の成分の後は水準を上げる

なお、洗浄の手順で残留を許容値まで落とせることを前もって実証するのは洗浄バリデーションで、ラインクリアランスはその手順が今回も正しく行われたかを切替のたびに確かめる作業です。

つまり、確認の深さは切替ごとに変えてよいものの、直前の点検と記録は、どの切替でも省けません。

4. 自分の現場では、何から確かめるのか

最初に、直近のロットのバッチ製造記録を開き、点検の時刻と中身が後から追えるかを見ます。

手順が単純なため、形式だけが残り、実際の確認が抜けやすい作業です。2020年の FDA の警告書では、バッチ記録にラインクリアランス実施と書かれていながら、包装機械の上と下に錠剤やカプセルが残っていたと指摘されています。2023年にも、使用の直前の点検が不十分だったという同じ趣旨の指摘が出ています。

次の3つを、手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →と記録で確かめます。

  • 点検の時刻⁠:ラインクリアランスの確認が、前のロットの終業時ではなく、次のロットを始める直前に行われているかを確かめます。
  • 確認の範囲⁠:チェックリストに、配管の継手やホッパーの下、コンベアの隙間のような分解の要る部位が名前で書かれているかを確かめます。前のロットの記録用紙とラベルを回収する項目があるかも見ます。
  • 記録の残し方⁠:結果がそのロットのバッチ製造記録に綴じられているかを確かめます。実施者とは別の確認者がいるなら、二人の署名が同じ時刻に並んでいないか、確認者が自分で見た時刻を残しているかも見ます。

実施者とは別の人が確認する二人確認は、条文の義務ではなく、担当した本人の思い込みによる見落としを防ぐための実務上の工夫です。まずは手順書の確認箇所を部位の名前で書き直し、見る順序と時刻の欄を足すところから始めると、査察で問われる「直前に点検し記録したか」を記録から示しやすくなります。

続きは会員向け(無料)

メールアドレスの登録だけで、この先を読めます

  • 4. 自分の現場では、何から確かめるのか

登録済みの方は、同じアドレスを入れると続きが開きます(別の端末やブラウザで開いたときも同じです。確認のメールは届きません)。新着の解説記事と製品ニュースを毎週水曜の朝にお届けし、いつでも解除できます。登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。

ほかの会員向けの記事を見る →
メーカー・受託先への問い合わせ

選定や見積で迷ったら

記事で書けるのは一般論までで、どの製品やサービスが合うかは条件で変わります。製品一覧とメーカー・受託先企業から、各社の公式サイトへ進んで直接問い合わせできます。

製品とメーカーを探す受託企業を探す

参考文献

  • FDA / eCFR, 21 CFR 211.130 — Packaging and labeling operations
  • FDA Warning Letter, Coupler Enterprises (2020-09-15)
  • FDA Warning Letter, SafeCor Health LLC (2023-09-05)
  • Forsyth RJ, Van Nostrand V. Application of Visible-Residue Limit for Cleaning Validation. Pharmaceutical Technology. 2005.(目視限界 0.4 µg/cm² 未満〜10 µg/cm² 超)
  • ICH Q9(R1), Quality Risk Management
この記事は参考になりましたか?
チームに共有
シリーズ製造の現場で品質を守る2 / 6 本目
ホールドタイム試験とは?金曜に終えた工程を月曜まで保持できる根拠次の記事 3本目・基本・約6分ホールドタイム試験とは?金曜に終えた工程を月曜まで保持できる根拠FDAは2017年11月6日付で、インドの Lupin の Goa と Indore の工場に警告書を出しました。→
  1. 1工程内管理(IPC)とは?最後に規格試験をすれば要らないのか
  2. 2ラインクリアランスとは?見た目がきれいなら次のロットを始めてよいのかいま読んだ記事
  3. 3ホールドタイム試験とは?金曜に終えた工程を月曜まで保持できる根拠
  4. 4注射剤の外観検査(目視検査)とは?全数検査でも異物が残る理由
  5. 5医薬品のシリアライゼーションとは?個装に番号を振ると変わること
  6. 6医薬品の回収(リコール)とは?本数でなくクラスで重さが決まる

次に読む

次に、何を調べますか?

洗浄で残留を落とせることは、どう実証するのか?洗浄バリデーションとは→別の製品に切り替えるとき、何を確かめるのか?交叉汚染と製品切替→工場全体で、汚染をどう防ぐ設計にするのか?汚染管理戦略(CCS)とは→

関連する記事

DACの力価試験とは? なぜ細胞生存率では不十分で、遊離薬物の管理が重要なのかDACの力価試験とは? なぜ細胞生存率では不十分で、遊離薬物の管理が重要なのか2026-10-25ADCの品質試験とは?DARと純度が規格内なら、安全で有効なのかADCの品質試験とは?DARと純度が規格内なら、安全で有効なのか2026-10-20ADCの標的抗原とは?抗体が結合すれば、薬物は届くのかADCの標的抗原とは?抗体が結合すれば、薬物は届くのか2026-10-20光散乱式粒子計数器とは? 0.5µmと5µmで数える理由と、粒子数がずれる原因光散乱式粒子計数器とは? 0.5µmと5µmで数える理由と、粒子数がずれる原因2026-10-20アラートレベルとアクションレベルの違いとは? 規格との関係と、超えたときにすることアラートレベルとアクションレベルの違いとは? 規格との関係と、超えたときにすること2026-10-20
シリーズの次(3/6)ホールドタイム試験とは?金曜に終えた工程を月曜まで保持できる根拠→

この記事から広げる

#ラインクリアランス#混同防止#交叉汚染#GMP
この記事の目次
  1. 1. ラインクリアランスとは、何を確かめる作業なのか?→
  2. 2. 重要:なぜ、見た目がきれいなだけでは足りないのか?→
  3. 3. では、何を基準に確かめるのか(21 CFR 211.130(e))?→
  4. 4. 自分の現場では、何から確かめるのか→
  5. 参考文献→
次に調べる
  • 洗浄で残留を落とせることは、どう実証するのか?洗浄バリデーションとは →
  • 別の製品に切り替えるとき、何を確かめるのか?交叉汚染と製品切替 →
  • 工場全体で、汚染をどう防ぐ設計にするのか?汚染管理戦略(CCS)とは →
シリーズ2 / 6
製造の現場で品質を守る
  1. 1工程内管理(IPC)とは?最後に規格試験をすれば要らないのか
  2. 2ラインクリアランスとは?見た目がきれいなら次のロットを始めてよいのか
  3. 3ホールドタイム試験とは?金曜に終えた工程を月曜まで保持できる根拠
  4. 4注射剤の外観検査(目視検査)とは?全数検査でも異物が残る理由
  5. 5医薬品のシリアライゼーションとは?個装に番号を振ると変わること
  6. 6医薬品の回収(リコール)とは?本数でなくクラスで重さが決まる
関連記事
年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか2026-10-08校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか2026-09-20洗浄バリデーションとは?見た目がきれいでも、なぜデータが要るのか洗浄バリデーションとは?見た目がきれいでも、なぜデータが要るのか2026-06-29
関連記事をもっと見る →
目次・関連閉じる
この記事の目次
  1. 1. ラインクリアランスとは、何を確かめる作業なのか?→
  2. 2. 重要:なぜ、見た目がきれいなだけでは足りないのか?→
  3. 3. では、何を基準に確かめるのか(21 CFR 211.130(e))?→
  4. 4. 自分の現場では、何から確かめるのか→
  5. 参考文献→
次に調べる
  • 洗浄で残留を落とせることは、どう実証するのか?洗浄バリデーションとは →
  • 別の製品に切り替えるとき、何を確かめるのか?交叉汚染と製品切替 →
  • 工場全体で、汚染をどう防ぐ設計にするのか?汚染管理戦略(CCS)とは →
シリーズ2 / 6
製造の現場で品質を守る
  1. 1工程内管理(IPC)とは?最後に規格試験をすれば要らないのか
  2. 2ラインクリアランスとは?見た目がきれいなら次のロットを始めてよいのか
  3. 3ホールドタイム試験とは?金曜に終えた工程を月曜まで保持できる根拠
  4. 4注射剤の外観検査(目視検査)とは?全数検査でも異物が残る理由
  5. 5医薬品のシリアライゼーションとは?個装に番号を振ると変わること
  6. 6医薬品の回収(リコール)とは?本数でなくクラスで重さが決まる
関連記事
年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか2026-10-08校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか2026-09-20洗浄バリデーションとは?見た目がきれいでも、なぜデータが要るのか洗浄バリデーションとは?見た目がきれいでも、なぜデータが要るのか2026-06-29
関連記事をもっと見る →
編集メモ:この記事は Proglenth 編集部が、規制文書・論文・メーカーの公開資料をもとに整理した一般的な解説です。実際の製造方法・管理戦略・品質基準は、製品や企業、各国の規制によって異なり、特定製品の推奨や規制・医療上の助言ではありません。実務で判断するときは、薬局方・ガイドライン(ICH・GMP など)やメーカーの一次情報を確かめてください。誤りやご指摘はお問い合わせからお知らせください。

Proglenth(proglenth.com) https://www.proglenth.com/article/line-clearance

About Proglenth

医薬品製造の
記事とデータベース

抗体・細胞治療・遺伝子治療・核酸・低分子原薬の製造を、培養・精製・製剤・分析の工程ごとに扱っています。

  • 工程マップ:製法ごとに工程を並べ、各工程の装置・試薬・試験法を載せています
  • 製品・受託企業:メーカー各社の製品を仕様で並べ、受託企業は分野と工程で絞り込めます
  • 解説記事・製品ニュース:工程や規制の解説と、新製品・業界の動き
工程マップを見る解説記事を読む
Newsletter

新着をメールで受け取る

新着の解説記事と製品ニュースを、毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。

登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。

BIOPROCESS MEDIA

医薬品製造のニュースと解説記事、製品・メーカー・受託企業のデータベースを載せています。

モダリティ

抗体医薬細胞治療遺伝子治療

コンテンツ

記事一覧計算ツール規制ガイドライン非臨床・臨床試験用語集分析から探す製品ガイドメーカー・受託先企業展示会・学会カレンダー製品ニュースウェビナー特集:再生医療マイリスト(保存・見積リスト)

Proglenth

運営者情報・編集方針ニュースレター会員向けの記事お問い合わせ公式パートナー募集プライバシーポリシー利用規約English edition
© 2026 Proglenth
ホーム記事ニュースマイリスト