汚染管理戦略(CCS)とは?Annex 1が求める理由と作り方の順番
無菌医薬品の工場には、空調、更衣、消毒、環境モニタリングと、汚染を防ぐための手順書がすでに何十もあります。それなのに、2023年8月に適用が始まった改訂EU GMP Annex 1は、もう1つ文書を求めました。汚染管理戦略(CCS、Contamination Control Strategy人・設備・原材料・環境など汚染の全経路を一枚に束ね、抑え込みの有効性を継続評価する設計図。詳しく →)です。
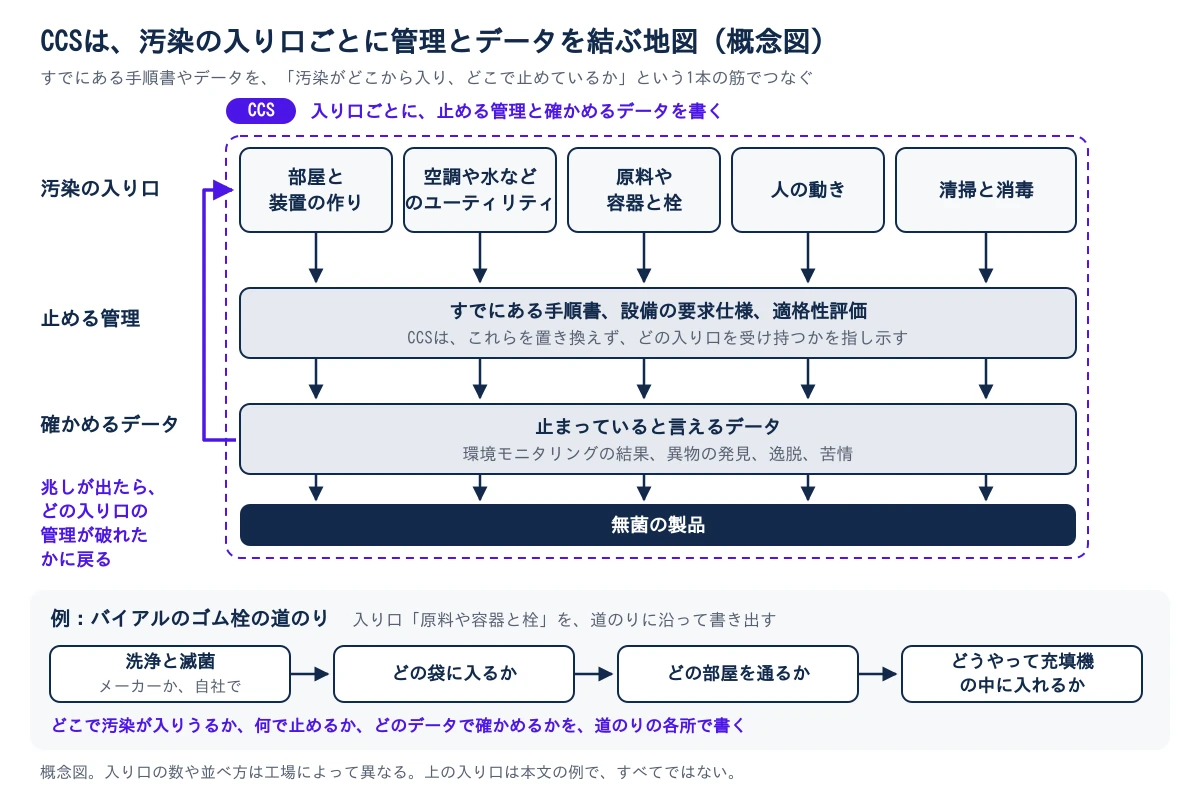
なぜ、もう1つ要るのでしょうか。手順書が1つずつそろっていても、それらがどう組み合わさって製品を守っているのかを、工場として説明できないことが多いからです。CCS人・設備・環境・工程の汚染経路を一望し、管理策全体でリスクを許容水準まで下げていることを示す枠組み。は新しい管理を足す文書ではなく、すでにある管理とデータを「汚染がどこから入り、どこで止めているか」という1本の筋で説明する文書です。
品質保証や製造の担当者だけのものではありません。資材を納める購買やメーカー、無菌充填除菌ろ過した薬液を無菌の環境で容器に充填し、無菌のまま封をする工程。最終滅菌できない製品で用いる。詳しく →を委託する開発の担当者が関わる部分も、この文書の中に書かれます。
CCSが扱う汚染の入り口
CCSが相手にする汚染は、微生物、エンドトキシングラム陰性菌の外膜由来の発熱性物質(LPS)で、注射剤では厳しく管理し、LAL試験などで測定します。詳しく →(グラム陰性菌外膜をもつ細菌の分類。大腸菌が代表で、比較的壊しやすく外膜にエンドトキシンをもつ。詳しく →の外膜に由来する発熱物質)、微粒子の3つです。
入り口は工場じゅうにあります。部屋と装置の作り、空調や水などのユーティリティ、原料や容器と栓、人の動き、清掃と消毒などです。Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく →は、これらとそれを見張るモニタリングまでを、1つの戦略の中で考えるよう求めています。
たとえばバイアルのゴム栓1つでも、たどる道は長くなります。メーカーで洗浄と滅菌を済ませた状態で届くのか、自社で滅菌するのか。どの袋に入って、どの部屋を通り、どうやって充填処方済みの溶液をバイアルやシリンジなどの容器へ無菌的に充填し、封止する製造工程。詳しく →機の中に入るのか。その道のりのどこで汚染が入りうるか、それぞれを何で止め、止まっていることをどのデータで確かめているか。CCSは、これを入り口ごとに書き出していきます。
個々の手順書やバリデーション試験法が目的に合う性能を持つことを立証する妥当性確認。正確さ・精度などを評価する。詳しく →の記録を、CCSが置き換えるわけではありません。CCSはそれらがどこにあり、どの汚染の経路を受け持っているかを指し示す地図の役目を持ちます。除菌ろ過細菌を止めることを実証したフィルターに液を通し、無菌のろ液を得る工程です。除菌ろ過・ろ過滅菌とも呼び、菌の数を下げるだけのバイオバーデン低減ろ過とは区別します。0.22µm前後の膜が広く使われます。詳しく →は除菌ろ過、容器と栓のすき間からの汚染は容器施栓完全性(CCI)で解説しています。
Annex 1が数字を決めていない判断
CCSには、もう1つ大事な役目があります。Annex 1が細かく決めていないことを、自分で決めて理由を書く場所です。
たとえばアイソレーター外気と隔てた無菌の作業空間をつくり、その中で無菌操作を行う装置です。RABSも作業域を囲うバリアの一種です。詳しく →(充填の場所を密閉して人から切り離す装置)の周りの部屋は、開放型ならグレードC以上、密閉型ならグレードD以上と幅をもって決められていて、どこまで下げるかはリスク評価にもとづいてCCSで示します。凍結乾燥機試料を凍らせてから減圧し、氷を昇華させて水分を除く乾燥装置です。熱に弱い医薬品を安定な状態で保存できます。詳しく →も同じです。人が手で製品を出し入れし、バリアで仕切られていない装置は、毎回の滅菌が求められます。一方、自動で搬入する装置や、閉じたバリアの中にある装置では、滅菌の頻度をCCSの中で根拠とともに決めることができます。
ここで使うのが、品質リスクマネジメント(QRM)製品や工程のリスクに応じて管理の重みを決める考え方。汚染管理戦略の土台になる。の考え方です。ICH Q9リスクに基づいて品質を判断する、品質リスクマネジメントの考え方を示すICHのガイドライン。詳しく →(R1)は、リスクの大きさに見合った手間と文書の量にすること、評価に主観が入りすぎないようにすることを求めています。汚染の経路ごとに起こりやすさと影響を並べるFMEAは、その代表的な道具です。管理を重ねてもなお残るリスクこそ、CCSで名指しして書くべき箇所です。
この考え方は欧州だけのものではありません。PIC/S(医薬品査察協定)も同じAnnex 1を取り込み、2023年8月25日に発効させました。米国FDAの無菌操作外部から微生物を入れずに工程を進める操作。最終滅菌できない細胞治療では全工程で無菌性を維持する。詳しく →のガイダンス(2004年)はCCSという言葉を使いませんが、見ているものは同じです。次の警告書がそれをよく示しています。
警告書の実例 ― Catalent Indiana
米国FDAは2025年11月20日、インディアナ州ブルーミントンにある Catalent Indiana の無菌医薬品工場に警告書を出しました。同年6月から7月の査察では、充填したバイアルの栓のまわりに毛が見つかり、薬液に直接触れていたものもあったことが指摘されています。そうした問題のあったロットが出荷されていたこと、調査の進め方、無菌操作の管理、資材の供給業者の確認、品質部門の監督にも不備があるとされ、先に渡されたForm 483への回答も不十分と判断されました。工場はすでに Novo Nordisk の傘下に入っており、ここに充填を委託していた会社の承認審査にも影響が出たと報じられています。
この事例から読み取れるのは、汚染の兆しを見つけることと、それを汚染の経路にさかのぼって止めることは別だという点です。目視検査で異物を見つけ、そのロットだけを処理して終われば、毛がどこから入ったのか、更衣なのか資材なのか部屋の作りなのかは分からないまま残ります。CCSがうまく働いていれば、異物や環境モニタリング無菌製造区域の空気・表面・作業者を微粒子や微生物で継続監視し、汚染管理の状態を記録する活動。詳しく →の逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →、苦情といった兆しは、そのたびに「どの経路の管理が破れたのか」という問いに戻されます。
汚染の疑いは、大きな回収にもつながります。2026年7月には、Lupin が汚染の懸念から点眼懸濁液を250万本超回収したと報じられました。無菌充填の場で人の介入がどう問題にされたかは無菌充填ラインの設計で、培地充填製品液の代わりに培地を充填ラインに流し、実工程を模擬して無菌操作に汚染が入らないことを実証する試験。詳しく →の不合格が何を意味するかは環境モニタリングと培地充填で解説しています。
CCSが試されるのは文書を書いたときではなく、汚染の兆しが見つかったときです。
CCSを作る順番
最初に、いまある手順書、設備の要求仕様、適格性評価製造装置やユーティリティが意図どおりに据え付けられ、動き、性能を出せることを文書で裏づける活動。詳しく →、逸脱の記録を棚卸しします。書きながら探すと、材料の抜けに気づけません。次に、汚染の経路ごとに、どの管理が受け持ち、どのデータで効いていると言えるかを割り付けます。割り付けてもリスクが高いまま残る経路が、設備の見直しや投資の優先順位です。
そのうえで、Annex 1が数字を決めていない箇所に、自分たちの基準と理由を書きます。最後に、何が起きたらCCSを見直すかを決めておきます。逸脱、設備や手順の変更、モニタリングの傾向の変化が代表的なきっかけです。
モニタリングの読み方も変わってきています。米国薬局方米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく →の情報章USP〈1116〉は、菌の数を1回ずつ合否で見るより、菌が1つでも見つかった検体の割合(汚染回収率添加した既知量の標準物質に対して試験で実際に測定された値の割合を示す指標で、試験の正確さを表す。詳しく →、CRR)を場所ごとに追う考え方を示しています。点ではなく傾向で見るという発想は、CCSとよく重なります。
明日から確かめられること
自分の工場や委託先について、次の点を見てみてください。
- CCSの持ち主が決まっていて、最後に見直したのがいつか分かるか
- 原料、容器、栓、資材が工場に入ってから充填機に届くまでの道のりが、経路として書かれているか
- Annex 1が数字を決めていない判断(周りの部屋のグレード、滅菌の頻度など)に、理由が書いてあるか
- 環境モニタリングの逸脱や異物の発見が、どの経路の管理が破れたのかという調査につながっているか
- 資材の供給業者を変えるとき、CCSへの影響を確かめることになっているか
- 委託先を監査するとき、CCSそのものを見せてもらい、説明を受けたか
浮遊粒子や菌の監視に使う装置は環境モニタリングで、バリアの装置はアイソレーター・RABSで比べられます。設備の側でも、2026年には Argonaut がAnnex 1に沿った新しい充填ラインを立ち上げたと報じられています。Annex 1全体の要点はAnnex 1全面適用で、部屋のグレードの決まりはクリーンルームと清浄度クラスで解説しています。
参考文献
- European Commission, EudraLex Volume 4, EU GMP Annex 1: Manufacture of Sterile Medicinal Products(2022年8月公表、2023年8月25日適用。凍結乾燥機の滅菌は2024年8月25日適用)
- PIC/S, Entry into force of revised Annex 1(PE 009-17)
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく →, Q9(R1) Quality Risk Management(2023年1月)
- WHO, TRS 1044, Annex 2: Good manufacturing practices for sterile pharmaceutical products(2022年)
- USP General Chapter 〈1116〉 Microbiological Control and Monitoring of Aseptic Processing Environments(有償のため本文はUSPで)
- FDA, Sterile Drug Products Produced by Aseptic Processing: Current Good Manufacturing Practice(2004年)
- FDA, Warning Letter 320-26-20, Catalent Indiana, LLC(2025年11月20日)
- Indiana Public Media, ブルーミントンの Catalent Indiana への警告書の報道(2025年12月16日)

- 1クリーンルームと清浄度クラス(グレードA〜D)とは?
- 2無菌操作とは?最大の汚染源「人」を遠ざける考え方
- 3環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 4バイオバーデンとは?測定法と無菌ろ過前の限度・傾向管理
- 5エンドトキシンとは?バイオバーデン・無菌試験との違いと、どこから入るか
- 6フィルター完全性試験とPUPSITとは?バブルポイント・拡散流の違い
- 7蒸気滅菌のF0値とは?「121℃20分」を守っても足りない理由
- 8無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
- 9汚染管理戦略(CCS)とは?Annex 1が求める理由と作り方の順番いま読んだ記事
- 10改訂Annex 1で無菌製造の何が変わった?5つの変更と確かめ方
次に読む


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1クリーンルームと清浄度クラス(グレードA〜D)とは?
- 2無菌操作とは?最大の汚染源「人」を遠ざける考え方
- 3環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 4バイオバーデンとは?測定法と無菌ろ過前の限度・傾向管理
- 5エンドトキシンとは?バイオバーデン・無菌試験との違いと、どこから入るか
- 6フィルター完全性試験とPUPSITとは?バブルポイント・拡散流の違い
- 7蒸気滅菌のF0値とは?「121℃20分」を守っても足りない理由
- 8無菌性保証水準(SAL)とは?100万分の1は試験ではなく工程で作る
- 9汚染管理戦略(CCS)とは?Annex 1が求める理由と作り方の順番
- 10改訂Annex 1で無菌製造の何が変わった?5つの変更と確かめ方
 品質リスクマネジメント(ICH Q9)とは?リスクをどう評価し、どこでつまずくのか2026-06-30
 ADC(抗体薬物複合体)とは?抗体・リンカー・薬物の役割2026-10-18
 1/4インチのチューブに、1.5インチのトリクランプが付くのはなぜ?2026-10-13
Proglenth(proglenth.com) https://www.proglenth.com/article/contamination-control-strategy-ccs