トキシコキネティクス(TK)とは?毒性試験で血中濃度を測る理由
動物の毒性試験で、「この量まで毒性なし」と出ました。その量を、ヒトにも安全な量と読んでよいでしょうか。mg/kgの数字だけでは答えられません。同じ量を与えても、血液に届く薬の量は、動物の種によっても個体によっても違うからです。
そこで毒性試験の動物から採血し、薬の血中濃度を測ります。これがトキシコキネティクス(TK、toxicokinetics)で、ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → S3Aが定めています。結果は、毒性試験が本当に高い曝露まで届いていたか、ヒトの初回投与でどこまで量を上げてよいか、動物とヒトで代謝物が違わないかといった、開発の判断を変えます。
報告書のTKの表を読み飛ばすと、「毒性なし」の意味を取り違えます。どこを見ればよいかを、順に整理します。
TKとは ― 用量と曝露量の違い
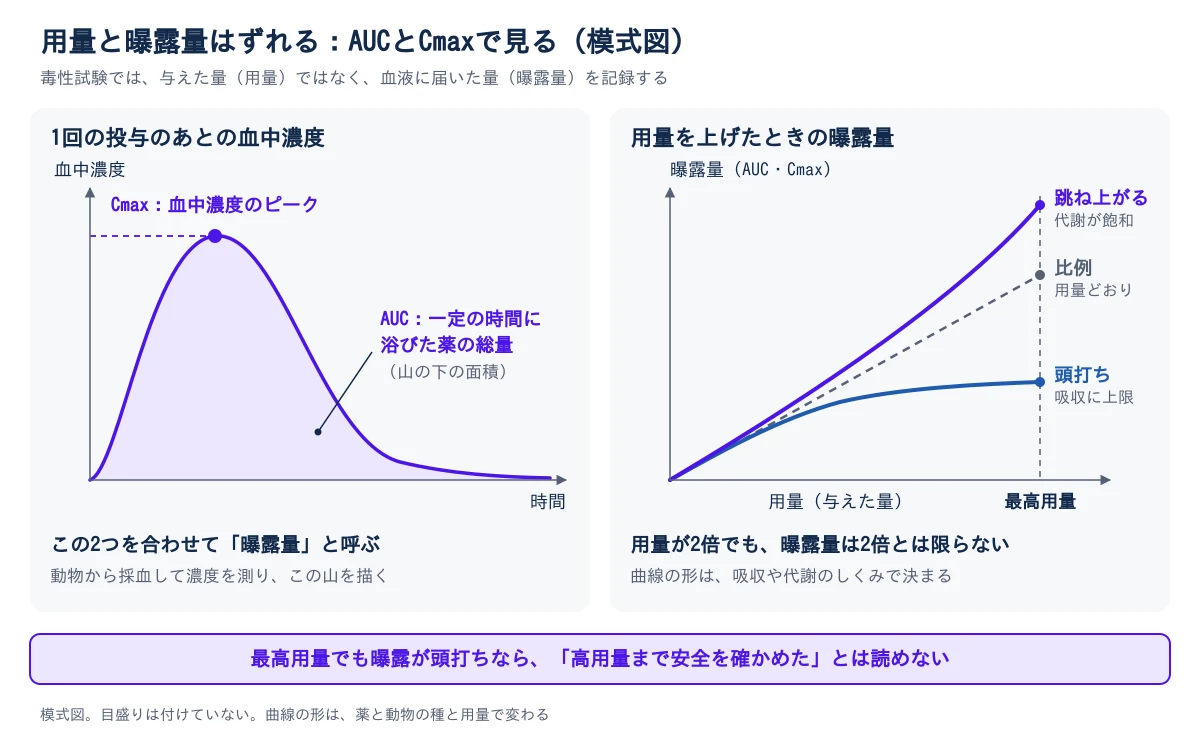
TKは、独立した薬物動態の試験というより、毒性試験に組み込んだ血中濃度の測定です。反復投与毒性試験薬を繰り返し与え、どの臓器がどの量から傷むか、回復するかを調べる中核の毒性試験。詳しく →などで動物に薬を与えながら血液を採り、有効成分(必要なら代謝物)の濃度を測ります。見るのは主に2つで、一定の時間に体が浴びた薬の総量(AUC)と、血中濃度のピーク(Cmax投与後に達する最も高い血中濃度。薬がどれくらいの速さで届くかの指標。詳しく →)です。この2つを合わせて、曝露量と呼びます。
用量は与えた量、曝露量は体が実際に浴びた量です。両者は、吸収や代謝や排泄を通り抜けるうちにずれていきます。吸収に上限があれば、用量を倍にしても血中濃度はそれ以上上がらず、頭打ちです。逆に、代謝の経路が飽和すると、用量を少し上げただけで曝露量が跳ね上がります。こうした比例しない動きの仕組みは非線形薬物動態で扱っています。
通常の薬物動態(PK)投与した薬が体内でどう吸収・分布・代謝・排泄されるか、その濃度推移を扱う考え方。の試験は、薬の体内での動きを描くこと自体が目的です。TKの目的は、毒性が出たときに、あるいは出なかったときに、体がどれだけ薬を浴びていたかを記録して、毒性の所見を意味のある数字に結びつけることです。ICH S3Aは、TKの主目的を、動物で達成された全身曝露量を、用量と試験の時間経過に関係づけて記述することだとしています。
毒性試験の結論は、用量ではなく曝露量とセットで読みます。
TKの結果で変わる3つの判断
1つ目は、「毒性なし」が本当に高い曝露まで届いた結果かどうかです。最高用量でも、吸収されずに血中濃度が低いままなら、「毒性が出なかった」は「薬にほとんど曝されていなかった」と区別できません。この場合、高用量として不十分と判断されることがあり、用量の置き直しや、投与経路の見直し、場合によっては試験のやり直しを検討します。がん原性試験薬を長期に投与したとき、がんのできやすさを調べる特殊な毒性試験で、長期投与薬で重要。詳しく →の高用量も、ヒトの曝露との倍率で根拠づけます(がん原性試験)。
2つ目は、動物種と代謝物です。ヒトの血中で目立って多い代謝物(目安は、薬に由来する血中の成分全体の1割を超えるもの)が、毒性試験の動物ではほとんど作られていなければ、その代謝物の安全性は確かめられていません。FDAのガイダンス「Safety Testing of Drug Metabolites」(ICH M3(R2)臨床試験を支える非臨床安全性試験の実施時期や内容の全体像を示すICHガイドライン。詳しく →と整合)は、この場合に、その代謝物をよく作る動物種で試験するか、代謝物そのものを合成して試験する道を示しています。必要になる試験には、一般毒性、遺伝毒性化合物が遺伝子や染色体を傷つける性質。点突然変異や染色体損傷を含み、複数の試験で分担して調べる。詳しく →、胚・胎児の発生毒性、がん原性があります。ヒトでの代謝を早めに調べておくと、この手戻りを避けられます。
3つ目は、初回投与の上限です。動物で毒性が出なかった最大の量(NOAEL)のときの曝露が、ヒトで狙う曝露の何倍あるかが、曝露マージン想定される臨床曝露量と試験での曝露量の比。意味のある上限用量を選ぶ手がかりにする。詳しく →です。この倍率が小さい薬では、増量の幅は狭くなります。EMAの初回投与試験のガイドライン(2017年)は、ヒトでの最大曝露を、毒性試験で測った曝露を含む非臨床と臨床のデータに基づいて、あらかじめ定めて根拠を示すよう求めています。血中濃度を測っていなければ、この倍率は出せません(NOAELからHED・MRSDへ、安全性薬理のコアバッテリー)。
TKは、毒性試験の結論を、ヒトの用量計画や追加の試験に渡すための数字です。
ProgLoopで調べるこの製品・工程、ProgLoopで実務者に聞く関連製品や他社の使用経験とあわせて引けます。迷えば、そのまま質問も投げられます。ProgLoopで調べる採血の設計 ― サテライト群と微量採血
TKの採血は、毒性試験の観察を邪魔しないように設計します。採血の時点は、濃度が上がって下がる様子をとらえられるよう、ピーク付近とその後の下がり際を押さえます。初日と、反復投与の後半の両方で曝露を比べると、薬がたまる蓄積や、代謝の酵素が増えて曝露が下がる誘導が分かります(半減期とクリアランス)。
採血そのものが、動物に影響することがあります。とくにマウスやラットでは、採れる血液が少なく、頻回に採ると体調や血液の検査値が変わります。そこで従来は、主試験とは別に、採血専用の動物(サテライト群)を置いてきました。動物の数が増える要因でもあります。
この負担を減らすのが微量採血です。ICH S3Aには、2017年に出た微量採血のQ&Aがあり、おおむね50 µL以下の少量の血液で薬の濃度を測る方法を扱っています。主試験の動物から直接採れるので、サテライト群を減らせる、あるいは置かずに済む場合があります。毒性の所見と曝露を同じ動物で結べる利点もあります。条件は、分析法の感度が従来の採血と同じだけあることです。頻回の採血が血液に影響する薬では、微量採血でもサテライト群が要ります。
分析法は、濃度を正しく測れなければ数字が使えないので、あらかじめバリデートします。低分子の濃度測定にはLC-MS液体クロマトグラフで成分を分離したうえで質量分析計にかけ、分子量を測って物質の同定や定量を行う手法です。詳しく →(LC-MS)、抗体医薬にはリガンド結合法と抗薬物抗体(ADA)投与した薬に対して患者の体内でできる抗体。効果や安全性に影響しうるため監視される。の評価が中心です(バイオアナリシス(PK・免疫原性)、ICH S6(R1))。
報告書で起きやすい読み違い
最も多いのは、最高用量の曝露が頭打ちなのに、「高用量まで安全を確かめた」と読んでしまうことです。用量は10倍でも、AUC遠心中の試料の沈み方を光で測り、分子の大きさや会合状態を調べる分析装置です。純度や凝集の評価に使います。詳しく →が数倍にしかなっていなければ、実際に浴びた量は試験の設計より低いままです。次に、初日の値だけを見て、反復投与の後半の曝露を見ないことです。蓄積していれば、後半のほうが高くなります。雌雄の差も見落とされます。雌雄で曝露が違うのに平均だけが載っていると、曝露の高い側で出た所見が薄まります。さらに、動物のmg/kgをそのままヒトのmg/kgと並べて、曝露の比較をしていない報告書もあります。
血漿のタンパク質にくっついた薬は作用しにくいので、タンパク結合の種差が大きい薬では、総濃度の比較だけでは足りません(血漿タンパク結合と遊離形分率)。
報告書と受託先で確かめる点
毒性試験の報告書や計画書を受け取ったら、次の点を確かめます。
- 最高用量で、曝露は用量に応じて上がっているか。頭打ちなら、その用量に意味があるか
- NOAEL無毒性量。毒性試験で有害な影響が認められなかった最大の用量。PDE算出の出発点になる。詳しく →のときのAUCとCmaxが、表に載っているか。ヒトで想定する曝露との倍率はいくつか
- 初日と、反復投与の後半の曝露が、両方載っているか。蓄積や低下は見られるか
- 雌雄別の値になっているか
- ヒトで多い代謝物を、毒性試験の動物が作っているか
- 分析法はバリデートされているか。微量採血なら、感度が従来の方法と同じ水準か
測定を受託先に頼むときは、バイオアナリシス(PK・免疫原性)と毒性病理・安全性薬理の製品ページが入口です。動物を減らす制度全体の動きは動物実験代替(NAMs)にまとめています。毒性試験が何を見て何を見ないかは、非臨床の毒性試験・安全性薬理でわかること、わからないことで読めます。
参考文献
- ICH S3A, Note for Guidance on Toxicokinetics: The Assessment of Systemic Exposure in Toxicity Studies(1994年。毒性試験での曝露量評価)。ICH 安全性ガイドライン一覧
- ICH S3A, Note for Guidance on Toxicokinetics: The Assessment of Systemic Exposure in Toxicity Studies, Focus on Microsampling(Q&A、2017年)(微量採血は約50 µL以下、サテライト群の削減、分析法の感度の条件)
- FDA, Safety Testing of Drug Metabolites(Revision 2、2020年3月)(ヒトで多い代謝物の扱い)
- ICH M3(R2), Nonclinical Safety Studies for the Conduct of Human Clinical Trials and Marketing Authorization for Pharmaceuticals
- EMA, Guideline on strategies to identify and mitigate risks for first-in-human and early clinical trials with investigational medicinal products(EMEA/CHMP/SWP/28367/07 Rev. 1、2017年7月公表。ヒトでの最大曝露を事前に定める考え方)
- ICH S6(R1)バイオ医薬品の非臨床安全性評価の考え方を示すICHガイドライン。種選択などの枠組みを定める。詳しく →, Preclinical Safety Evaluation of Biotechnology-Derived Pharmaceuticals(バイオ医薬品抗体・タンパク質・核酸など生体由来の分子を利用して製造された医薬品の総称。詳しく →での曝露・免疫原性薬そのものが患者の免疫応答を誘発しやすい性質。凝集体や不純物、投与経路、患者背景などが要因になる。詳しく →)

次に読む


この記事に関連する工程
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/toxicokinetics-ich-s3a