浸出物の安全性評価とは?抽出物レポートの物質を全部調べなくてよい理由
浸出物の安全性評価は、シングルユース使い捨ての樹脂製バッグや容器を用いる製造方式です。洗浄・滅菌の手間を減らせる一方、ステンレス設備と比べて特徴が異なり、目的に応じて選び分けます。詳しく →のバッグやチューブから製品に移る物質が、患者と工程にとって問題ない量かを判断する仕事です。サプライヤーの抽出物レポートを受け取る品質保証や、部材を選ぶ製造の担当者が、その判断の材料を読みます。
ただし、レポートには多くの物質が並びますが、そのすべての毒性を調べるわけではありません。どこから先を調べるかの線は、部材ではなく、自社の製品の投与量で決まります。
線の引き方と、線を超えた物質をどう安全と判断するか、サプライヤーのデータを自社の工程に当てはめるときにどこを見るかが分かります。
- 何を判断するのか:製品に実際に移る物質が、患者と細胞の培養にとって問題ない量かです。
- 全部調べなくてよいのは:分析評価閾値(AET)という線を超えた物質だけを詳しく調べるからです。
- AETが製品ごとに違うのは:患者に入ってよい量から、その製品の投与量で割り戻すからです。
1. 浸出物の安全性評価では、何を判断するのか
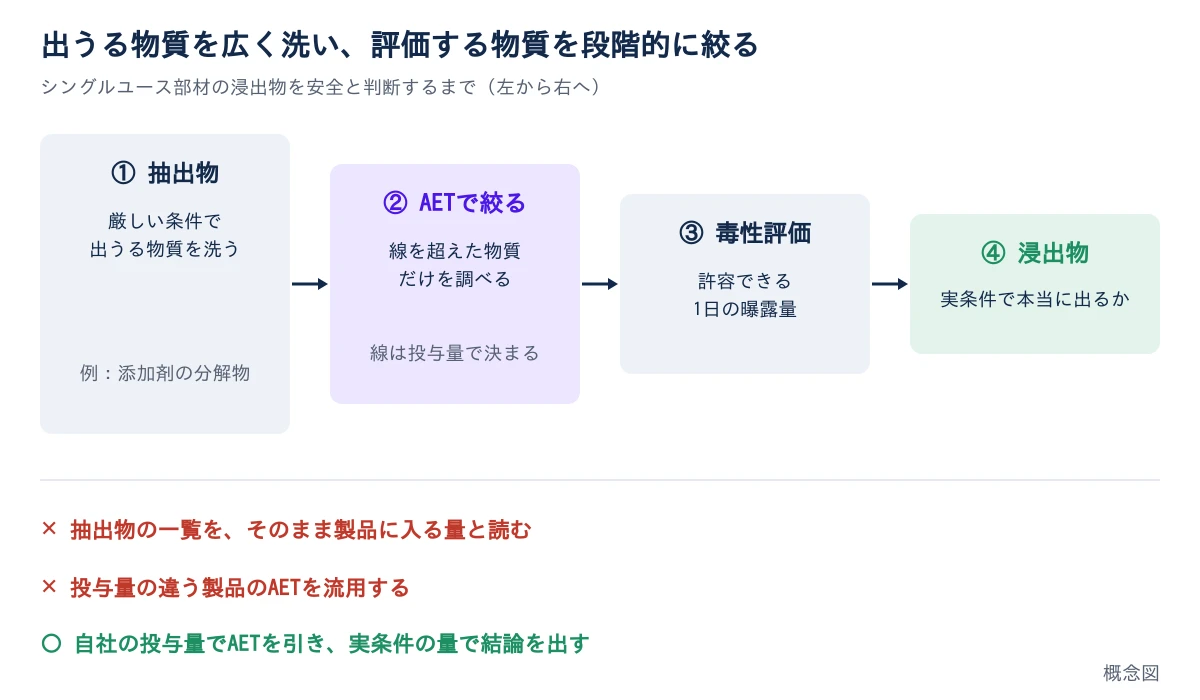
実際の工程と保存の条件で製品に移った物質(浸出物)が、患者と工程の両方にとって問題ない量かを判断します。 部材を厳しい条件にさらして出てくる物質(抽出物)は、その候補の一覧にあたります。
患者の側では、最終製品に残った浸出物は投与されて体に入ります。その量が、毒性の面で許される範囲かを評価します。
工程の側では、細胞の育ち方に響きます。培養バッグのフィルムから出た添加剤の分解物(bDtBPP)が、細胞の増殖を妨げたと報告されています(Hammond、2013年)。患者に届く前に、原因の分からない増殖不良として現れることがあるのです。
抽出物と浸出物の違いや、抽出試験の組み方の基礎はシングルユースのE&Lとはにあります。ここから先は、一覧に並んだ物質をどう絞るかの話です。
2. レポートの物質を、なぜ全部調べなくてよいのか
ある量より少なければ安全上の懸念が小さいという目安があり、その目安を製品の濃度に直した線(AETこの量以上の成分は同定・定量して毒性評価に回すという線引き。SCTを製品条件で濃度に換算した値。詳しく →)を超えた物質だけを詳しく調べるからです。
目安の出発点は、1日あたりに体に入る量です。米国の製品品質研究所(PQRI)は、注射剤の浸出物について、多くの製剤では1日1.5 µgを安全上の懸念の閾値(SCTこれ以下なら毒性学的懸念が小さいとみなせる一日あたりの曝露量の目安。AETの根拠になる。詳しく →)にできるとしています。ただし、発がん性の強い一部の化合物群には、これより低い値が必要な場合があるとも書いています。
この1日量を、製品の1日の最大投与量で割ると、製品の中でこの濃度を超えたら見逃せない、という濃度が出ます。そこから、分析のばらつきを見込んで下げた値が、分析評価閾値(AET)です。標準品の無い物質は似た物質の標準品で概算する(半定量)ことが多く、その誤差を見込むために下げます。
線より下の物質も検出はされています。調べないのではなく、毒性を個別に評価する対象から外す、という意味です。
3. 同じバッグでも、AETは製品ごとに違うのか
違います。患者に入ってよい1日量は同じでも、1日に投与する液の量が多い製品ほど、製品の中で見る濃度の線は低くなります。
説明用の仮の数字で考えます。1日量の目安を1.5 µgとすると、1日に10 mL投与する製品では、製品1 mLあたり0.15 µgが線の出発点です。1日に1,000 mL投与する製品なら、同じ計算で1 mLあたり0.0015 µgになり、線は100分の1に下がります。
点滴で多く入れる製品ほど、より微量の物質まで正体を調べる必要があります。同じ部材の同じレポートでも、ほかの製品で引いたAETを流用すると、調べるべき物質を見落とします。
4. 線を超えた物質は、どうやって安全と判断するのか
毒性の担当者が許容できる1日の曝露量を決め、実際の工程と保存の条件で製品に入る量がそれを下回るかで判断します。許容量は、その物質の毒性データから決めます。データの乏しい物質は、構造の近い物質から類推することもあります。DNAを傷つける性質が疑われる物質には、変異原性の不純物を扱う ICH M7医薬品中のDNA反応性(変異原性)不純物を評価・管理し、発がんリスクを抑えるためのガイドライン。詳しく → の考え方を当てます。
すべての部材を同じ深さで評価するわけではありません。最終製品に近い位置で、長く、温かく触れる部材や、界面活性剤を含む液に触れる部材ほど深く評価し、上流で短く触れる部材は軽く済ませます。製薬企業の業界団体 BioPhorum Operations Group(BPOG)の手引きと、米国薬局方米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく →の〈665〉(プラスチック製の部材)と、その運用の手引き〈1665〉が、この深さの決め方を整理しています。
EU GMP Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく →(無菌医薬品の製造)の8.136は、シングルユースシステムの抽出物と浸出物の特性と、製品の品質への影響を評価すべき(should)としています。浸出物の試験の評価を考慮すべきとしているのは、工程の液を吸い込みうる部材や接触時間の長い部材など、浸出物のリスクが高い部材です。
メールアドレスの登録だけで、この先を読めます
- 5. サプライヤーの抽出物データを、自社の工程にどう当てはめるか
登録済みの方は、同じアドレスを入れると続きが開きます(別の端末やブラウザで開いたときも同じです。確認のメールは届きません)。新着の解説記事と製品ニュースを毎週水曜の朝にお届けし、いつでも解除できます。登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
ほかの会員向けの記事を見る →参考文献
- PQRI, Safety Thresholds and Best Demonstrated Practices for Extractables and Leachables in Parenteral Drug Products (Intravenous, Subcutaneous, and Intramuscular)(SCT 1.5 µg/day)
- USP, General Chapter 〈665〉 Plastic Components and Systems Used to Manufacture Pharmaceutical Drug Products and Biopharmaceutical Drug Substances and Products /〈1665〉(本文は有償の USP-NF に収載)
- BioPhorum (BPOG), Best Practices Guide for Evaluating Leachables Risk from Polymeric Single-Use Systems Used in Biopharmaceutical Manufacturing
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → M7(R2), Assessment and Control of DNA Reactive (Mutagenic) Impurities in Pharmaceuticals to Limit Potential Carcinogenic Risk
- European Commission, EU GMP Annex 1: Manufacture of Sterile Medicinal Products(2022)(8.136)
- Hammond M, et al. Identification of a leachable compound detrimental to cell growth in single-use bioprocess containers. PDA J Pharm Sci Technol. 2013;67(2):123-134. PMID: 23569073
次に、何を調べますか?

次に読む


目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/single-use-extractables-leachables