標準物質とは?抗体医薬の試験の基準を、どう決めてどう切り替えるのか
標準物質(リファレンススタンダード)試験結果を比較する基準となる現物。力価や純度・同一性を測るときの物差しになる。詳しく →とは、医薬品の試験で試料と並べて測り、結果を判定する基準にする現物のことです。抗体医薬の力価や純度を測って出荷を判定する試験は、どれもこの基準と比べて値を出すため、品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →と分析法の担当者の日々の判定に関わります。
ただし、抗体医薬の標準物質は製品と同じタンパク質です。使えば減り、時間がたてば変わることもあります。一度決めたら終わり、とはいきません。
この記事では、力価を標準物質との比で表す理由から始めて、2段の持ち方、基準にするロットの選び方、新しいロットへの切り替え、劣化に気づいたときの扱いまでを順に説明します。
- 標準物質とは:試験の結果を判定するときに、試料と並べて測る基準の現物です。
- なぜ自社で作るのか:多くの抗体医薬には、製品に合う公定の標準品が無いからです。
- どう切り替えるのか:新旧のロットを並べて測り、同等と確かめてから替えます。
1. 抗体の力価は、なぜ標準物質との比で表すのか?
細胞などを使う力価の試験は、応答の大きさが日によって上下するため、同じ日に測った基準との比にすると、その揺れが打ち消されるからです。 力価とは、薬としての効きの強さのことです。
説明用の仮の数字で考えます。ある日、応答が最大の半分になる濃度が、標準物質で10 ng/mL、試料で約10.5 ng/mLだったとします。同じ応答を出すのに、試料は少し多く要る。だから試料の力価は、標準物質の約95%です。別の日に細胞の反応が鈍く、どちらも20 ng/mLと約21 ng/mLに動いたとしても、比は約95%のままです。
このように、同じ応答を出すのに要る量を比べた値を相対力価検体の力価を標準品と比べて表す値。生物系の日間変動を比で打ち消せる。詳しく →と呼びます。計算の仕方はバイオアッセイの相対力価で説明しています。純度や同一性の試験でも、クロマトグラフィー固定相と移動相の間での物質の相互作用(分配・吸着・イオン交換など)の差を利用して、混合物中の成分を分離・精製する操作の総称。詳しく →で成分が出てくる位置や電気泳動のバンドを、標準物質と突き合わせて判定します。
裏を返せば、試験の数字はどの標準物質と比べたかで決まります。標準物質が変われば、同じ試料でも数字が変わります。
2. 標準物質は、なぜ一次標準品と実務標準の2段で持つのか?
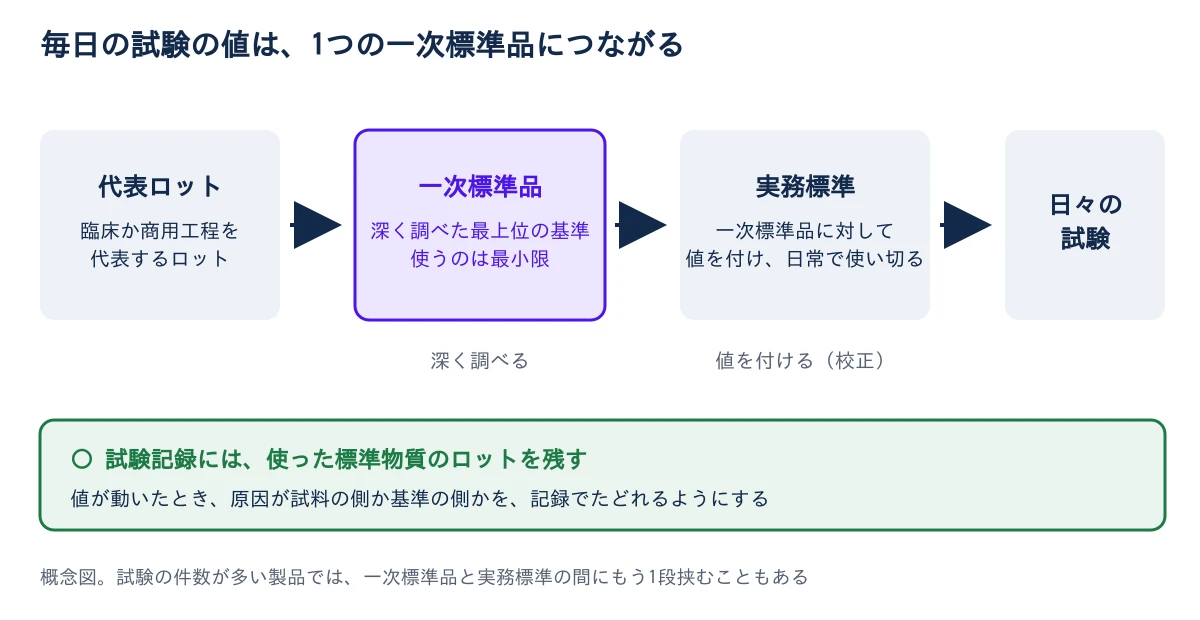
最上位の基準を温存しながら、毎日の試験の値をその1つの基準につなぐためです。 毎日の試験で最上位の基準を使っていると、すぐに使い切り、次の基準との間で数字の連続が切れます。
- 一次標準品品質の最上位基準となる標準物質。入念に特性解析し温存して、実務標準の校正の基点にする。:製造したロットの中から代表的なものを選び、深く調べて作る最上位の基準です。使うのは、実務標準に値を付けるときなど最小限にとどめます。
- 実務標準:一次標準品に対して値を付けた(校正した)もので、日常の試験で使い切ります。
バイオ医薬品の規格と試験方法の指針である ICH Q6B生物薬品の規格・試験方法の設定の考え方を示すICHガイドライン。力価などの規格を扱う。詳しく → も、製造ロットの試験に使う実務標準を、自社の一次標準品に対して校正するよう求めています(2.2.1)。試験の件数が多く、製品の寿命が長いときは、間にもう1段挟む例もあります。
3. 抗体医薬では、なぜ薬局方の標準品を使わず自社で作るのか?
抗体医薬は製品ごとに分子が違い、多くは製品に合う公定の標準品が無いからです。 ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q6B も、新しい有効成分では国際的・国内の標準品がある見込みは低いとし、製造と臨床のロットを代表するロットから作り、構造や性質を詳しく調べた(特性解析した)自社の一次標準品を、申請の時点で用意するよう求めています(2.2.1)。
低分子の原薬なら、日本薬局方や米国薬局方米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく →(USP)などが配る公定の標準品を使えます。値付けも特性解析も、配布元が済ませています。抗体医薬では、その作業を自社で行います。
インフリキシマブやアダリムマブのように、世界保健機関(WHO)が生物活性の国際標準品力価の基準に定めた品。検体と同じアッセイで並べて測り、相対力価の基準にする。詳しく →を定めた抗体もあります。では、それを基準にできるのか。国際標準品の用途は、力価の試験の性能を管理し、各社の標準物質を校正することです。製品の比活性タンパク質の量あたりの生物活性の強さです(活性の単位をタンパク質の質量で割った値)。同じ量でどれだけ働くかを表し、精製の進み具合や製品の品質の指標に使います。詳しく →(量あたりの活性)や、表示・用量を決めるためのものではありません。
4. 一次標準品には、どのロットを選び、何を調べるのか?
臨床試験で有効性と安全性を確かめた製品か、商用の製造工程を代表するロットを選び、日常の規格試験より深く調べます。 典型から外れたロットを選ぶと、以後の試験はすべて、その偏ったロットを基準に判定されるからです。
調べるのは、次の3つです。合否を出すためではなく、基準の素性を書き残すための解析なので、原理の違う複数の手法を組み合わせます。
- 構造:アミノ酸の並び、糖鎖の付き方などの修飾、立体の形を確かめます。
- 不純物:電荷の違う分子(荷電バリアント)、凝集体や断片、宿主細胞に由来する不純物です。
- 量と働き:タンパク質の濃度と力価を測り、基準としての値を付けます。
手間がかかるのは、力価の値付けです。生物活性の試験は変動が大きく、1回の測定では値が定まりません。複数回・複数の条件で測って値を固め、それを相対力価100%の原点にします。
量の確保も、この段階で決めます。代表的なロットが、いつでも手に入るとは限りません。最初に十分な量を確保し、凍結と融解を繰り返さないよう、1回で使い切る量に小分けします。業界の検討会(CASSS CMC Strategy Forum)のまとめも、使い切りの小分けを勧め、一次標準品の入れ替えは最小限にとどめるべきだとしています。
どのロットから選び、何を調べたかは、承認申請の品質資料(CTD)の標準物質の項(原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →は3.2.S.5、製剤は3.2.P.6)で示します。
5. 重要:使い切ったら、新しいロットへどう切り替えるのか?
新しい候補ロットを、いま使っているロットと同じ試験・同じ条件で並べて測り、前もって決めた判定基準で同等と確かめてから切り替えます。 この新旧を橋渡しする手順を、ブリッジング標準品や試薬を切り替える際、新旧を同一条件で比較して値の連続性を確かめること。詳しく →と呼びます。
並べて測らずに差し替えると、何が起きるか。製品は同じなのに、切り替えた日を境に試験値に段差ができることがあります。1節で見たとおり、試験の数字は比べた標準物質で決まるからです。
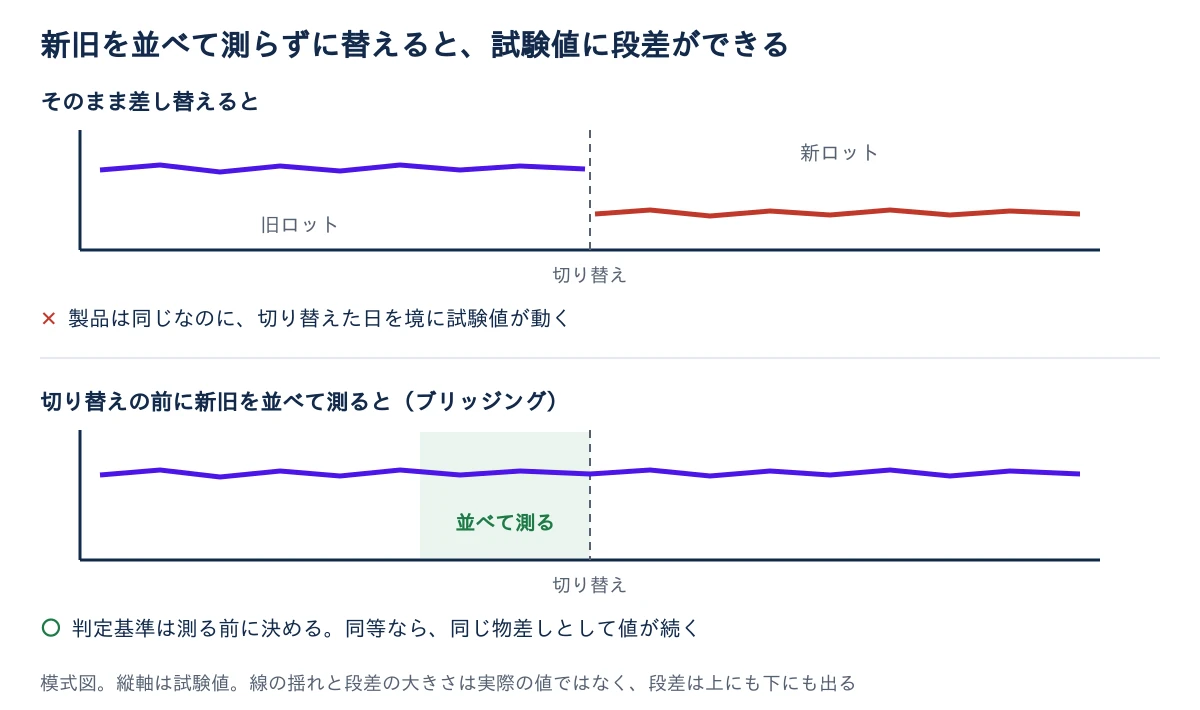
同等と確かめられたら、値を引き継ぎます。差があれば、新しいロットに補正係数を持たせるか、新しいロットを新たな原点に定義し直します。結果は変更管理の記録に残し、承認を得てから使い始めます。
切り替えでつまずきやすい点は、次の3つです。
- 判定基準を後から決める:データを見てから基準を決めると、結論に恣意が入ります。製法を変えた前後を比べる同等性/同質性(ICH Q5E)と同じく、測る前に文書で決めます。
- 試験法のずれを見落とす:試験法そのものがずれていると、差が標準物質から来たのか試験法から来たのかを切り分けられません。
- 在庫が切れてから準備する:特性解析にもブリッジングにも時間がかかります。残量や使用期限が決めた線に触れたら準備を始めると、手順に書いておきます。
6. 保管中の標準物質が変わっていないかは、どう確かめるのか?
前もって決めた計画と判定基準に沿って、力価・純度・同一性を決まった間隔で測り、値の動きを追います。 業界の検討会の記録には、凍結保存した標準物質の最初の再試験を1年後に置くのが一般的とあり、実際の間隔は製品とリスクで決めます。
この記録は、劣化が見つかったときにも効きます。最後に問題がないと確かめた日が残っていれば、調べ直す範囲をその日以降に絞れます。
測る間隔を決めることは、劣化が見つかったときに何か月分の試験を調べ直すかを決めることでもあります。
7. 標準物質の劣化が分かったら、どこまで遡って調べるのか
最後に問題がないと確かめた日から、劣化が見つかった日までに、その標準物質で判定したすべての試験を調べます。 出荷判定だけでなく、安定性試験出荷時から有効期限まで品質特性が規格内にとどまることを確認する試験。詳しく →や工程内管理工程の途中で中間体の力価や純度などを確認する管理。最終規格の前に品質を作り込む要素。詳しく →の試験も対象です。問題がないと確かめた記録が無ければ、使い始めた日まで遡ります。考え方は、測定器の校正が外れたときと同じです。
影響の重さは、ずれの向きと規格の組み合わせで変わります。向きごとに見ていきます。
- 標準物質の活性が、付けた値より低かった場合:試料の値は実際より高く出ます。規格の下限を割ったロットを、適合と判定したおそれがあります。
- 付けた値より高かった場合:試料の値は実際より低く出ます。適合のロットを不適合としたおそれがあり、上限のある規格では、上限を超えたロットを見落としたおそれもあります。
保管中に活性が落ちる劣化は前者です。まず、規格の下限の近くで出した判定から見直します。
一次標準品が保たれていれば、劣化した実務標準を一次標準品に対して測り直し、ずれの大きさを見積もれます。過去のデータを換算し直すのか、その時点で区切るのか。その見積もりと調査の結論で決めます。
8. 自分の試験室では、在庫と準備の線をどう確かめるか?
最初に確かめるのは、手元の標準物質の在庫と、次のロットを準備する線です。 在庫が切れてから準備を始めると、ブリッジングに必要な時間が取れないからです。試験を委託している場合は、委託先が使う標準物質も対象です。
- 在庫の一覧:一次標準品と実務標準のロット、残量、有効期間医薬品が規定の品質を保てると保証される期間。安定性データの経時変化から設定する。詳しく →、保管場所が一覧になっているか。
- 次のロットを準備する線:残量があと何回分の試験にあたるかが分かり、準備を始める線が決まっているか。
- 一次標準品の設定の記録:どのロットから選び、何を調べ、力価の値をどう付けたかの報告書があるか。
- 切り替え(ブリッジング)の判定基準:測る前に文書で決まっているか。
- 試験記録のロット番号:公定の標準品も配布元の側でロットが替わるため、使った標準物質のロット番号が試験記録に残っているか。
- 保管中の定期の測定:決まった間隔で力価・純度・同一性を測っているか。委託先の標準物質のロットと有効期間も把握しているか。
どれも、試験値が動いたときに、原因が基準の側にあるかどうかを記録でたどるための確認です。記録の信頼性そのものはデータインテグリティで説明しています。
参考文献
- ICH Q6B, Specifications: Test Procedures and Acceptance Criteria for Biotechnological/Biological Products(Step 4、1999年3月。2.2.1 Reference standards and reference materials:代表ロットから作る自社の一次標準品、実務標準の校正、国際標準品などへの校正、特性解析・保存条件・安定性の資料)
- ICH Q5E製造工程の変更前後で製品が同等・比較可能かを評価する考え方を定めたガイドライン。詳しく →, Comparability of Biotechnological/Biological Products Subject to Changes in Their Manufacturing Process(Step 4、2004年11月)
- ICH M4Q(R1), The Common Technical Document for the Registration of Pharmaceuticals for Human Use: Quality(3.2.S.5 と 3.2.P.6、Reference Standards or Materials)
- WHO, Report on a Collaborative Study for Proposed 1st WHO International Standard for Ranibizumab(WHO/BS/2025.2486)(2025年。国際標準品は力価の試験の管理と各社の標準物質の校正に使い、比活性・表示・用量を決めるためのものではないこと。インフリキシマブ、アダリムマブの国際標準品への言及)
- Prior S, et al. International standards for monoclonal antibodies to support pre- and post-marketing product consistency: Evaluation of a candidate international standard for the bioactivities of rituximab. mAbs. 2018;10(1):129–142.(抗体の国際標準品の用途は力価の試験と自社の標準物質の管理・校正に限ること)
- Mire-Sluis A, et al. Reference Standards for Therapeutic Proteins: Current Regulatory and Scientific Best Practices. BioProcess International, 2014年3月(CASSS CMC医薬品の化学・製造・品質管理に関する申請資料。原薬と製剤で章立てが分かれる。詳しく → Strategy Forum の議論のまとめ。承認時に2段の標準物質を持つこと、一次標準品の入れ替えを最小限にすること、使い切りの小分け、計画に沿った安定性の監視、凍結保存品の最初の再試験は1年が一般的なこと)

- 1分析法バリデーションとは?ICH Q2(R2)が確かめる項目
- 2CQA別の分析法の選び方:抗体の純度・電荷・糖鎖・力価は何で測るか
- 3HPLCとは?カラムで分けてピークの面積から量を読む仕組み
- 4特異性とは?分析法が目的物だけを測れていると、どう示すのか
- 5検出限界(LOD)と定量限界(LOQ)とは?値が2倍ずれる理由
- 6頑健性(ロバストネス)とは?分析条件のずれを、なぜ同時に変えて試すのか
- 7システム適合性試験とは?バリデーション済みでも毎回流す理由
- 8標準物質とは?抗体医薬の試験の基準を、どう決めてどう切り替えるのかいま読んだ記事
- 9分析法の移管とは?別の試験室でも同じ結果が出ることを、どう確かめるのか
- 10強制分解(苛酷)試験とは?なぜ薬をわざと壊し、どこまで壊せばよいのか
- 11校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
目次・関連閉じる
- 1分析法バリデーションとは?ICH Q2(R2)が確かめる項目
- 2CQA別の分析法の選び方:抗体の純度・電荷・糖鎖・力価は何で測るか
- 3HPLCとは?カラムで分けてピークの面積から量を読む仕組み
- 4特異性とは?分析法が目的物だけを測れていると、どう示すのか
- 5検出限界(LOD)と定量限界(LOQ)とは?値が2倍ずれる理由
- 6頑健性(ロバストネス)とは?分析条件のずれを、なぜ同時に変えて試すのか
- 7システム適合性試験とは?バリデーション済みでも毎回流す理由
- 8標準物質とは?抗体医薬の試験の基準を、どう決めてどう切り替えるのか
- 9分析法の移管とは?別の試験室でも同じ結果が出ることを、どう確かめるのか
- 10強制分解(苛酷)試験とは?なぜ薬をわざと壊し、どこまで壊せばよいのか
- 11校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか
 QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由2026-11-12
 DACの力価試験とは? なぜ細胞生存率では不十分で、遊離薬物の管理が重要なのか2026-10-25
 ICH Q5Cとは?バイオ医薬品の安定性試験は低分子と何が違うのか2026-10-05
Proglenth(proglenth.com) https://www.proglenth.com/article/reference-standard-establishment