CDMO・CMO・CROの違いとは?製造の委託先は何を比べて選ぶのか
CDMO医薬品の開発・製造を他社から受託する企業。設備投資を負わずに専門能力を使える。詳しく →・CMO・CROとは、製薬会社から医薬品の開発・製造・試験を請け負う会社の呼び名です。自社の薬の製造をどこまで外に任せ、どの会社に頼むかを決めるときに、まずこの違いを知っておく必要があります。
ただし、1つの会社が複数の呼び名を名乗ることも多く、呼び名だけでは何を頼めるかは決まりません。頼む相手は、外に出す工程と、作る薬の種類によって変わります。
そして、相手を決めて委託しても、品質の責任まで外に出せるわけではありません。
- 3つは何が違うのか:請け負う範囲が、製法の開発から製造まで、製造だけ、試験だけ、と違います。
- 候補は何を比べるのか:作れるかどうかに加えて、空き枠、ほかの製品との隔離、記録の見せ方、持ち主を比べます。
- 委託すると、責任は相手に移るのか:移りません。
1. CDMO・CMO・CROは、それぞれ何を請け負う会社なのか?
CDMOは製法の開発から製造まで、CMOは決まった製法での製造を請け負い、CROは非臨床試験や臨床試験を請け負って結果をデータで納めます。
ここでいう製法とは、原料、設備、運転の条件、試験の方法を組み合わせて、毎回同じ品質の薬を作るための決まりのことです。製法を受け取って作るか、製法から作るかが、CMOとCDMOの違いです。
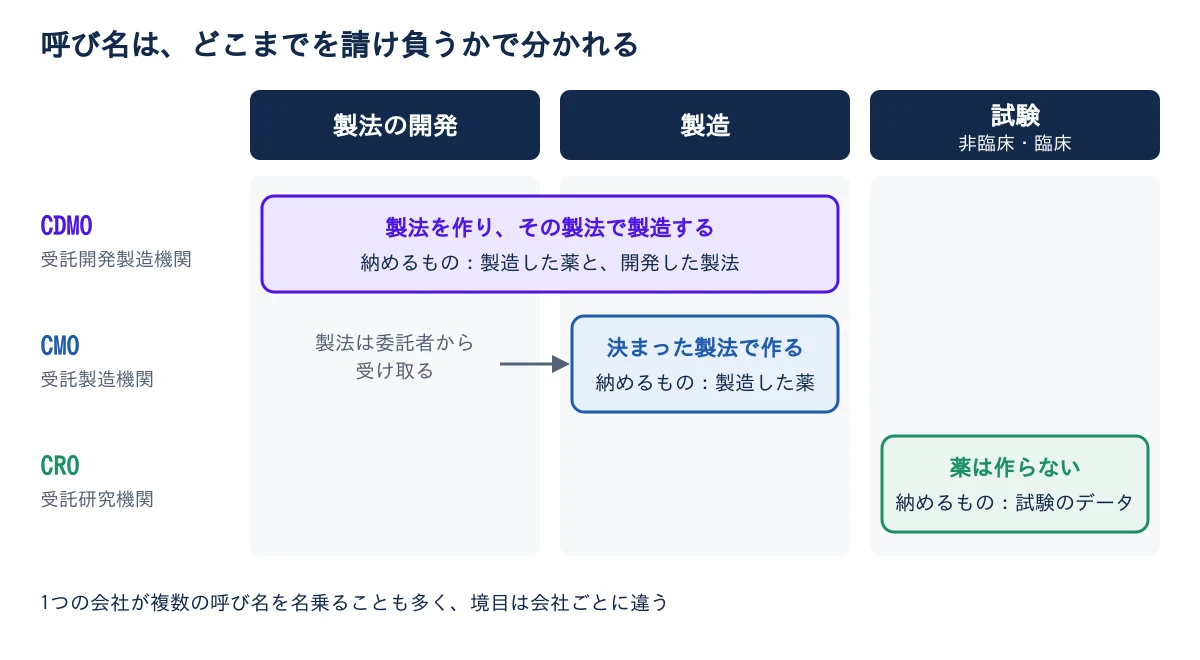
| 呼び名 | 正式名 | 請け負うこと | 納めるもの |
|---|---|---|---|
| CDMO | Contract Development and Manufacturing Organization(受託開発製造機関) | 製法の開発、製造、分析 | 製造した薬と、開発した製法 |
| CMO | Contract Manufacturing Organization(受託製造製造をCDMOやCMOなど外部の製造所へ委託すること。委託しても品質への最終的な責任は委託者に残る。詳しく →機関) | 委託者が決めた製法での製造 | 製造した薬 |
| CRO | Contract Research Organization(受託研究機関) | 非臨床試験、臨床試験の設計と実施、データの解析 | 試験のデータ |
CROは薬を作りません。製造した薬が規格に合うかを調べる品質試験は、CROの臨床試験とは別の仕事で、受託試験機関やCDMOの分析部門が受けます。原薬のGMP(医薬品の製造管理と品質管理の基準)の国際的な指針 ICH Q7原薬(API)製造へのGMP適用を国際調和したICHの指針。出発物質の定義や工程管理、バリデーションなどを示す。詳しく → は、こうした試験機関も受託製造業者に含めています(16.10)。
境目は会社ごとに違い、研究から製造までを1社で受ける形を、CRDMO(CDMOに研究〈Research〉を足した呼び名)と名乗る会社もあります。
2. 製法が決まっていなければ、CDMOに頼むしかないのか?
製法がまだ変わる段階ならCDMOが向き、製法が決まって量を作るだけならCMOでも足ります。 2つは上下の順位ではなく、関わる時期の違いです。
開発の初めは、培養や精製の条件がまだ固まっていません。小さな規模で決めた条件を、大きな設備でも同じ品質が出るように移す作業をスケールアップと呼び、CDMOはこれも含めて請け負います。
一方、製法が決まった段階なら、CMOも候補に入ります。製法が決まっていれば、開発の機能に費用を払う理由は小さくなります。
では、製法が固まらないうちにCMOに製造だけを頼むと、どうなるのでしょうか。製造の途中で条件を見直す必要が出たとき、原因を調べて直す作業は委託者の側に残ります。製法がまだ変わる段階で、直す力を自社に持たないなら、CDMOを選ぶ理由がはっきりします。
3. 1社にすべてを頼むのか、工程ごとに分けるのか?
製造は、原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →・製剤・分析・無菌充填処方済みの溶液をバイアルやシリンジなどの容器へ無菌的に充填し、封止する製造工程。詳しく →の工程に分けられ、それぞれを別の会社に頼むこともできます。 1社にまとめるか分けるかは、工程ごとに得意な会社が違うことと、会社をまたぐたびに受け渡しが増えることとの兼ね合いで決めます。
- 原薬(DS)培養・精製を経て得られる抗体そのもの。製剤にする前の有効成分で、製剤と区別して管理される。詳しく →:薬の有効成分そのものを作る工程です。抗体なら細胞を培養して精製し、低分子なら化学合成で作ります(原薬と製剤の違い)。
- 製剤(DP):原薬に添加剤を加え、注射剤や錠剤のように投与できる形にする工程です。
- 無菌充填除菌ろ過した薬液を無菌の環境で容器に充填し、無菌のまま封をする工程。最終滅菌できない製品で用いる。詳しく →:注射剤を、バイアル(ゴム栓をした小瓶)や注射器に無菌のまま詰める工程です。微生物を入れない専用の設備と手順が要ります。
- 分析:力価(薬としての働きの強さ)、純度、不純物、無菌などを試験し、各工程の品質を確かめます。
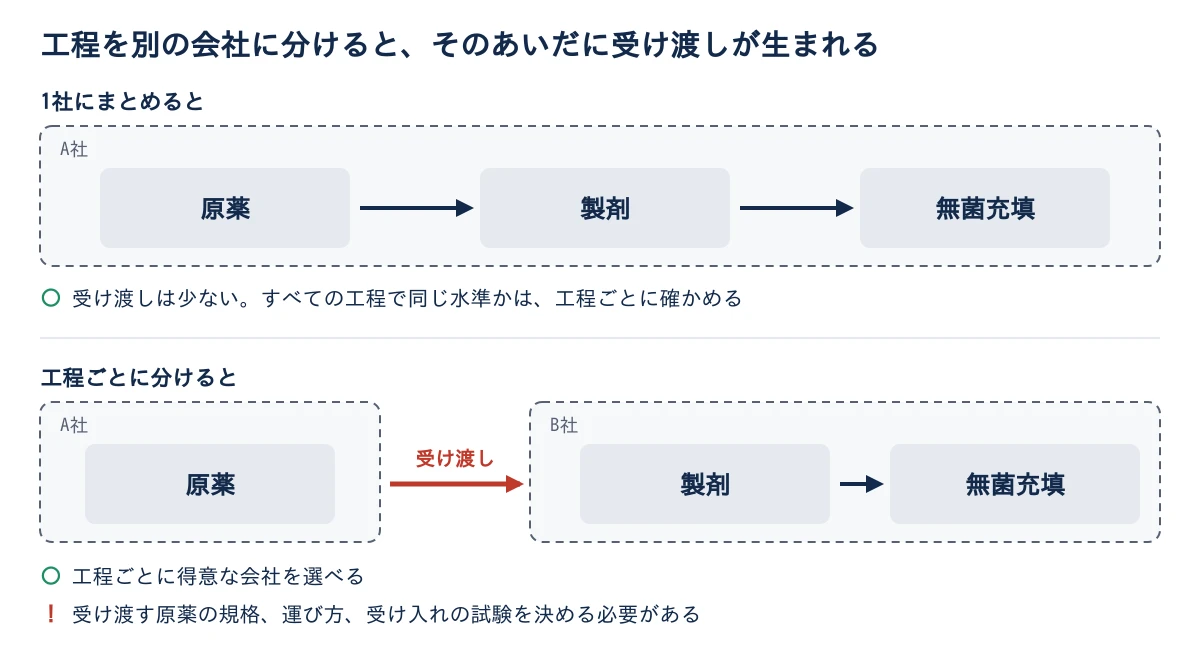
抗体の培養と精製を受ける会社が、無菌充填まで同じ水準の設備を持つとは限りません。そのため、原薬と製剤を別の会社に頼むことは珍しくありません。
分けると、会社のあいだで原薬を渡す受け渡しが生まれます。受け取る側は、原薬の規格、運び方、受け入れの試験を引き継ぐ必要があり、ここも技術移転(製法と試験の情報を、別の会社や拠点へ移すこと)の対象です。
反対に、2026年6月には、抗体の細胞株(薬を作らせるために選んだ細胞の系統)の構築から原薬と製剤の製造までを、1社で引き受ける体制を打ち出した受託企業もありました(ニュース)。
委託の計画は、「どの1社に頼むか」より先に、どこで工程を分け、だれからだれへ渡すかを決めることから始まります。
4. 薬の種類が違うと、なぜ頼める会社が変わるのか?
薬の種類(モダリティ)によって作り方が違い、要る設備と経験が変わるからです。
- 低分子医薬:多くは原薬を化学合成で作ります。反応の条件と、副反応でできる不純物の管理が仕事の中心です。
- 抗体と組換えタンパク質遺伝子組換えで微生物や細胞に作らせた目的タンパク質。宿主により折りたたみやコスト、糖鎖が異なる。詳しく →:細胞に作らせるため、培養と精製の設備が要ります。培養槽には、使い捨ての袋を使う2,000 L級の槽や、ステンレスの大型の槽を使います。
- 細胞治療生きた細胞そのものを有効成分とする医薬。CAR-Tなどが代表。詳しく →・遺伝子治療・核酸医薬:遺伝子を細胞へ運ぶように改変したウイルス(ウイルスベクター治療用の遺伝子を細胞へ運ぶために改変したウイルス。AAVやレンチウイルスが代表で、遺伝子・細胞治療に使う。詳しく →)の製造、細胞の加工、mRNAの合成など、培養槽とは別の専用の設備が要ります(ウイルスベクターのCDMO選定)。
設備があっても、同じ種類の分子を作った経験が無ければ、立ち上げに時間がかかります。自社の薬の作り方を先に言えれば、比べる相手を最初から絞れます。候補は、受託企業データベースでモダリティ抗体・低分子・核酸・細胞治療など、医薬品の種類・創薬手法の区分。詳しく →と工程から探せます。
5. 作れる会社の中から、何を比べて選ぶのか?
作れるかどうかに加えて、カタログに載りにくい4つの点(空き枠、ほかの製品との隔離、記録の見せ方、持ち主)を比べます。
- 空き枠:カタログの製造能力は、いま空いている枠とは別のものです。2026年には、欧州の製薬企業が受託企業と2033年末まで続く約2億6,200万ドルの製造契約を結び、何年も先の枠を押さえました(ニュース)。「いつから、何バッチ空いているか」を聞きます(受託枠の長期契約)。
- ほかの製品との隔離:受託企業は複数の顧客の薬を同じ施設で作るため、ほかの製品が混ざる交差汚染を防げるかが品質を左右します。ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q7 は、受託製造業者に交差汚染の防止と、原料や製品の来歴をたどれることへの配慮を求めています(16.10、交差汚染と段取り替え)。
- 記録の見せ方:委託者が品質を確かめるには、受託先の製造記録や試験記録を見られることが前提です。EU GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく → 第7章は、記録を委託者が見られるようにすること(7.16)と、委託者による監査を契約で認めること(7.17)を求めています。
- 持ち主:受託先の持ち主は、契約のあとで変わることもあります。2024年12月には、受託企業の買収に伴い、無菌充填の拠点3か所が製薬会社に売却されました(製造所を手放すとき)。
候補への質問を「作れるか」で終わらせず、時期・隔離・記録・持ち主まで同じ形で聞けば、回答を並べて比べられます。 とくに持ち主は、競合する製薬会社の傘下に入ると、枠の優先順位や情報の扱いが変わるおそれがあるので、変わったときの連絡を契約で決めておきます。
6. 重要:委託すると、品質の責任は相手に移るのか?
移りません。委託した作業がきちんと管理されるように仕組みを整える最終的な責任は、委託した側に残ります。ICH Q10医薬品品質システムを定めた国際ガイドライン。ライフサイクルを通じた品質マネジメントの考え方を示す。詳しく →(医薬品の品質システムの指針、2.7)と EU GMP 第7章(7.4)がこの責任を委託者に置き、相手がCDMOかCMOかで区別していません。受託した側も、自分が行う作業についてGMPを守る責任を負います。米国FDAのガイダンス(2016年)は、どちらの側も、取り決めによって法令上の責任を相手に移すことはできないとしています。
委託したあとも、受託先の作業が正しく行われたかを確かめる仕事は委託者に残ります。そのため、だれが何を受け持つかを、契約の前に文書にしておきます。この文書を品質協定(quality agreement受託製造で委託者と受託者の責任分担や、変更・逸脱の連絡方法などを文書で定めた取り決め。)と呼び、価格や納期を決める商取引の契約とは分けて作ります。
品質協定に書くことの例は、次のとおりです。
- 受け持ちの分担:原料の購入・試験と使用の許可、製造、工程内の試験・サンプリングを、どちらが行うか(EU GMP 7.15)。EU では、出荷を認める資格者(QP)がバッチを認証して出荷を判定します。どちらの QP が認証するかと、受託先が受け持つ範囲は品質協定に書きます。
- 規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →や逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →が出たとき:だれが原因を調べ、何日以内にだれへ知らせるか。
- 変更の事前連絡:製法、設備、試験法、試験室、試験に使う標準品を変えるとき、事前に知らせるか。
- 記録の保管と受け渡し:生データを含む記録を、どこに何年保管し、どの形で受け取るか。
規制の求め方は、ICH Q7 が文書の契約か取り決めを求め(16.12)、FDA が書面の品質協定を推奨しています。日本では GQP省令(医薬品の品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の基準)が、薬を市場に出す製造販売業者に、製造所との取り決めを義務づけています(第7条)。
7. 委託はどこでつまずきやすいのか
つまずきやすいのは、工程のつなぎ目と、契約の前に決めるべきことを後回しにした所です。
- 原薬の拠点だけを調べる:製剤・充填・分析を受け持つ別の拠点の設備と体制を見ないと、そこで起きた問題に気づくのが遅れます。
- 受け渡し点の責任を決めずに契約する:受け渡した原薬が規格を外れたとき、だれが原因を調べ、だれが出荷を止めるかの話し合いから始まり、対応が遅れます。
- 技術移転の相談を、枠が決まってから始める:移管に要る試験運転や分析法の移管ある試験室の分析手順を、別の試験室でも同じ結果が出せることをデータで確かめて引き継ぐ作業。詳しく →が、押さえた枠の時期に間に合わないことがあります。
どれも、相手を選ぶ前に委託者の側で決めておけば防げます。委託してからも自社に残す知識と人は、内製か委託かの記事で扱っています。
8. 自分の案件では、何から確かめるのか?
外に出す範囲を決めることから始め、次の順に確かめます。
- 外に出す範囲:原薬・製剤・分析・無菌充填のうち、自社に残す工程と外に出す工程を書き出します。
- 製法の固まり具合:製法がまだ変わるならCDMOを、決まっていて量を作るだけならCMOも候補にします。
- 薬の種類と規模:自社と同じ種類の分子を、同じ規模で作った実績がある会社に絞ります。
- 空き枠と体制:空き枠、隔離、記録と監査、技術移転の担当、持ち主を、候補の全社に同じ質問票で聞いて並べます。
- 品質協定:受け持ちの分担、受け渡し点の規格、規格外のときの連絡、変更の事前連絡、記録の受け渡しを、契約の前に文書にします。
上の項目で決めたことが変われば、その下の項目の候補や質問も見直します。候補は受託企業データベースで探せます。細胞株の作製だけなら細胞株構築の受託、セルバンク目的物質を作る細胞をあらかじめ大量に凍結保存し、製造のたびに同じ素性の細胞を使えるようにした細胞の在庫(MCB/WCB)のことです。詳しく →の作製と保管だけならマスターセルバンク・ワーキングセルバンクの作製・保管受託の製品ガイドを使えます。
参考文献
- ICH Q7「Good Manufacturing Practice Guide for Active Pharmaceutical Ingredients(原薬GMP、Chapter 16 Contract Manufacturers を含む)」(Step 4:2000年11月) ICH Quality Guidelines(16.10 交差汚染の防止とトレーサビリティ、16.12 文書の契約・取り決め)
- ICH Q10「Pharmaceutical Quality System製品ライフサイクル全体で品質を維持・改善するマネジメント体制。逸脱・CAPA・変更管理を束ねる器。詳しく →(医薬品品質システム)」(Step 4:2008年6月) ICH Quality Guidelines(2.7 委託した作業と購入する原材料の管理)
- FDA「Contract Manufacturing Arrangements for Drugs: Quality Agreements(委託製造の品質協定)」(最終版:2016年11月) FDA Guidance Documents(品質協定で法令上の責任を移せないこと、商取引の契約と分けること)
- EudraLex Volume 4「EU Guidelines for Good Manufacturing Practice(Chapter 7: Outsourced Activities)」 European Commission(7.4 委託者の最終的な責任、7.15 契約に書く受け持ち、7.16 記録、7.17 監査)
- 医薬品、医薬部外品、化粧品及び再生医療等製品の品質管理の基準に関する省令(GQP省令、平成16年厚生労働省令第136号) e-Gov法令検索(第7条 製造業者等との取決め)
- Novo Holdings, Novo Holdings Completes Acquisition of Catalent(2024年12月18日)

- 1GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 2CMCとは?第1相のロットが承認後まで効いてくる理由
- 3原薬(DS)と製剤(DP)の違いとは?なぜ分けて作り、分けて確かめるのか
- 4バイオ医薬品とは?低分子の薬と何が違い、なぜ細胞に作らせるのか
- 5アップストリームとダウンストリームの違いとは?境目はどこか
- 6GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 7QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 8薬局方とは? 日本薬局方・USP・欧州薬局方が決めていることと、値が国ごとに違う理由
- 9CDMO・CMO・CROの違いとは?製造の委託先は何を比べて選ぶのかいま読んだ記事
- 10モダリティとは?標的の場所だけでは、なぜ薬の形が決まらないのか
- 11分子・ベクター・細胞の設計とは?最初の設計で、製造と品質の何が決まるのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
目次・関連閉じる
- 1GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 2CMCとは?第1相のロットが承認後まで効いてくる理由
- 3原薬(DS)と製剤(DP)の違いとは?なぜ分けて作り、分けて確かめるのか
- 4バイオ医薬品とは?低分子の薬と何が違い、なぜ細胞に作らせるのか
- 5アップストリームとダウンストリームの違いとは?境目はどこか
- 6GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 7QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 8薬局方とは? 日本薬局方・USP・欧州薬局方が決めていることと、値が国ごとに違う理由
- 9CDMO・CMO・CROの違いとは?製造の委託先は何を比べて選ぶのか
- 10モダリティとは?標的の場所だけでは、なぜ薬の形が決まらないのか
- 11分子・ベクター・細胞の設計とは?最初の設計で、製造と品質の何が決まるのか
 製造所を手放すとき、何を渡して何が残るか2026-09-16
 CDMOの長期契約とは?なぜ何年も先の生産枠を押さえるのか2026-09-12
 バイオ医薬の製造は内製か委託か?CDMOに出しても自社に残る責任とは2026-07-13
Proglenth(proglenth.com) https://www.proglenth.com/article/cdmo-cmo-contract-manufacturing