交差汚染とは?共用設備で品目を切り替えるとき、何をどこまで確かめるのか
交差汚染とは、前に作った製品の成分が、同じ設備で次に作る別の製品に混ざることです。共用の設備で品目を切り替えるたびに起こりうるため、製造と品質保証は、切り替えの作業(段取り替え)ごとに洗浄・確認・記録を行います。
ただし、設備をどれだけ厳しく洗っても、交差汚染は防ぎきれません。前の品目の成分は、空気や人や物に乗って、設備の外側も通るからです。
共用してよい製品の決め方から始めて、残ってよい量の根拠、洗浄後の確かめ方、設備の外の経路、切り替えの記録までを順にたどります。
- どの製品なら設備を共用してよいのか:ペニシリン系などの強い感作性の物質と生きた微生物を除き、毒性・用量・洗いやすさ・製造の順序の組み合わせで決めます。
- 残ってよい量は何から決めるのか:経験則の値ではなく、物質ごとの毒性から導いた許容量から決めます。
- 洗浄だけで防げるのか:防げません。空気・人・物の経路も、差圧や動線で同時に管理します。
1. 交差汚染は、どこを通って次の品目に混ざるのか
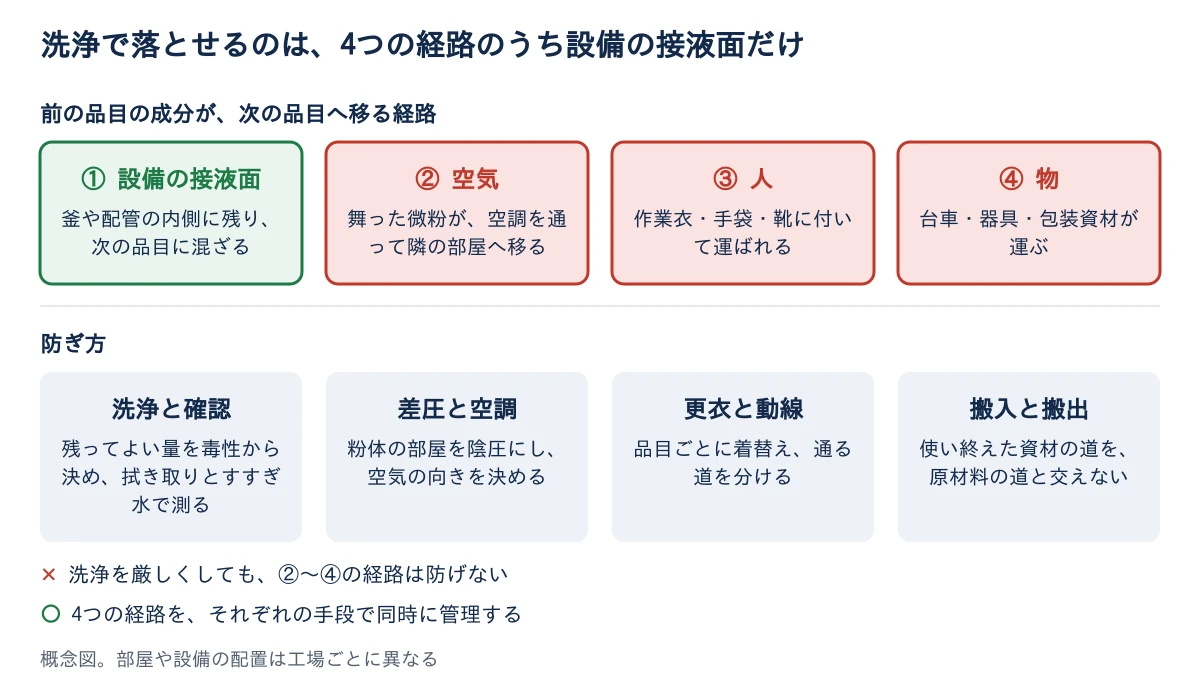
前の品目の成分は、設備の接液面・空気・人・物の4つの経路で、次の品目に移ります。 洗浄で落とせるのは、このうち設備の内側に残った分だけです。
経路が設備の外にも及ぶことを示したのが、2021年の米国の受託製造製造をCDMOやCMOなど外部の製造所へ委託すること。委託しても品質への最終的な責任は委託者に残る。詳しく →工場の例です。この工場では、新型コロナワクチンの原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →約1,500万回分が、同じ工場で扱っていた別のワクチンの成分と混ざり、使えなくなったと報じられました。
米国食品医薬品局(FDA)の査察の指摘書(Form 483)には、作業者の教育の不足、食い違いの調査の不足、床や壁の清潔さの不備が並びました。指摘の多くは、設備の洗浄ではなく、人と物の流れの管理に向けられています。
2. どの製品なら、設備を共用してよいのか
ペニシリン系などの強い感作性の物質と、生きた微生物を扱う製品には、専用の施設が求められ、それ以外はリスク評価で共用の可否と条件を決めます。 前者は、微量でも重いアレルギー反応を起こしうるか、生きて増えるため、洗えば足りるという議論にならないからです。ただし専用施設の求め方には地域差があり、米国(FDA、21 CFR 211.42(d))はペニシリンを他の製品と分けた区域で製造することを求め、21 CFR 211.46(d) は空調(空気処理)系統も他のヒト用医薬品と完全に分けることまで求めます。一方、EU GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく → 第3章 3.6 はβ-ラクタムを強い感作性の物質の例に挙げ、毒性評価で管理できる根拠を示せない場合に専用施設を求める形で、米国のような一律の分離までは課していません。
欧州では2015年から、共用の施設で作る製品について、毒性にもとづく評価を求めています(EU GMP の第3章と第5章の改訂)。評価で見るのは、次の4つです。
- 毒性の強さ:ごく微量で作用する高薬理活性原薬かどうかで、管理の厚さが大きく変わります。
- 次の製品の投与経路と1日の量:同じ残り方でも、次の製品を多く投与するほど、患者が受け取る量は増えます。
- 洗いやすさ:溶けやすさ、装置の形、接液部の材質で変わります。
- 製造の順序:毒性の強い品目の直後に、量を多く投与する製剤を作らないだけでも、リスクは下がります。
順序は、設備を変えずに効かせられる手段です。そのため、生産計画を組む人が、どの品目の次に何を作ってはいけないかを、品質の側と同じ言葉で理解している必要があります。
3. 洗浄後に残ってよい量は、何から決めるのか
いまは、物質ごとの毒性から導いた「毎日一生涯取り込んでも健康への影響が出ない量」から決めます。 この量を、健康にもとづく曝露限度(PDE許容一日曝露量。その量まで毎日摂っても生涯健康影響が出ないとされる量。無毒性量から不確実係数で導く。詳しく →、ADE とも呼ぶ)と言います。
以前は経験則が広く使われていました。治療用量の1000分の1、10 ppm、目で見て残りが見えないこと、の3つのうち厳しいものを採る方法です。ただ、1000分の1という係数には科学的な導き方がありません。物質の毒性の違いも反映しません。
欧州医薬品庁(EMA)のガイドラインは2015年6月から適用され、共用設備の管理にこの考え方を持ち込みました。毒性の値から出発し、次の製品の1日の最大投与量と、共用する設備の接液面の面積で割って、設備の表面1 cm²あたりに残ってよい量に直します。
毒性から導くと、経験則より緩くなる物質も、厳しくなる物質も出ます。限度値の根拠が「昔からこの値だから」のままなら、まず毒性の評価に立ち戻ります。 計算の詳細は洗浄バリデーションで説明しています。
4. 洗浄後は、見た目・拭き取り・すすぎ水をどう使い分けるのか
目視で見える残りがないことを確かめ、拭き取り(スワブ)で洗いにくい箇所の残りを測り、すすぎ水(リンス)で系全体の残りを見ます。 1つの手段では、見落とす場所が残るからです。
| 手段 | 分かること | 限界 |
|---|---|---|
| 目視 | 目に見える残りがないこと | 量は分からない。見えない残りは分からない |
| 拭き取り(スワブ) | 狙った箇所の残りの量 | 拭ける場所しか測れない。拭き取れる割合(回収率)の確認が要る |
| すすぎ水(リンス) | 系全体の平均的な残りの量 | 一部に残った分が薄まって見えなくなる |
拭き取りが狙うのは、継手、液がよどむ場所、シール部のような洗いにくい箇所です。すすぎ水は、配管の中まで含めて全体をならして見ます。2つは補い合う関係です。
測る対象は、前の製品の有効成分だけではありません。洗浄剤の残りと、菌の増え方も確かめます。洗ったあと濡れたまま長く置くと、残った栄養分で菌が増えるため、洗浄から次の使用までの許容時間(クリーンホールドタイム洗浄後に清浄な状態を保てる許容時間。これを過ぎると微生物が増えるおそれがある。詳しく →)を決めます。使い終えてから洗い始めるまでの許容時間(ダーティホールドタイム設備の使用後から次の洗浄までに放置してよい許容時間。実データで決める。詳しく →)も決めます。乾いて固まった残りは落ちにくいからです(ホールドタイム試験)。
5. 重要:洗浄しても防げない経路は、どう管理するのか
空気は差圧と空調で、人は更衣と動線で、物は搬入と搬出の道を分けることで管理します。 設備の洗浄をどれだけ厳しくしても、空気に乗って運ばれる微粉や、人の作業衣に付いた成分には届かないからです。
- 空気:粉体を扱う工程では、微粉が室内に舞い、空調を通って隣の部屋へ移ることがあります。粉体の部屋を周りより低い気圧(陰圧)にして、空気が外へ流れ出ないようにします。
- 人:作業衣、手袋、靴が成分を運びます。品目ごとの更衣の手順と、通る道を分けます。
- 物:台車、器具、包装資材が運びます。使い終えた資材を出す道が、原材料を入れる道と交わっていないかを見ます。
固形製剤の工場で交差汚染が問題になるとき、原因が空調と動線にあることは珍しくありません。製造を委託する側は、委託先が多くの品目を同じ建物で扱うなら、人と物の流れが品目ごとに分かれているかを監査で確かめます(CDMOとCMOの違い)。
無菌製剤では、切り替えのたびに無菌の状態を作り直します。人から切り離した密閉の作業空間(アイソレーター外気と隔てた無菌の作業空間をつくり、その中で無菌操作を行う装置です。RABSも作業域を囲うバリアの一種です。詳しく →)の除染に時間がかかるため、速く切り替えるための工夫も変わります(アイソレーターとRABSの選び方)。
6. 切り替えの記録で、査察に問われるもの
問われるのは、何を何の次に作り、どの手順でどう洗い、どの結果と経過時間で次へ進んだかを、あとからたどれるかです。 品目を切り替えるたびに、分解・洗浄・乾燥・組み立て・確認・記録の時間だけラインは止まります。作る単位が小さい多品種の現場では、速く作ることより、速く切り替えることのほうが、1か月に作れる量を大きく左右します。
それでも、時間を詰めるために記録を省くことはできません。残す項目は次のとおりです。
- 製造の順序:何を何の次に作ったか。
- 洗浄の手順:どの版の手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →で、どう洗ったか。
- 確認の結果:目視、拭き取り、すすぎ水のそれぞれの結果。
- 経過時間:使い終えてから洗い始めるまでと、洗ってから次に使うまでの時間。
- 逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →:手順から外れたときに、どう処理したか(逸脱・OOS・CAPA)。
とくに経過時間の記録は抜けやすい項目です。洗浄の妥当性を確かめたときの条件が守られていなければ、洗浄そのものが疑われます。製造の順序と洗浄の時刻を、電子のバッチ記録製造ロットごとに手順・使用資材・実施者・確認結果を定められた様式で記録した原本。そのとおりに作ったことを証明する文書です。詳しく →で自動に残す製造実行システム(MES)もあります。
7. 自分の工場や委託先で、確かめる順番
最初に確かめるのは、共用している設備ごとに、共用してよいと判断した根拠の文書があるかです。 根拠が無ければ、その先の限度値も確認の方法も決められません。
- 共用の根拠:設備ごとに、共用を認めたリスク評価の文書があるか。専用の施設が要る品目が混ざっていないか。
- 残ってよい量の根拠:限度値が、毒性にもとづく許容量(PDE)から導かれているか。治療用量の1000分の1や10 ppmのままになっていないか。
- 拭き取りの位置と回収率:拭き取りの位置が洗いにくい箇所を選んでいるか。拭き取れる割合を確かめてあるか。
- 許容時間:使い終えてから洗うまで、洗ってから次に使うまでの時間が決まり、守られているか。
- 製造の順序:毒性の強い品目の次に何を作らないかが、生産計画に入っているか。
- 設備の外の経路:空気、人、物、廃棄物の流れの図があり、品目ごとの流れが交わっていないか。
品目の切り替えで前のロットの資材を持ち越さない手順はラインクリアランスで説明しています。
参考文献
- EMA, Guideline on setting health based exposure limits for use in risk identification in the manufacture of different medicinal products in shared facilities(EMA/CHMP/CVMP/SWP/169430/2012、2014年11月採択、2015年6月適用)
- European Commission, EudraLex Volume 4, EU GMP Chapter 3: Premises and Equipment / Chapter 5: Production(2015年3月適用)
- European Commission, EU GMP Annex 15: Qualification and Validation
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく →, Q9(R1) Quality Risk Management
- FDA, 21 CFR 211.42(d)・211.46(d)(ペニシリンの製造区域と空調系統の分離)
- BioPharma Dive, FDA finds manufacturing failures at Emergent's Bayview plant(Form 483、2021年4月)
- NBC News, FDA finds multiple problems at Baltimore plant that ruined J&J vaccine(2021年4月)

- 1精製水はどうやって作るのか? 前処理・逆浸透(RO)・電気脱イオン(EDI)の役割と、導電率・TOCを測る場所
- 2注射用水(WFI)とは?精製水との違いと、滅菌では代わらない理由
- 3製薬用水システムの選び方:蒸留か膜か、高温か常温か
- 4バイオフィルムとデッドレグとは?水の検査が合格でも配管の壁で菌が育つのはなぜか
- 5クリーンユーティリティとは?純蒸気・圧縮空気・窒素が製品に触れる場所の管理
- 6CIP・SIPとは?運転の記録だけで、洗浄・滅菌できたと言えるのか
- 7乾熱脱パイロジェンとFH値とは?トンネル検証の落とし穴
- 8交差汚染とは?共用設備で品目を切り替えるとき、何をどこまで確かめるのかいま読んだ記事
- 9封じ込めのOEB・OELとは?「OEB 5対応」なら同じ水準と言えるのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1精製水はどうやって作るのか? 前処理・逆浸透(RO)・電気脱イオン(EDI)の役割と、導電率・TOCを測る場所
- 2注射用水(WFI)とは?精製水との違いと、滅菌では代わらない理由
- 3製薬用水システムの選び方:蒸留か膜か、高温か常温か
- 4バイオフィルムとデッドレグとは?水の検査が合格でも配管の壁で菌が育つのはなぜか
- 5クリーンユーティリティとは?純蒸気・圧縮空気・窒素が製品に触れる場所の管理
- 6CIP・SIPとは?運転の記録だけで、洗浄・滅菌できたと言えるのか
- 7乾熱脱パイロジェンとFH値とは?トンネル検証の落とし穴
- 8交差汚染とは?共用設備で品目を切り替えるとき、何をどこまで確かめるのか
- 9封じ込めのOEB・OELとは?「OEB 5対応」なら同じ水準と言えるのか
 ホールドタイム試験とは?金曜に終えた工程を月曜まで保持できる根拠2026-07-22
 洗浄バリデーションとは?目で見てきれいでは足りない理由2026-06-29
 QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由2026-11-12
Proglenth(proglenth.com) https://www.proglenth.com/article/cross-contamination-changeover