校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか
校正とは、温度計や天秤などの測定器が示す値を、より確かな基準と比べて、どれだけずれているかを確かめる作業です。製造や試験で記録した数字を、品質の判断に使ってよいかを裏づけます。
ただし、校正で許容を外れた測定器が見つかると、外れた日だけでなく、それより前に取ったデータまで疑う必要があります。
1回の校正が裏づける期間を押さえたうえで、許容の決め方、外れたときに遡る範囲、影響の評価、周期の見直し方へ進みます。
- 校正とは:測定器が示す値を基準と比べ、どれだけずれているかを確かめて記録する作業です。
- 外れていたら、どこまで遡るのか:前回の校正で正常だと確かめた日までです。
- 影響は何で決まるのか:ずれの大きさに加えて、ずれの向きと、その測定器を何に使っていたかで決まります。
1. 校正は、測定器の何を確かめ、調整とどこが違うのか?
ある注射剤の製造所で、2012年8月の校正の結果、乾熱オーブンの温度記録計が、許容を外れていたと分かりました。前回の校正は2009年7月です。この3年のあいだにオーブンで処理したバイアルは、使ってよかったのでしょうか。
この問いに答える材料が、校正の記録です。校正とは、測定器が示す値を、より確かな基準と比べ、どれだけずれているかを確かめて記録する作業です。 温度計なら、より正確な標準温度計(標準器)と同じ温度の中に置き、2つの値の差を読み取ります。
ずれを直して基準に合わせる作業は調整と呼び、校正とは分けて扱います。日本語では調整まで含めて「校正」と呼ぶことが多いため、1回の校正は次の順に記録します。
- 調整前の値(as found):使われていたままの状態で、標準器との差を測って残します。
- 許容との比較:その差が、前もって決めた許容の範囲に入っているかを判定します。
- 調整後の値(as left):必要なら調整し、直したあとの差も別に残します。
調整前の値と調整後の値を分けるのは、それぞれ裏づけるデータが違うからです。
2. 重要:1回の校正は、どの期間のデータを裏づけるのか?
調整前の値が許容に入っていれば、前回の校正から今回までのあいだ、その測定器は許容に収まる値を示していたとみなせます。 校正で裏づけられるのは「これから」のデータではなく、すでに取ったデータです。
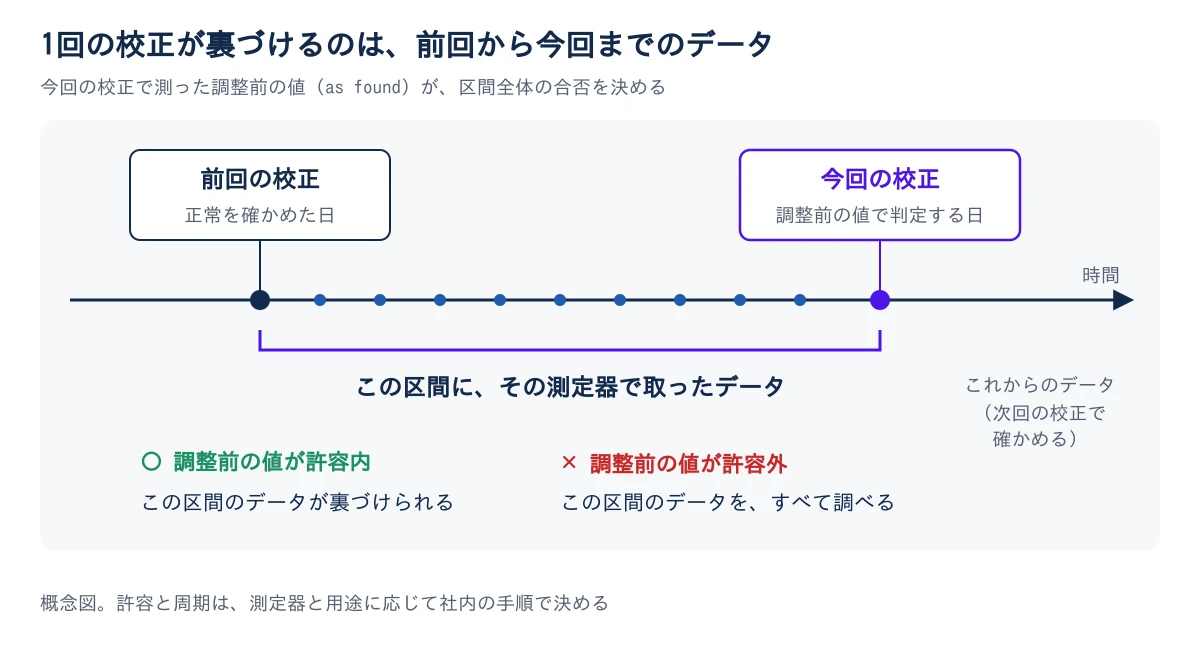
調整後の値は、次の区間の出発点を示すだけです。調整前の値を測らずにすぐ調整すると、前回からの区間のデータを裏づける証拠が残りません。
比べる相手の標準温度計も、さらに上位の基準と比べて値が確かめられています。たどっていくと国家標準、その先の国際単位系(SI)に行き着き、この切れ目のないつながりを計量トレーサビリティと呼びます。
校正の記録は「この測定器はいま正しい」という証明書ではなく、前回から今回までのデータを品質の判断に使ってよいかを示す証拠です。
3. 外れたかどうかの線(許容)は、何から逆算して決めるのか?
許容は、カタログに書かれた精度からではなく、その測定器で判定している工程や試験の規格の幅から逆算して決めます。 測定器のずれが規格の判定を誤らせない大きさであれば、許容として十分だからです。
説明用の仮の数字で考えます。規格の幅が±5℃の工程を、許容±2℃で校正した温度計で見ているなら余裕があります。では規格が±1℃なら。同じ温度計では足りません。
許容を決めたら、校正に使う標準器が、その許容を判定できるだけ確かかも見ます。校正証明書で、どの基準に、どれだけの不確かさ(測定の結果に含まれうるずれの幅)でつながるかを確かめます。
標準器の不確かさを、自社の許容の4分の1程度以下に収める考え方が、校正の分野でよく使われます(ANSI/NCSL Z540.3 など)。許容と同じくらいの不確かさでは、許容の近くの値が内側か外側かを区別できません。
許容と規格のあいだに残した余裕は、外れが見つかったときに、製品への影響はないと示す材料にもなります。
4. 許容を外れていたら、どこまで遡ってデータを調べるのか?
遡るのは、前回の校正で正常だと確かめた日までで、その日から外れを見つけた日までに、その測定器で取ったデータがすべて調べる対象です。 測定器がいつ外れたかは、校正の記録からは分からないからです。
分かるのは、前回は許容に入っていて、今回は外れていたことだけ。だから区間の全体を疑います。前回の記録で正常を確かめられなければ、区間はさらに前の校正まで延びます。温度計なら保管庫の記録や培養槽の温度が、天秤なら秤量の記録が対象に入ります。
原薬のGMPの指針 ICH Q7原薬(API)製造へのGMP適用を国際調和したICHの指針。出発物質の定義や工程管理、バリデーションなどを示す。詳しく → は、重要な計器の校正外れについて、最後に校正に合格して以降にその機器で作った中間体や原薬への影響を調べるよう求めています(5.35)。米国の医薬品のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →の規則も、限度を外れたときの是正の手順を校正の計画に書き、基準を満たさない計器は使わないよう定めています(21 CFR 211.160(b)(4))。
外れが見つかった日に「今日から直せばよい」とはなりません。前回の正常な校正の日を記録で特定し、その日からのデータを洗い出す手順を、外れる前から決めておきます。
1節の温度記録計の場合
1節の例は、米国の Allergy Laboratories が2013年にFDAから受けた指摘です。乾熱オーブンは、バイアルから発熱性物質体内に入ると発熱反応を起こす物質。パイロジェンとも呼び、エンドトキシンが代表格。詳しく →(パイロジェン)を熱で取り除く処理(除熱原)に使われ、記録計の値は、加熱が最低の温度に届いたかの確認に使われていました。
調べる区間は、2009年7月から2012年8月までに処理したバイアルのすべてです。FDAは、会社がこの区間の影響を評価していなかったと指摘しました。査察で一部のバッチ記録製造ロットごとに手順・使用資材・実施者・確認結果を定められた様式で記録した原本。そのとおりに作ったことを証明する文書です。詳しく →を見ただけでも、手順の条件を下回って処理されたバイアルを使った製品が見つかり、そのロットはすでに出荷されていました。
区間の長さは、ふつう校正の間隔と同じです。この例では、およそ3年分のバイアルが調べる対象でした。
5. 遡ったデータは、ずれの向きと用途でどう評価が変わるのか?
影響は、ずれの大きさだけでなく、ずれの向きと、その測定器を何に使っていたかの組み合わせで決まります。 温度計なら、向きによって次のように変わります。
- 実際より高く表示していた場合:実際の温度は表示より低く、必要な温度に届いていなかったおそれがあります。除熱原や滅菌では危険な側のずれです。
- 実際より低く表示していた場合:実際の温度は表示より高く、無菌性の面では過剰に処理していた側です。ただし熱に弱い製品の保管では、高い温度に置かれて劣化が進んだおそれがあります。
同じ大きさのずれでも、向きと用途によって結論は逆に変わります。 ずれが規格の幅に対して十分に小さいと示せれば、製品への影響はないと結論でき、その根拠に3節で残した余裕を使います。
評価では、校正の担当が調整前の値からずれの大きさと向きを確定し、現場が区間の中でその機器を何に使ったかを洗い出します。品質保証は逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →として起票し、対象のロットを特定して影響を評価します。
結論は逸脱の記録として残し、影響を否定できないロットは出荷の判定に戻します。すでに出荷されていれば、回収の検討に進みます。
6. 校正の周期は、調整前の値の履歴で見直す
周期は、機器の仕様や供給者の推奨から置き始め、その機器の調整前の値の履歴を見て延ばしたり縮めたりします。 同じ型式の温度計でも、恒温槽に入れたままのものと、現場を持ち回るものでは、ずれ方が違うからです。
毎回ほとんどずれていなければ周期を延ばし、許容の端にたびたび寄るなら縮めます。周期は外れたときに遡る区間の長さでもあるため、どこまで延ばすかは、外れたときの製品への影響の大きさから、品質リスクマネジメント(ICH Q9リスクに基づいて品質を判断する、品質リスクマネジメントの考え方を示すICHのガイドライン。詳しく →(R1))の考え方で決めます。
この見直しに使えるのは、調整前の値だけです。調整後の値しか残っていないと、その機器がどれだけずれやすいかが分からず、周期を仕様書の値から動かす根拠がありません。許容の内側に注意の線を引いておけば、値が端に寄ってきたことに、外れる前に気づけます(傾向管理(OOT)と同じ考え方)。
校正を外部の業者に出しているなら、業者を替えるときも含めて、調整前の値を報告に含める取り決めを結んでおきます。業者を選ぶときは、計量法に基づく登録制度(JCSS)の登録事業者か、校正機関の国際規格 ISO/IEC 17025 の認定機関かで、標準器のつながりを確かめられます。
調整前の値は、外れたときにずれの大きさと向きを示す唯一の証拠です。調整してしまってからでは、どれだけ外れていたかを再現できません。
7. 校正証明書があっても、現場の値を裏づけていないことがある
取りこぼしやすいのは、校正した範囲や部品が、現場で実際に値を取る範囲や組み合わせと食い違っている測定器です。 証明書はあるのに、現場で取った値の裏づけが欠けた状態です。
- 天秤:校正は中央付近の分銅で行い、現場では下限に近い少量を量っていることがあります。量る量が小さいほど相対的な誤差は大きくなるため、これ以下は量らないという最小秤量を決め、実際に量る量がそれを下回らないようにします。
- 温度計:センサー単体で校正したのに、現場では長いケーブルと表示器を通して値を読んでいることがあります。センサーから表示器までを一つの系として校正するか、部品ごとに校正して合わせるかを決めておきます。
- 圧力計:据え付けたあとの姿勢や配管の応力で指示がずれるため、校正室では合格し、現場に戻すと合わないことがあります。据え付けた状態での確認をどこまで行うかを決めておきます。
防ぐには、校正の対象を「計器」ではなく「測定系」で決めます。センサー、ケーブル、変換器、表示器、記録計のどこまでを一つの系とするかを、機器ごとに文書にします。
据付時・運転時・稼働性能の適格性評価を通った設備でも、付いている計器の校正が切れれば、日々の記録の裏づけは失われます。設備の性能を一度確かめることと、計器の値を校正で保ち続けることは、別の作業です。
8. 自分の職場では、まず何から確かめるのか?
最初に見るのは、校正の記録と外部の業者の報告に、調整前の値が残っているかです。 これが無いと、外れたときの評価も周期の見直しもできないからです。
- 調整前の値:校正の記録と業者の報告に、調整前の値(as found)が調整後の値と分けて残っているか。
- 校正の一覧:重要な測定器ごとに、前回の校正日と次回の予定日がすぐ分かるか。
- 許容の根拠:許容を規格の幅から決めているか。標準器の不確かさが、許容の4分の1以下に収まっているか。
- 外れたときの手順:区間を「前回の正常な校正から」とすることと、ずれの向きと用途で影響を評価することが、手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →に書かれているか。
- 測定系の範囲:校正の対象が、センサーだけか、ケーブルと表示器まで含めた系かを、機器ごとに決めているか。天秤では、量る最小の量が最小秤量を下回っていないか。
測定器を選ぶときは、温度モニタリング、圧力モニタリング、pHメーターの製品ページで比べられます。
参考文献
- FDA, Warning Letter, Allergy Laboratories, Inc.(OOWL-13-01、2013年)(温度記録計のずれ、影響確認がなかったことの指摘、21 CFR 211.68(a)。FDA のサイトでは原文のページが外されている)
- FDA, Form 483, Allergy Laboratories, Inc.(2013年4月26日)(観察事項12。記録計の校正外れが2012年8月10日に見つかり、前回の校正が2009年7月であること、記録計の値がサイクルの最低温度の確認に使われていたこと、影響の評価がなかったこと、一部のバッチ記録で手順の条件を下回って除熱原されたバイアルを使った製品があり、ロットが出荷されていたこと)
- FDA / eCFR, 21 CFR 211.68 Automatic, mechanical, and electronic equipment、および 21 CFR 211.160(b)(4) Instrument calibration(精度の限度、限度を外れたときの是正の手順、基準を満たさない計器を使わないこと。FDA Q&A: Laboratory Controls)
- ICH Q7: Good Manufacturing Practice Guide for Active Pharmaceutical Ingredients(Step 4:2000年11月。5.30〜5.35 校正。5.35 は、校正外れについて、最後に校正に合格して以降にその機器で作った中間体・原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →への影響を調べるよう求める)
- ICH Q9(R1): Quality Risk Management(Step 4:2023年1月。周期設定と影響評価をリスクに基づいて行う考え方)
- USP米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく → General Chapter 〈41〉 Balances、〈1251〉 Weighing on an Analytical Balance, United States Pharmacopeia(天秤の最小秤量。本文は有償の USP-NF に収載)
- 1CQA別の分析法の選び方:抗体の純度・電荷・糖鎖・力価は何で測るか
- 2特異性とは?分析法が目的物だけを測れていると、どう示すのか
- 3検出限界(LOD)と定量限界(LOQ)とは?何が違い、どう求めるのか
- 4頑健性(ロバストネス)とは?分析条件のずれを、なぜ同時に変えて試すのか
- 5システム適合性試験とは?バリデーション済みでも毎回流す理由
- 6標準物質とは?抗体医薬の試験の基準を、どう決めてどう切り替えるのか
- 7分析法の移管とは?別の試験室でも同じ結果が出ることを、どう確かめるのか
- 8強制分解(苛酷)試験とは?なぜ薬をわざと壊し、どこまで壊せばよいのか
- 9校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのかいま読んだ記事
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CQA別の分析法の選び方:抗体の純度・電荷・糖鎖・力価は何で測るか
- 2特異性とは?分析法が目的物だけを測れていると、どう示すのか
- 3検出限界(LOD)と定量限界(LOQ)とは?何が違い、どう求めるのか
- 4頑健性(ロバストネス)とは?分析条件のずれを、なぜ同時に変えて試すのか
- 5システム適合性試験とは?バリデーション済みでも毎回流す理由
- 6標準物質とは?抗体医薬の試験の基準を、どう決めてどう切り替えるのか
- 7分析法の移管とは?別の試験室でも同じ結果が出ることを、どう確かめるのか
- 8強制分解(苛酷)試験とは?なぜ薬をわざと壊し、どこまで壊せばよいのか
- 9校正とは?測定器が許容を外れていたら、どこまでのデータを疑うのか
 年次製品品質照査(APQR/PQR)とは?毎年何を見直し、FDA・EU・日本で何が違うのか2026-10-08
 ADCの品質試験とは?DARと純度が規格内なら、安全で有効なのか2026-10-20
 ADCの標的抗原とは?抗体が結合すれば、薬物は届くのか2026-10-20
Proglenth(proglenth.com) https://www.proglenth.com/article/instrument-calibration-out-of-tolerance