OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
OOT(Out of Trend規格は外れていないが、これまでの傾向から外れた動き。工程変化の兆しを規格外の手前で拾える。詳しく →:傾向外れ個々の結果は規格内でも、時系列の傾向から外れた変化。じわじわ進む異常の兆候として捉える。詳しく →)とは、品質試験の結果が規格の範囲に入っているのに、これまでのロットの値の並びから外れている状態のことです。試験室で結果を判定する人と、品質保証で出荷や調査を決める人の仕事に関わります。
ただし、OOTには規格のように決まった線がなく、どこからを「いつもと違う」とするかは、自分たちの過去のデータをもとに各社が決めます。
この記事では、OOTとは何か、規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →の試験結果(OOS)との違い、規格内でも調べる理由、線の引き方と変化の見つけ方、見つけたあとに調べる順番を順に説明します。
- OOTとは:試験結果が規格の範囲に入っているのに、これまでのロットの値の並びから外れている状態です。
- なぜ規格内でも調べるのか:値のずれは、原材料・装置・操作・環境、あるいは測り方のどこかが変わった合図かもしれず、放っておけば規格外れに至るおそれがあるからです。
- どこから「いつもと違う」とするのか:過去のデータのばらつきから、監視を強める線と調査に入る線の2段階を引くのが一般的です。
1. OOT(傾向外れ)とは何か
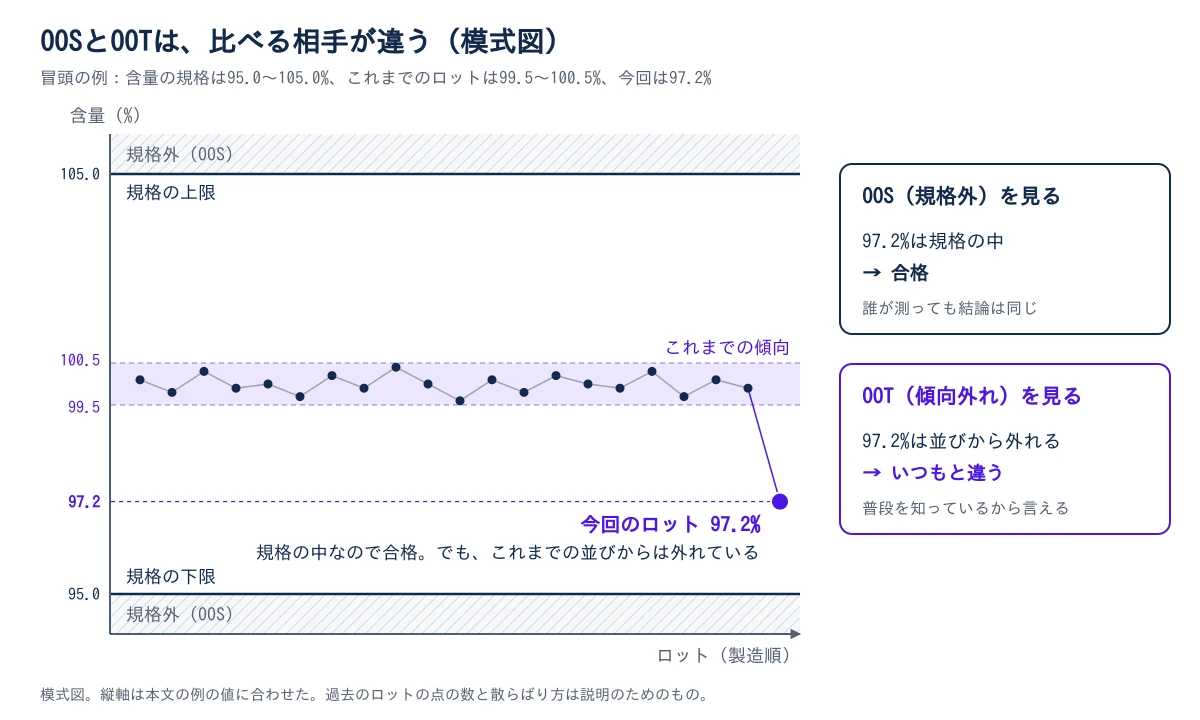
OOTとは、試験結果が規格の範囲に入っているのに、これまでのロットの値の並びから外れている状態のことです。 規格の線と比べて合否を決める判定と違い、OOTは自分たちの過去のデータと比べて初めて見えます。
たとえば、含量の規格が95.0〜105.0%の製品で、97.2%という結果が出たとします。規格の中なので合格ですが、これまでのロットがずっと99.5〜100.5%に収まっていたなら、97.2%はその並びから大きく外れています。同じ値でも、初めて作ったロットの値なら、外れているかどうかは読めません。
OOTは、出荷試験のほか、保存中の品質を追う安定性試験、製造区域の環境モニタリング無菌製造区域の空気・表面・作業者を微粒子や微生物で継続監視し、汚染管理の状態を記録する活動。詳しく →、製薬用水の検査など、同じ項目を繰り返し測るところならどこでも起こりえます。
つまり、OOTに気づけるかどうかは、同じ項目の値を製造の順に並べて残しているかで決まります。では、規格と比べるOOSとは、扱いの上で何が違うのか。
2. OOS(規格外)とは何が違うのか
OOSは規格値と比べて製品の合否を決めるもの、OOTは過去のデータと比べて変化を早く見つけるもので、比べる相手と目的が違います。 OOS(Out of Specification製品規格を外れた結果。多くは正式な逸脱調査の対象になる。詳しく →:規格外)は試験結果が規格を外れた状態で、誰が判定しても結論は同じです。
| OOS(規格外) | OOT(傾向外れ) | |
|---|---|---|
| 比べる相手 | 規格値 | 自分たちの過去のデータ |
| 判定のしかた | 適合か不適合かが一つに決まる | 「いつもと違う」という相対的な判断 |
| そのロットの出荷 | 確定すればできない | 原則それだけでは止まらない |
| 目的 | 製品の合否を決める | 変化を早く見つける |
OOSも、最初の値だけで不合格が決まるとは限りません。米国FDAのOOSガイダンスに沿って試験室で調べ、分析の誤りと確かめられれば、その値は無効として扱われます。
一方、OOTは規格に適合した結果なので、それだけでそのロットが不合格になることは原則ありません。OOSの調査の進め方は逸脱・OOS・是正措置・予防措置(CAPA)・変更管理で解説しています。
このように、OOTは出荷の可否を決めるものではなく、工程や測り方に起きた変化を知らせる信号として扱います。では、合格した結果を、なぜわざわざ調べるのか。
3. 重要:規格内なのに、なぜ調べるのか
値が並びから外れたのは、原材料・装置・操作・環境、あるいは測り方のどこかが変わった合図かもしれず、放っておけば規格外れに至るおそれがあるからです。 偶然のばらつきのこともありますが、それは調べて初めて言えます。
- 変化に気づくため:今回の結果が規格内だったことは、次のロットも規格内に収まる保証になりません。原因が残っていれば、次のロットでも同じずれが出るおそれがあります。
- 規格外れを先回りするため:安定性試験で含量が過去のロットより速く下がっていれば、有効期間医薬品が規定の品質を保てると保証される期間。安定性データの経時変化から設定する。詳しく →の途中で規格を割るおそれがあります。早く気づくほど、原因の調査や有効期間の見直しに使える時間が増えます。
- バリデーションの前提を確かめるため:プロセスバリデーションは、決めた条件なら毎回同じ品質のものができると示す作業です。値の分布が当時から変わっていれば、その前提が成り立っていないかもしれません。
- 結果の遅い試験で、管理が効いているかを知るため:微生物の試験は培養に数日かかり、結果が出るころには、その水や空気はもう使われています。日々の値を並べて上昇の兆しをとらえることが、その主な手がかりです。
どれも、規格を外れてからでは打てない手を、規格の内側にいるうちに打つための理由です。製造が続くかぎり工程の値を見張る仕組みは、継続的工程確認(CPV)で解説しています。
規制も、規格内の変化を見ています。EU GMPの第6章(品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →)は、試験結果・収率・環境管理のデータを傾向が評価できる形で記録するよう求め、2014年の改訂で、傾向外れと規格外れのデータを調べることを書き加えました(6.9)。
さらに第6章は、販売を始めたあとも続ける安定性試験で、市場に出たロットに影響する重大な悪化傾向が見つかった場合に、当局へ報告するよう求めています(6.35)。ICH Q10も、工程の性能と製品の品質を監視する仕組みを、医薬品品質システム製品ライフサイクル全体で品質を維持・改善するマネジメント体制。逸脱・CAPA・変更管理を束ねる器。詳しく →の要素に挙げています。
つまり、EU GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →のもとでは、OOTは担当者の気づきに任せる話ではなく、記録と調査の対象です。残るのは、どこからを「いつもと違う」と呼ぶかという問題です。
4. どこからを「いつもと違う」とするのか
多くの現場では、自分たちの過去のデータのばらつきから、監視を強める線と、調査に入る線の2段階を引きます。 どちらも、規格とは別に決めます。
- アラートリミット(警報基準):越えたら監視を強め、続けて越えていないか、ほかの値も動いていないかを確かめる線です。
- アクションリミット(処置基準):越えたら原因の調査に入り、製品への影響を評価する線です。
よく使われるのは、平均から標準偏差(ばらつきの大きさを表す値)の2つ分の位置にアラート、3つ分の位置にアクションを置くやり方です。ただし、微生物の菌数のようにゼロが多く分布が偏ったデータでは、この置き方が合わないことがあります。
環境モニタリングと製薬用水では、アクションの上限は指針や薬局方で示されていることが多く、自分たちのデータから引くのは主にアラートの線です。EU GMP Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく →(無菌医薬品の製造)は、清浄区域のアクションの上限を表で示し、アラートの線は適格性評価の結果と、その後の傾向のデータから決めるよう求めています(9.9、製薬用水は6.13)。
安定性試験出荷時から有効期限まで品質特性が規格内にとどまることを確認する試験。詳しく →では、そのロット自身の値の並びから外れているのか、過去のロット群の下がり方から外れているのかを分けて見ます。過去のロットが少ないうちは、そのロット自身の並びで見るしかありません。判定の方法は各社が手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →で決めるのが基本で、2003年には米国の業界団体PhRMAの統計・安定性の専門家チームが、安定性データでOOTを見つける方法を3通り提案しています。
線の位置は規格から写さず、項目ごとのデータの性質と量に合わせて決める。とはいえ、変化がいつも線を越えてくれるとは限りません。
5. 線を越えない変化は、どう見つけるのか
値を製造順に点で並べ、1点が線を越えたかだけでなく、点の並び方も見ます。 1点ずつ線と比べているだけでは、少しずつ進む変化は、線を越えるまで見えないからです。
このように点を並べ、過去のデータの平均を表す中心線と2つの線を書き込んだグラフが、管理図測定値を時系列に並べ、中心線と管理限界を引いて工程が安定しているかを見る図。詳しく →です。管理図では、次の3つの並び方に目を向けます。
- 飛び出し:1点だけが線を越えて外れていないかを見ます。
- 片寄り:中心線の同じ側に、何点も続けて並んでいないかを確かめます。
- 上昇・下降:線を越えないまま、少しずつ上がり(下がり)続けていないかを見ます。
製造業で古くから使われてきたウェスタン・エレクトリック・ルールや、それを広げたネルソン・ルールは、こうした並び方を、点の数と位置で信号を決める規則にしたものです。
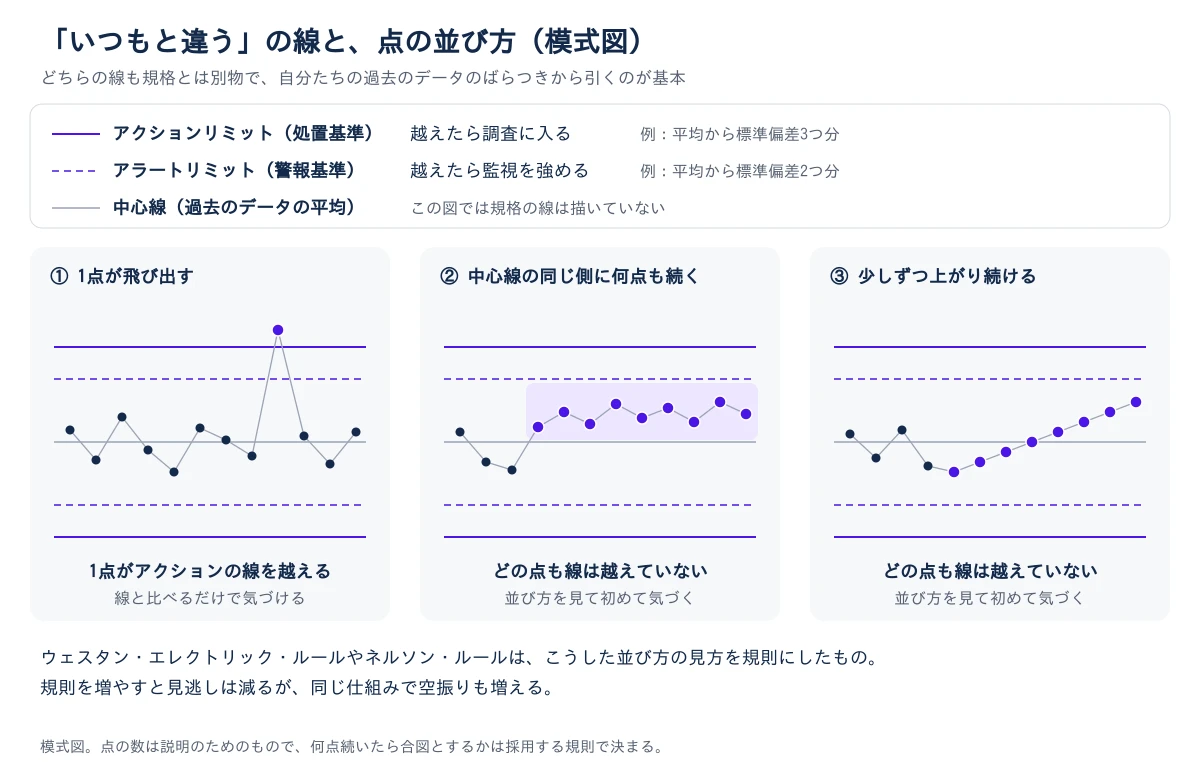
ただし、規則を増やすと、見逃しが減る一方で空振りも増えます。警報が毎週のように鳴り、調べても何も出ない状態が続くと、現場は警報を見なくなります。
並び方を見れば、線を越える前の変化に気づけます。ただし使う規則は、警報が鳴るたびに確かめきれる数に絞って手順書に書いておく必要があります。では、実際にOOTが出たら、何から調べればよいのか。
6. OOTが出たら、何から調べるのか
まず測り方の側に原因がないかを確かめ、そのあとで製造の側を調べます。 OOTの原因が、製品ではなく測り方の側にあることは少なくありません。
- 分析装置:校正がずれていないか、保守や部品の交換のあとに値が動いていないかを確かめます。
- 試薬と標準品:ロットが切り替わった時期と、値が動き始めた時期が重ならないかを見ます。
- 担当者:試験の担当者が替わった時期と、値の動きが重ならないかを確かめます。
ここを確かめずに製造側の原因探しを始めると、分析装置のずれを工程の変化だと思い込み、何週間も追いかけることになりかねません。かといって、都合のよい値が出るまで測り直しを繰り返すことは、OOSの調査と同じく認められません。
米国FDAのOOSガイダンスは、対象はOOSだとしたうえで、その内容の多くは傾向外れの結果を調べるときにも役立ちうると注記しています。試験室の調査から製造の調査へ進むその順番は、OOTを調べるときにも参考にできます。
調べる深さは、その項目が品質に与える影響の大きさに合わせて決めます。すべてのOOTを同じ深さで扱うと、本当に大事なものに時間を割けなくなるからです。影響の大きさの評価はリスクアセスメントで解説しています。
測り方を疑うことから始め、深さは項目の重要度で変える。そうすれば、限られた調査の時間を、本当に変わったものに向けられます。最後に、自分の担当で何から確かめるかを整理します。
7. 自分の担当では、何から確かめるのか
担当する試験項目を1つ選び、次の順に確かめます。
- 時系列のグラフがあるか:過去のデータが一覧表のままでは、少しずつ進む変化は目に入りません。品質保証の立場なら、年次照査(APQR)の資料にそのグラフが載っているかを見るだけでも、様子がつかめます。
- 線を実データから引いているか:アラートとアクションの線が、規格ではなく自分たちのデータから引かれているかを確かめます。工程や分析法を変えたあとは普段のばらつきそのものが変わっていることがあるので、引き直したかも見ます。
- 傾向外れ(OOT)の手順書があるか:測り方の側から確かめる順番、調べる深さ、誰に知らせるかが書かれているかを見ます。
- データに抜けがないか:試験の中止や再測定が記録に残っているかを、1年分さかのぼって確かめます。試験データをLIMS(試験室の情報管理システム)で管理しているなら、その履歴から追えます。
どれも、自分の担当でOOTに気づける状態にあるかを確かめる項目です。
記録の抜けは、当局の査察でも問われます。2026年7月24日付で米国FDAがインドの一般用医薬品メーカーに出した警告書は、出荷した製品の試験成績書の値を裏づける試験の記録を示せなかったことと、生データと記録した値の食い違いを指摘しています。食い違った値は、どれも規格外ではありませんでした。
外れた値が記録から抜けていたり、書き写した値が違っていたりすれば、管理図は実際とは違う並びを示し、OOTを見逃します。記録の守り方はデータインテグリティで解説しています。
参考文献
- European Commission, EudraLex Volume 4, EU GMP Guide Part I, Chapter 6 Quality Control(2014年改訂、2014年10月1日施行。6.9 傾向評価できる記録と傾向外れの調査、6.35 継続的安定性モニタリングにおける規格外れ・著しい非定型傾向の調査と当局報告)
- European Commission, EudraLex Volume 4, EU GMP Annex 1: Manufacture of Sterile Medicinal Products(2022年8月公表、2023年8月25日適用。6.13 製薬用水の警報基準を最初の適格性評価のデータから決めること、9.9 環境モニタリングの処置基準の上限と、警報基準を適格性評価と傾向のデータから決めること)
- MHRA, Out of Specification Investigations(GOV.UK、2018年2月更新。OOSとOOTの定義を含む)
- FDA, Investigating Out-of-Specification (OOS) Test Results for Pharmaceutical Production, Level 2 revision(2022年5月)(脚注6で、内容の多くは傾向外れの結果を調べるときにも役立ちうるとする)
- FDA, Warning Letter: Dabur India Limited(320-26-105、2026年7月24日)(生データと製造記録・試験成績書の値の食い違い、試験成績書を裏づける試験記録の欠落。21 CFR 211.22(a)、211.194(a))
- PhRMA CMC Statistics and Stability Expert Teams, "Identification of Out-of-Trend Stability Results," Pharmaceutical Technology 27(4), 2003
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q1E, Evaluation for Stability Data(2003年。統合版ICH Q1は2025年4月にStep 2の案が公表)
- ICH Q10医薬品品質システムを定めた国際ガイドライン。ライフサイクルを通じた品質マネジメントの考え方を示す。詳しく →, Pharmaceutical Quality System(2008年)

- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのかいま読んだ記事
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
 ICHガイドラインとは?日本の通知と何が違うのか2026-11-04
 アラートレベルとアクションレベルの違いとは? 規格との関係と、超えたときにすること2026-10-20
 IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方2026-10-08
Proglenth(proglenth.com) https://www.proglenth.com/article/out-of-trend-oot-monitoring