査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
査察の分類とは、米国食品医薬品局(FDA)が製造所を査察したあと、その施設が規則を守れているかを判定した、FDAとしての最終の結論です。自社の工場や委託先が査察を受けたときに、申請の見込みや委託先の選び方を考える手がかりに使います。
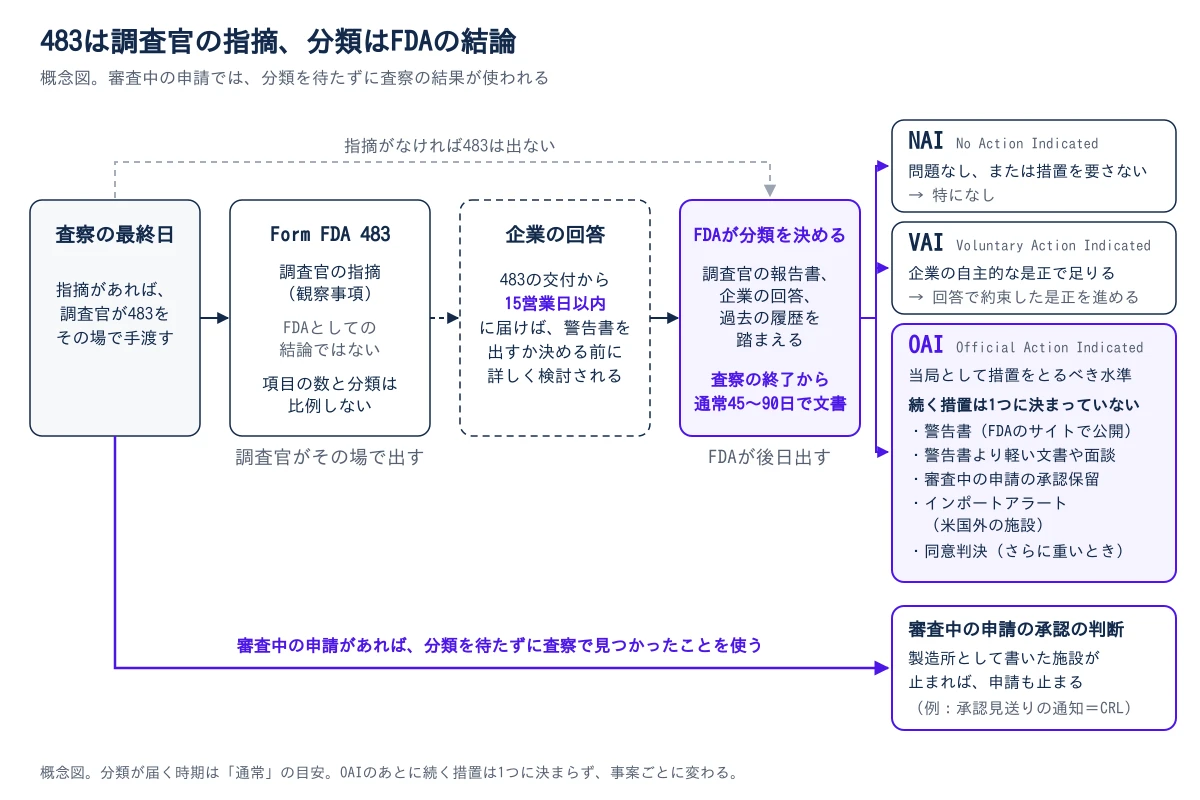
一方で、査察の最終日に渡される Form FDA 483 は調査官の指摘で、分類とは別のものです。
483と分類の関係が分かれば、指摘を受けた日から何を返し、申請と出荷のどこに影響が出うるかを見積もれます。
- 査察の分類とは:FDAが施設をNAI・VAI・OAIの3つに分ける最終の結論です。
- Form 483との違い:483は調査官の指摘のリストで、FDAとしての結論ではありません。
- OAIで何が起きるのか:警告書や申請の承認の保留など、当局の措置に進みえます。
1. 査察の分類は、NAI・VAI・OAIの何を決めた結論なのか?
査察の分類は、施設が規則を守れている状態か(FDAの言葉で「遵守状態」)を、FDAがNAI(措置不要)・VAI(自主的な是正で足りる)・OAI(当局の措置が要る)の3つの区分で判定したものです。 結果を記した文書は、査察の種類によって、査察の終了から通常45〜90日で企業に届きます。
合格か不合格かの2択と違うのは、指摘はあっても企業の是正で足りるという中間の区分(VAI)があることです。
| 分類 | 正式名称 | FDAの判断 | 実務で起きること |
|---|---|---|---|
| NAI | No Action Indicated | 受け入れられる遵守状態。好ましくない状態は見つからなかった | 特になし |
| VAI | Voluntary Action Indicated | 好ましくない状態は見つかったが、企業が自主的に是正でき、FDAは措置を勧めない | 回答で約束した是正を進める |
| OAI | Official Action Indicated | 受け入れられない遵守状態で、規制上・行政上の措置を勧める | 警告書などの措置へ進みうる |
VAIの施設は、通常、査察の最終日に483を受け取っています。分類は、その483のあとに決まります。
2. 重要:最終日にForm FDA 483を受けた時点で、分類はもう決まっているのか?
決まっていません。483は調査官がその場で手渡す指摘のリストで、分類は後日FDAの側で決まります。
483に並ぶのは観察事項(Observations)で、「この点は要件に合っていないと考える」という調査官の見立てです。分類を決めるときには、この報告書に加え、施設の過去の履歴と、483への企業の回答も材料に入ります。
だから、483の項目の数から分類は読めません。受け取ったら数を数えるより先に、記録の書き換えや監査証跡(誰がいつ何を変えたかを自動で残す記録)を止めていた、といった記録そのものの信頼に関わる指摘があるかを見ます。記録が1つ信用できないと、その施設のほかの記録にも疑いが及ぶからです(データインテグリティ)。
分類の材料に回答が入るなら、次に気になるのは、いつまでに何を返せばよいかです。
3. 483への回答は、15営業日までに何を返せばよいのか?
回答は義務ではありませんが、FDAは2009年の連邦官報で、483の交付から15営業日以内に届いた回答は、警告書を出すかどうか決める前に詳しく検討するとしました。 この目安の期間を過ぎた回答を待って警告書を遅らせることは通常しない、ともしています。
期限内に出しても、警告書を防げる保証はありません。それでも、企業側の説明が警告書の判断の前に検討されるかどうか。それはこの目安の期間で分かれます。
中身では、次の2点を確かめてから出します。
- 根本原因が仕組みまで届いているか:対策が「教育の徹底」だけなら、なぜ手順を守れなかったのかをもう一段掘ります。手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →が実際の作業と合っていない、決められた時間で終わらない作業量だった、といった原因が出てくることがあります。
- 同じ手順を使うほかの所まで直したか:指摘されたラインだけを直すと、同じ手順を使う隣のラインや別の製品に同じ問題が残ります。
483への回答は、逸脱・OOS(規格外)とCAPA(是正・予防措置)がふだんから回っているかを示す文書として読まれます。
4. OAIと分類されると、申請と出荷のどこが止まりうるのか?
OAIは、FDAが規制上・行政上の措置を勧める分類で、そのあとの措置は1つに決まっていません。 主な措置は次のとおりです。
- 警告書(Warning Letter):一部を黒塗りにしたうえでFDAのサイトで公開されます。
- 承認の保留:審査中の申請にその施設を製造所として書いていれば、承認を保留する理由になりえます。
- インポートアラート(輸入警告):米国外の施設では、製品の米国への輸入を止める措置がとられることがあります。
- 同意判決(consent decree):さらに重いと、裁判所の監督のもとで是正を進めます。
止まるのが申請だけか、米国への出荷まで及ぶかは、どの措置に進むかで変わります。審査中の申請への影響は、分類の文書が届く前に出ることもあります。 Catalent Indiana の例(5章)のように、分類が届く前に、査察で見つかったことを理由に承認が見送られることがあります。
5. 委託先の査察で、分類が届く前に承認が止まった例
2025年、薬液を容器に詰める充填を受託する米インディアナ州の Catalent Indiana(2024年12月から Novo Nordisk の傘下)の査察をきっかけに、この工場に充填を頼んでいた他社の申請に承認見送りの通知(CRL、complete response letter)が続きました。
FDAは2025年7月14日、特定の製品に限らない査察を終え、観察事項を示しました。そのあとの順番は次のとおりです。
- 7月30日:Regeneron がリンパ腫向けの二重特異性抗体2つの異なる標的に同時に結合する抗体。T細胞と標的細胞を橋渡しする用途などがある。詳しく → odronextamab でCRLを受けました。
- 9月:Scholar Rock が脊髄性筋萎縮症の治療薬候補 apitegromab でCRLを受けました。この工場に出された483のあとの通知でした。
- 10月9日:施設をOAIとするFDAの文書が届きました。同じ月に Regeneron は、アフリベルセプトの高用量製剤(EYLEA HD)のプレフィルドシリンジあらかじめ薬液を充填した注射器そのものを製品にする容器形式。自己注射やオートインジェクターに用いる。詳しく →(薬液をあらかじめ詰めた注射器)でもCRLを受け、指摘はこの工場の査察結果だけだったと説明しています。
- 11月20日:この施設に警告書が出ました。
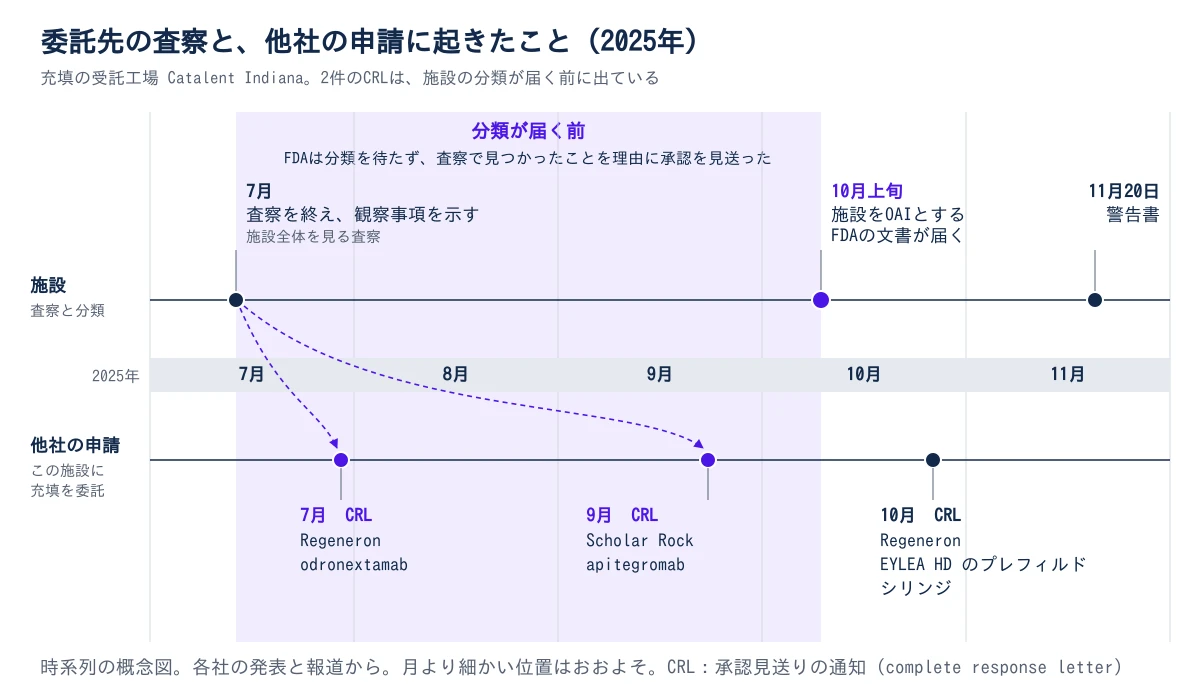
7月と9月の2件は、施設の分類が届く前に出ています。委託先が483を受けた時点で、自社の申請への影響を考え始める必要があったことを示す例です。その後の再申請と製造所の切り替えは、承認前査察(PAI)の記事で扱っています。
6. 自社の取引先や委託先では、公開の記録と取り決めの何を確かめるのか?
最初に、FDAの公開データベースで取引先の過去の分類を調べます。 品質保証だけでなく、開発や購買の担当も、自社の工場・取引先・委託先の候補について次の順に確かめます。
- FDAの分類:Inspection Classification Database で施設名を検索する。承認前査察と、最終的な措置を待っている査察は載らないため、「載っていないから問題なし」とは読まない。
- 警告書の文面:FDAの警告書のページで社名を検索し、どの要件に反していたかまで読む。
- 483への回答:委託先が483を受けていたら、15営業日以内に回答したか、根本原因を作業者の不注意で片づけていないか、同じ手順のほかのラインまで直したかを聞く。
- 品質取決め受託製造で委託者と受託者の責任分担や、変更・逸脱の連絡方法などを文書で定めた取り決め。:委託先との品質取決めに、483・分類・警告書を受けたら知らせる義務が入っているかを見る。
- 代わりの製造所:製造所を替えるには技術移転と、新しい施設でのプロセスバリデーションが要る。主要な委託先が止まったときの候補と、切り替えにかかる期間を見積もっておく。
委託先の査察結果は、分類や報道を待つより、品質取決めで483の段階から受け取れるようにしておくと、申請への影響を早く見積もれます。 定期的に確かめる仕組みは、供給者管理の定期評価に組み込めます。
参考文献
- FDA, Inspection Classification Database(NAI・VAI・OAI の定義、分類の文書が査察の終了から通常45〜90日で届くこと、VAIの施設は通常483を受けていること、データベースに載らない査察)
- FDA, Inspection Classifications(分類の材料に483への回答と是正が入ること)
- FDA, Review of Post-Inspection Responses, Federal Register Vol. 74, No. 153(2009年8月11日。483への15営業日以内の回答の扱い)
- Pharma Manufacturing, FDA hits Novo Nordisk Indiana site with 'official action indicated' letter(2025年10月13日。10月9日のOAIの文書、7月30日の odronextamab のCRL、9月の apitegromab のCRL)
- FDA, Warning Letter 320-26-20: Catalent Indiana, LLC(2025年11月20日。2025年6月23日〜7月14日の査察)
- FiercePharma, Regeneron reports another manufacturing-related CRL for Eylea HD(2025年10月。Regeneron の2025年第3四半期の発表を伝える記事。EYLEA HD のプレフィルドシリンジのCRL)

- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのかいま読んだ記事
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
 QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由2026-11-12
 ICHガイドラインとは?日本の通知と何が違うのか2026-11-04
 PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由2026-10-08
Proglenth(proglenth.com) https://www.proglenth.com/article/inspection-classification-nai-vai-oai