供給者管理と受入試験とは?CoAがあるのに、なぜ自社で確かめるのか
供給者管理と受入試験とは、医薬品の原材料を買う相手(供給者)を評価して認定し、届いた原料が規格に合うかを自社で確かめる仕事です。品質保証と品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →だけでなく、供給者を探して比べる購買の判断にも関わります。
ただし、届いた原料に供給者の試験結果を書いた試験成績書(CoA)が付いていても、GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく → は、その一部を自社の手で確かめるよう求めています。
どこまでを供給者の申告に任せ、どこからを自社の手に残すのか。CoAだけで受け入れた原料で起きた事例から、その線の引き方をたどります。
- なぜ自社で確かめるのか:CoAは供給者の申告で、供給者が試験しなかった項目や、書類と現物の食い違いは、CoAからは見えないからです。
- CoAにはどこまで頼れるのか:自社の試験結果と照合してきた実績がある項目に限られます。
- CoAがあっても省けないものは何か:製剤の原料では、その物質であることを確かめる同一性の試験です。
1. 相手ごとの判断とロットごとの判断:供給者管理と受入試験は、何を確かめる仕事なのか?
供給者管理は「この相手から買ってよいか」を、受入試験は「届いたこのロットを使ってよいか」を確かめる仕事です。 前者は供給者ごとに、後者はロットごとに判断します。
受入試験で調べる項目は、届いた原料の規格に並んでいます。とはいえ、すべてを自社で測るわけではありません。項目ごとに、自社で試験するか、CoAの値で受け入れるかを分けます。
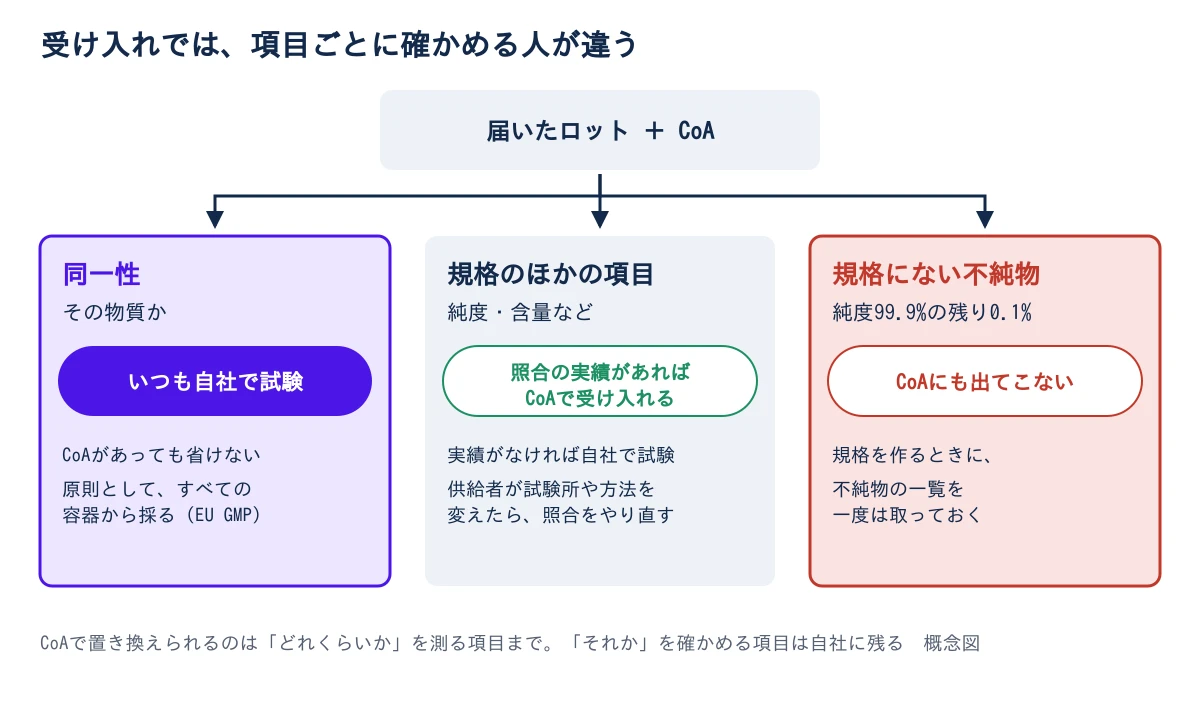
同一性とは、届いた物がラベルどおりの物質であることです。では図の3つの列のうち、どこまでをCoAに任せてよいのでしょうか。
2. 重要:CoAがあるのに、なぜ自社で確かめるのか?
CoAは供給者の申告で、供給者が試験しなかった項目や、書類と現物の食い違いは、CoAを読んでも見えないからです。
2022年10月、世界保健機関(WHO)は、ガンビアで見つかった4種類の小児用シロップについて警告を出しました。許容できない量のジエチレングリコールとエチレングリコールが含まれていたとして、使えば重い健康被害や死亡につながるおそれがあるとしています。
インドの州の規制当局は、製造元が溶剤のプロピレングリコールについて、これらの混入の試験をしていなかったと指摘しました。原料の購入記録や成績書には、ロット番号が欠けていたことも挙げています。購入した原料と書類を結びつけられず、中身を確かめた記録もない状態でした。
2026年6月には、米国食品医薬品局(FDA)が、タルクを使う一般用医薬品の製造元に警告書を出しました。タルクに混ざりうるアスベストの試験は供給者に任せたまま、その試験結果の信頼性を自社で確かめた記録がなく、自社の同一性試験も薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく →の方法の一部を欠いていた、と指摘しています。
溶剤にしてもタルクにしても、書類だけで受け入れ、中身の確認が抜けていた点は共通しています。
3. 照合の実績がある項目まで:CoAには、どこまで頼れるのか?
CoAに頼れるのは、自社の試験結果とCoAの値を照合して一致してきた実績があり、その照合を定期的にやり直している項目です。
米国の GMP(21 CFR 211.84)は、供給者の成績書を受け入れることを認めたうえで、2つの条件を置いています。その物質に固有の同一性試験を少なくとも1つ自社で行うことと、供給者の試験結果の信頼性を適切な間隔で検証することです。原薬の GMP の指針である ICH Q7原薬(API)製造へのGMP適用を国際調和したICHの指針。出発物質の定義や工程管理、バリデーションなどを示す。詳しく → も同一性試験を求めていますが、加工助剤や毒性の強い原料など、理由を文書にしたうえで CoA で受け入れてよい例外を設けています(7.30、7.32)。
CoAに頼るなら、まず自社でも同じ項目を測ってCoAと並べ、ずれないことを記録に残します。ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q7 は、自社の試験を減らす前に、少なくとも3バッチで全項目を試験するとしています(7.31)。そのうえで、監査を含む供給者の評価と、供給者の試験方法の把握をそろえます。
供給者が試験所や製造所、試験方法を変えたときは、それまでの照合の実績がいったん無くなります。 照合をやり直してから、もう一度CoAに頼ります。
CoAが示せるのは、規格に書いた項目だけ
照合の実績があっても、CoAに出てこない項目があります。溶媒の純度が99.9%と書かれていても、残りの0.1%に何が入っているかは、規格書からは分かりません。
不純物では総量より個々の成分が問われ(不純物の種類)、別の溶媒が混ざっていれば残留溶媒の管理に跳ね返ります。そのため、供給者の標準規格をそのまま使わず、自社の用途に項目が足りるかを判断し、試験方法まで規格に書き、不純物の一覧を一度は取っておきます。
4. 取り違えは実績では防げない:同一性の試験だけは、なぜ省けないのか?
取り違えや別物の混入は、程度ではなく質の違いで、照合の実績があっても防げないからです。
純度や含量のずれは、ロットごとの値のばらつきとして追えます。照合を重ねれば、どれくらいずれるかの見当も付きます。ところが、ラベルと中身が違う、容器の1つだけに別の物質が入っているといった事故は、過去の照合の結果とは関係なく起きます。
欧州連合(EU)の GMP は、原料(EU GMP でいう starting materials。添加剤も含む)のロット全体の同一性を確かめられるのは、原則としてすべての容器から採った検体を試験したときだとしています。検証した手順があれば一部の容器でもよいとされますが、注射剤に使う原料と、製造元の分からない仲介業者からの原料では、その手順は成り立ちにくいとされています(Annex 8 の 2・3)。1容器だけ抜き取る方式では、別の容器に別物が入っていても見つかりません。
とはいえ、全容器を開ければ汚染のおそれと手間が増えます。その手間を減らすのが、ラマン分光や近赤外分光(NIR)です。光を当てて物質ごとのスペクトルを読むので、透明な袋やガラス瓶なら、容器を開けずに同一性を確かめられます(ラマン分光)。
方法がそろっていることも問われます。2節の警告書では、自社の同一性試験が薬局方の確認試験の一部を欠いていたことが指摘されました。
5. 効く原料ほど重く:すべての原料に、同じ深さの管理が要るのか?
要りません。製品の品質への効き方で原料を区分し、効く原料ほど管理を重くします。 すべての供給者に同じ深さの管理を当てると、人も時間も足りなくなるからです。
| 区分 | 例 | 管理の重さ |
|---|---|---|
| 原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の出発物質・中間体 | 合成の出発物質 | 最も重い。原薬の GMP(ICH Q7)を当てはめ始める点にあたる |
| 生物由来原料 | 血清、トリプシン、ヒト・動物由来の試薬 | 由来とウイルス安全性の確認が加わる |
| 培地・緩衝液溶液のpHを一定範囲に保つために使用される弱酸と共役塩基の混合溶液。詳しく →の成分 | 培地 | 工程性能に直結する |
| 製剤の添加剤 | 緩衝剤、安定化剤、界面活性剤 | 製剤の性質を決める |
| 一次包装材 | バイアル、ゴム栓、シリンジ | 製品に触れる(抽出物・浸出物の対象) |
| 工程資材 | シングルユースバッグ、フィルター、樹脂 | 製品に触れ、浸出物が移るおそれがある |
区分の判断には、品質リスクマネジメント(ICH Q9)の考え方を使います。軸は次の3つです。
- 製品の品質への影響:最終製品に残るか、工程の性能に効くか、代わりが効くかを見ます。
- 供給が途絶えるおそれ:供給者が1社だけか、在庫をどれだけ持てるかを見ます。
- 供給者の成熟度:品質システムの状況、過去の実績、当局の査察の履歴を見ます。
軸を決めたら、区分ごとに、現地監査の頻度、受入試験の項目数、ロットごとか定期かまで表に落とします。管理の濃淡が日々の受け入れで使えるのは、ここまで決めてからです。
区分が決まったら、重い区分の供給者は複数のロットの結果で認定し(自社の試験を減らす前には、Q7 では少なくとも3バッチで全項目を試験)、変更を事前に知らせてもらうことを品質に関する取り決めに入れます。
6. 認定した供給者は、どうやって見続けるのか
認定は一度の合格で終わらず、選定・適格性の確認・認定後の監視を繰り返します。 購入した原料の品質に最終的に責任を持つのは製薬会社なので、認定したあとも供給者を見続けます。
- 選定と初期評価:何を買うかを規格に書く作業は、開発・品質・購買が一緒に行います。質問書の送付、品質に関する取り決めの締結、必要なら現地監査は、品質保証が受け持ちます。
- 適格性の確認:届いたものを品質管理が試験します。1ロットで判断せず、連続する複数のロットで、規格の内側にあることと、ばらつきの幅を見ます。
- 認定後の監視:受入試験の結果、逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →や苦情の件数、納期の遵守を追います。傾向が変われば認定を見直し、周期を決めて監査や書面の評価もやり直します。
複数のロットで幅を見るのは、範囲を知らなければ、次に届いたロットが範囲内かどうかを判断できないからです。
変更を事前に知らせてもらう
供給者にとっては軽微な改善でも、受け入れる側では変更管理の対象になりえます。製造所の移転、原料の切り替え、工程の条件や試験方法の変更は、自社の申請書の記載や工程の性能に響きます。
品質に関する取り決めには、通知が要る変更の範囲、通知の時期と通知先、受け入れる側の評価の進め方、合意なく変えた場合の扱いを書いておきます。購買が価格を理由に供給者を替えるときも、この手順を通します。承認書に供給者や規格を書いた原料なら、変更の届け出が要るかも確かめます(研究用からGMPグレード原材料への切り替え)。
7. まず項目の一覧から:自社の原料では、何から確かめるのか?
最初に確かめるのは、原料ごとに、CoAに頼っている項目と自社で測っている項目の一覧があるかです。 そのうえで、次の点を見ます。
- 照合の記録:CoAに頼る項目に、自社の試験結果と照合した記録があり、次に照合する時期が決まっているかを確かめます。
- 同一性の試験:自社で行っているか、容器が複数あるロットで全容器を調べているか、一部なら検証した手順があるかを見ます。
- 規格の項目:自社の用途に項目が足りているか、規格に書かれていない不純物を一度でも調べたかを確かめます。
- 管理の区分:原料ごとに区分が付き、監査の頻度と受入試験の項目数が区分で変えてあるかを見ます。
- 変更の通知:供給者が試験所、製造所、試験方法を変えるとき、事前に知らされる取り決めがあるかを確かめます。
- 供給者の切り替え:購買の理由で供給者を替えるとき、品質部門を通す手順になっているかを見ます。
添加剤の選択肢は添加剤・安定化剤、生物由来原料の安全性を調べる受託試験はウイルス安全性試験で比べられます。
参考文献
- WHO, Medical Product Alert N°6/2022: Substandard (contaminated) paediatric medicines(2022年10月5日)
- Business Today, Cough syrup maker Maiden Pharma found non-compliant to drug manufacturing laws; show cause notice issued(2022年10月12日)
- FDA, Warning Letter, Revlon Group Holdings, LLC(2026年6月2日)
- FDA / eCFR, 21 CFR 211.84 Testing and approval or rejection of components, drug product containers, and closures
- European Commission, EU GMP Annex 8: Sampling of Starting and Packaging Materials(全容器の同一性試験は 2、一部の容器でよい手順と、成り立ちにくい原料は 3)
- FDA, Q7 Good Manufacturing Practice Guidance for Active Pharmaceutical Ingredients(同一性試験は 7.30、3バッチの全項目試験は 7.31、CoA で受け入れてよい例外は 7.32)

次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/supplier-qualification-incoming-material