承認前査察(PAI)とは?承認の前に工場で何を確かめ、どこで指摘されるのか
承認前査察(PAI)とは、申請中の医薬品を申請書どおりに作れるかを、承認の前に規制当局が製造所へ出向いて確かめる査察のことです。申請資料を書く、製造所で記録を残す、委託先を選ぶといった仕事に関わります。
ただし、承認を止めるのはこの査察の結果だけではありません。申請書に書いた製造所が定期的な査察で重い指摘を受けると、自社の製品に問題が無くても申請は止まりえます。
この記事では、PAIとは何か、どの申請で入るのか、何を確かめるのか、どこで指摘されるのか、なぜ委託先の査察が響くのか、申請の前に何から確かめるのかを順に説明します。
- 承認前査察(PAI)とは:申請中の製品を申請書どおりに作れるかを、承認の前に規制当局が製造所へ出向いて確かめる査察です。申請書に書いた工程や規格を、製造所の手順書や製造記録と突き合わせます。
- 何を確かめるのか:FDAの手順書は、商用生産への準備、申請書との一致、データの信頼性、開発段階での品質への取り組みの4つを目的に挙げています。
- どこで指摘されるのか:典型は、申請書に書いたことと現場でやっていることの食い違いです。多くは、申請してから査察までのあいだに現場で変えたことから生まれます。
1. 承認前査察(PAI)とは何か
承認前査察(PAI、Pre-Approval Inspection)とは、申請中の製品を申請書どおりに作れるかを、承認の前に規制当局が製造所へ出向いて確かめる査察です。 申請書に書いた工程や規格を、その製造所の手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →や製造記録と1つずつ突き合わせます。
GMP(医薬品の製造と品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の基準)の査察には、製品によらず定期的に入る査察もあり、PAIとは見る範囲が違います。
- 定期的な査察:工場全体に共通する品質の仕組みが回っているかを見ます。手順書、教育訓練、設備の保守、逸脱承認された手順や規格から外れた事象。GMPでは発見したら記録し、製品品質への影響を評価してロットの可否を判断します。詳しく →の調査と是正の運用が対象です。
- PAI:審査中のその製品に結びつけて、製造記録、分析法、バリデーション試験法が目的に合う性能を持つことを立証する妥当性確認。正確さ・精度などを評価する。詳しく →のデータを申請書の記載と照らします。範囲は狭く、そのぶん深く見る査察です。
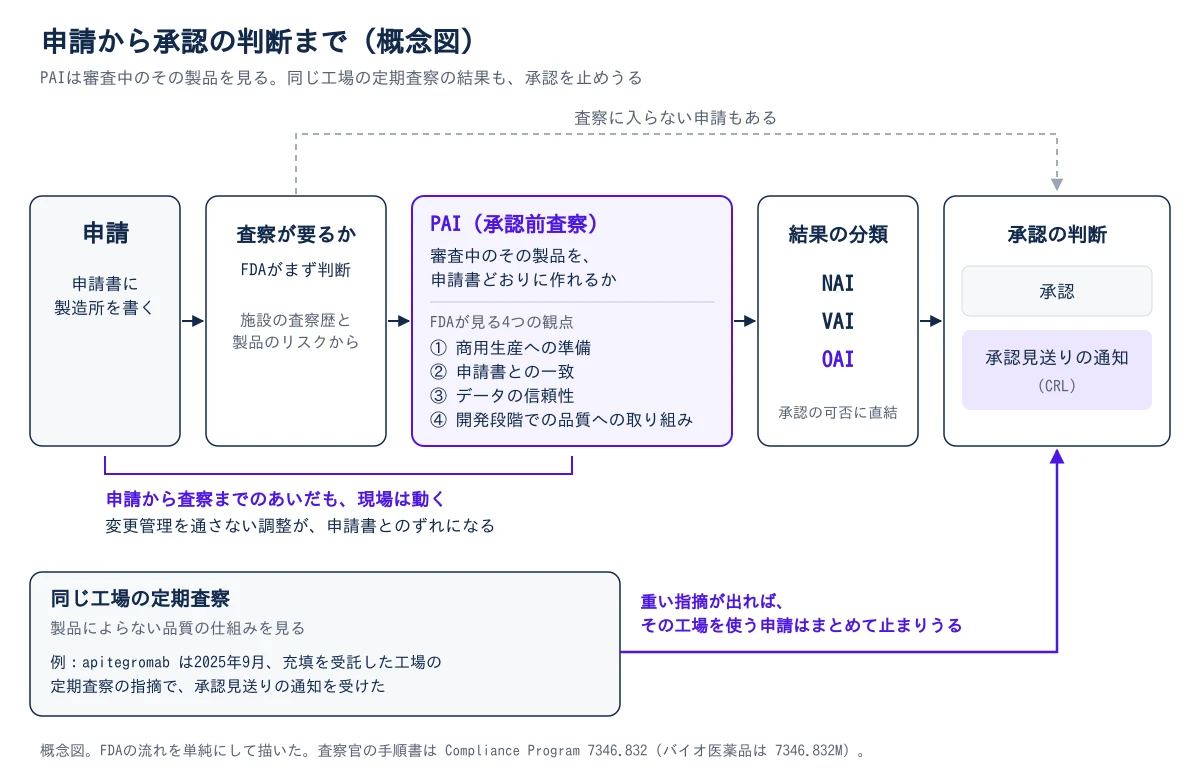
査察の結果は3つの区分に分類され、承認するかの判断に使われます。区分の中身と決まり方は、査察の分類(NAI・VAI・OAI)で解説しています。
つまり、GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →の仕組みが整った工場でも、申請した製品の記録が申請書と食い違っていれば、PAIでは指摘を受けます。では、この査察はどの申請でも入るのか。
2. どの申請で査察が入るのか
FDAは、すべての申請で査察に入るのではなく、製造所の査察歴と製品のリスクをもとに、査察が要るかを申請ごとに判断します。 2026年6月に改訂された査察官向けの手順書も、査察が要るかをリスクに基づいて早く決めることを、改訂の目的に挙げています。
日本では、調査の組み立て方そのものが欧米と違います。
- 米国・欧州:製造所ごとに、査察の機会と要否を決めます。
- 日本:品目ごとに調査を組み立てます。原則として承認の前に、その品目に関わるすべての製造所がGMP適合性調査を受け、承認後も5年ごとに調査を受ける決まりです。
2021年からは、製造所が工程の区分ごとに基準への適合を確かめる調査を受け、その証明(基準確認証)を持っていれば、品目ごとの調査を省ける場合もあります。
販売する国が複数あれば、当局ごとに査察を受けることもあります。米国の受託製造製造をCDMOやCMOなど外部の製造所へ委託すること。委託しても品質への最終的な責任は委託者に残る。詳しく →会社 Cambrex は2026年8月、ノースカロライナ州の拠点が、FDAと日本・オーストラリアの当局による3件の承認前査察を終えたと発表しました。これにより、この拠点で米国・日本・オーストラリア向けの商用原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →を作れるとしています。
つまり、査察に入るかどうかは申請者が選べないため、申請書に書くどの製造所も、査察を受ける前提で記録をそろえておく必要があります。では、査察に入ったとき、査察官は何を確かめるのか。
3. 査察官は何を確かめるのか
FDAの手順書は、PAIの目的を、商用生産への準備、申請書との一致、データの信頼性、開発段階での品質への取り組みの4つに整理しています。 この手順書は、査察官が何をどう見るかを定めた FDA の文書(Compliance Program 7346.832)で、新薬と後発薬の申請に使われます。
FDAの医薬品部門が審査する抗体などのバイオ医薬品抗体・タンパク質・核酸など生体由来の分子を利用して製造された医薬品の総称。詳しく →には、別の手順書(7346.832M)があります。7346.832 は2026年6月に改訂され、8月10日から新しい版が使われています。
- 商用生産への準備:申請した規模で、品質の仕組みと設備と人がそろい、工程を安定して回せるかを見ます。プロセスバリデーションのデータも、ここで問われることがあります。
- 申請書との一致:申請書に書いた工程、パラメータ、規格、分析法が、手順書と製造記録に反映されているかを確かめます。数値の範囲や工程の順番、使う設備まで突き合わせます。
- データの信頼性:申請書の数値が元の記録と合っているかを見ます。電子データなら、だれがいつ何を変えたかの記録(監査証跡)が残り、確認されているかも問われます。
- 開発段階での品質への取り組み:製品の開発がどう計画され、管理され、見直されてきたかを確かめます。
4つは、申請書に書いた製品を、この製造所で書いたとおりに作れるかを、別々の面から確かめる項目です。2026年の改訂では、1つめの商用生産への準備が細かく分けられ、リスクに応じて見る項目を変える形に改められました。
つまり、工程がうまく回っていることを見せるだけでは足りません。申請書の数字から、現場の記録と生データまでたどれることが問われます。では、指摘はどこで出やすいのか。
4. 指摘はどこで出やすいのか
PAIの指摘で典型的なのは、申請書に書いたことと現場でやっていることが食い違っている、という単純な形です。 このずれは悪意よりも、申請してから査察までのあいだに現場が動いていることから生まれます。たとえば、次のようなずれが起きます。
- 変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →を通さない調整:申請後に工程の条件を少し変えたのに、社内の変更管理(変える前に品質への影響を評価し、承認する手続き)を通していません。その結果、申請書と手順書が食い違っています。
- 古いままの記載:現場の事情で分析法を直したのに、申請書の記載が古いまま残っています。
- たどれない開発データ:申請書の図表のもとになった開発データが整理されておらず、生データまでたどれません。
調査や移管の記録の質も見られます。規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →の結果が出たのに「測り直したら合格したので問題なし」で済ませ、原因を調べた記録が無い例があります。他の試験室から分析法を移した記録が、移した先での実測ではなく、机上の比較で済んでいる例もあります。
どれも、日々の仕組みの弱さが製品の記録に表れたものです。
申請後の変更は、社内の変更管理を通しただけでは申請書と一致しません。変更ごとに、審査中の申請書へ反映する手続きが要るかも判断します。
このように、申請書と現場の食い違いは、査察の前に自社で突き合わせれば見つけられます。先に見つけて手続きを済ませておけば、査察の場では、変えた経緯を記録で説明できます。では、自社の製品の記録が整っていれば、承認は止まらないのか。
5. 自社の製品に問題が無くても、承認が止まるのはなぜか
承認では、申請書に書いた製造所が品質を保てるかも判断されるため、その製造所が定期的な査察で重い指摘を受けると、申請は止まりえます。 米国の法律も、新薬の申請で、製造に使う施設と管理が品質を保つのに足りなければ承認しないと定めています(連邦食品医薬品化粧品法 505条(d))。
製造を委託していても、承認を受けるのは申請者です。委託先の工場で出た指摘で、自社の承認が見送られることもあります。
受託した工場の査察で承認が止まった例
2025年9月、FDAは脊髄性筋萎縮症の治療薬候補 apitegromab の申請に、承認見送りの通知(CRL)を出しました。理由は有効性でも安全性でもなく、充填処方済みの溶液をバイアルやシリンジなどの容器へ無菌的に充填し、封止する製造工程。詳しく →を受託した工場での定期的な査察の指摘で、この薬に特有のものではありませんでした。
開発元の Scholar Rock は2026年3月、2つめの充填工場を加えて申請し直しました。元の工場が4月の査察で、当局の措置が要る区分(OAI)に分類されると、同社はその工場を申請から外しました。審査は2つめの工場で進み、apitegromab は2026年9月に承認されています。
同じ工場の査察でほかの会社の申請も止まった経緯は査察の分類で、受託先を切り替えた判断はニュースで取り上げています。
2026年8月には、白血病治療薬ダサチニブの改良製剤製剤。原薬を処方・充填して、最終的な投与形態に仕上げた製品。詳しく →も、製造を委託した工場に残っていた GMP 上の指摘を理由に、承認見送りの通知を受けました(ニュース)。商用規模で続けて作ったバッチのデータも求められていますが、開発元によると、臨床データへの疑問は示されていません。
このように、承認の時期は自社の記録だけでなく、申請書に書いたすべての製造所の状態で決まります。委託先を選ぶときは、価格や能力と並べて、その工場の査察の履歴も比べます。最後に、自分の申請で何から確かめるかを順に挙げます。
6. 自分の申請では、何から確かめるのか
査察の直前にできることは限られるため、申請の前に、次の順に確かめます。
- 申請書と現場の記録を突き合わせる:申請書の工程・パラメータ・規格・分析法を、手順書と製造記録と1つずつ照らします。
- 申請後の変更を洗い出す:申請してから変えたことが、変更管理と当局への手続きに乗っているかを確かめます。
- データをたどってみる:申請書の図表から、生データと監査証跡いつ誰が何をしたかを記録し、改ざんや削除ができないようにした操作履歴。記録の信頼性を支える。詳しく →まで実際にたどれるかを試します。
- 残っている是正と逸脱を確かめる:期限を過ぎた是正措置(CAPA問題の原因を除く是正と、再発を防ぐ予防をあわせた品質活動。照査で見つかった事項をつなぐ。詳しく →)や、閉じていない逸脱が残っていないかを見ます。
- 委託先の査察履歴を調べる:委託先の査察の分類や警告書を、FDAの公開情報で確かめます。1つの工場に頼る工程があれば、製造所ごとにバリデーションが要ることも踏まえて、2つめの製造所を申請に書くかを検討します。
どれも、査察官が4つの観点で見ることを、査察の前に自社の目で見ておくための作業です。
当日の受け答えでは、聞かれたことに答え、分からないことは推測で答えずに持ち帰ります。出す資料はどのシステムからいつ出力したかを言えるようにし、質問と提出資料は記録係が時系列で残します。
営業や購買の立場なら、委託先の候補に「直近の当局の査察の時期と結果」を尋ねるだけでも、リスクの見当がつきます。
申請書のどこに製造の情報を書くかはCTDとは?で、委託するかを決める考え方はCDMOを使うか自社で持つかで解説しています。受け入れ側の管理は供給者管理で、電子記録の仕組みを見直すならLIMSの製品ガイドで製品を比べられます。
参考文献
- FDA, Compliance Program 7346.832: Preapproval Inspections(2026年6月29日改訂、8月10日実施)
- FDA, Compliance Program 7346.832M: Prelicense and Preapproval Inspections of CDER-regulated Biological Products
- 21 U.S.C. 355(d)(連邦食品医薬品化粧品法 505条(d)、承認を拒む理由。製造に使う方法・施設・管理が品質を保つのに不十分な場合を含む), Cornell LII
- 厚生労働省, GMP適合性調査の制度に関する検討資料(日本の品目単位と欧米の製造所単位の比較)
- FDA, Guidance for Industry: Process Validation: General Principles and Practices(2011年1月)
- PIC/S, PI 041, Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments
- Scholar Rock, Form 8-K(2026年3月31日、BLA生物製剤の製造販売承認を求める申請。後期・商用段階で規制実績やデータの厚みが問われる。詳しく →再申請と2つめの充填工場)、2026年8月7日の事業報告、2026年9月11日の承認
- Cambrex, Cambrex High Point Completes FDA, PMDA and TGA試料を加熱しながら熱の出入り(DSC)や重量の変化(TGA)を測り、融点・結晶性・水分や分解の挙動を調べる装置です。詳しく → Pre-Approval Inspections(2026年8月25日)

- 1CTDとは?承認申請資料の5つのモジュールに何を書き、なぜ承認後の変更にかかわるのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4比較可能性試験(ICH Q5E)とは?製法を変えたバイオ医薬品で、何をどの順に比べるのか
- 5ICH Q12とは?承認後の変更で当局の手続きが要る範囲を、なぜ申請のときに決めるのか
- 6技術移管とは?工程を別の工場へ移すとき、何を渡し、どう確かめるのか
- 7承認前査察(PAI)とは?承認の前に工場で何を確かめ、どこで指摘されるのかいま読んだ記事
- 8査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
次に読む


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CTDとは?承認申請資料の5つのモジュールに何を書き、なぜ承認後の変更にかかわるのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4比較可能性試験(ICH Q5E)とは?製法を変えたバイオ医薬品で、何をどの順に比べるのか
- 5ICH Q12とは?承認後の変更で当局の手続きが要る範囲を、なぜ申請のときに決めるのか
- 6技術移管とは?工程を別の工場へ移すとき、何を渡し、どう確かめるのか
- 7承認前査察(PAI)とは?承認の前に工場で何を確かめ、どこで指摘されるのか
- 8査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
 ICH Q7とは?原薬GMPの適用範囲と、どの工程から始まるか2026-10-07
 医薬品のシリアライゼーションとは?個装に番号を振ると変わること2026-08-30
 製造所を手放すとき、何を渡して何が残るか2026-09-16
Proglenth(proglenth.com) https://www.proglenth.com/article/pre-approval-inspection-pai