ラボオートメーションとは?すべてをつなげれば効率化できるのか
ラボオートメーションとは、分注や搬送、データの記録、結果の判定といった実験室の作業を、装置とソフトウェアに任せることです。研究、開発、品質試験、受託試験のどの現場でも、「人の手順をどこまで機械に置き換えるか」を決めるところから始まります。
しかし、すべての装置をつなげば効率が上がるとは限りません。 何を成果とするかは業務によって異なり、実際に現場で手間取るのは、正常に動かすことよりも、止まったときの例外の処理だからです。
この記事では、自動化の4つの段、目的による物差しの違い、つなぐときの落とし穴、データ処理の線引き、投資の回収、始める工程の選び方を順に説明します。紹介するのは一つの考え方で、最適な形はラボの条件によって変わります。
- ラボオートメーションとは:操作・搬送・情報・判断の4つの段があり、どの段まで機械に任せるかで、必要な設計と確認が変わります。
- 目的は同じか:創薬研究、製法の開発(CMC)、品質試験(QC)、受託試験(CRO)や受託製造(CDMO)では成果が違うので、評価の指標も変わります。
- 何が難しいのか:最後まで正常に動かすことより、液切れや読み取りの失敗といった例外から正しく戻す処理に手間がかかります。
- すべてつなぐべきか:いちばん遅い工程以外を速くしても処理量は増えず、つないだ分だけ1台の停止が全体に広がります。
- 投資は回収できるか:減らした時間を、残業・外注・再試験の削減や処理件数の増加に変えたときに、初めてお金の効果が生まれます。
1. ラボオートメーションとは、どこまでを指すのか
ラボオートメーションは、機械に任せる範囲によって、操作・搬送・情報・判断の4つの段に分けて考えられます。
同じ製品を作り続ける工場のラインとは異なり、実験室では日によって試料も手順も変わります。そのため、どこまで任せるかは作業ごとに変わります。
- 操作:分注、希釈、撹拌、洗浄、プレートのシール、培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →の交換など、人が手で行っていた操作を装置が行います。
- 搬送:ロボットアームが、プレートを装置から装置へ運び、保管庫やインキュベーターに出し入れします。
- 情報:バーコードで試料を照合し、装置へ条件を送り、結果を保存して、LIMS検体・試験・結果などラボの情報を一元管理するシステムです。データの追跡性を確保し、記録の正確さと業務の効率化を支えます。詳しく →(検体・試験結果の管理システム)やELN(電子実験ノート)に登録します。
- 判断:結果を規格と比べて合否を出し、再測定を指示し、解析の結果から次の実験条件を決めます。
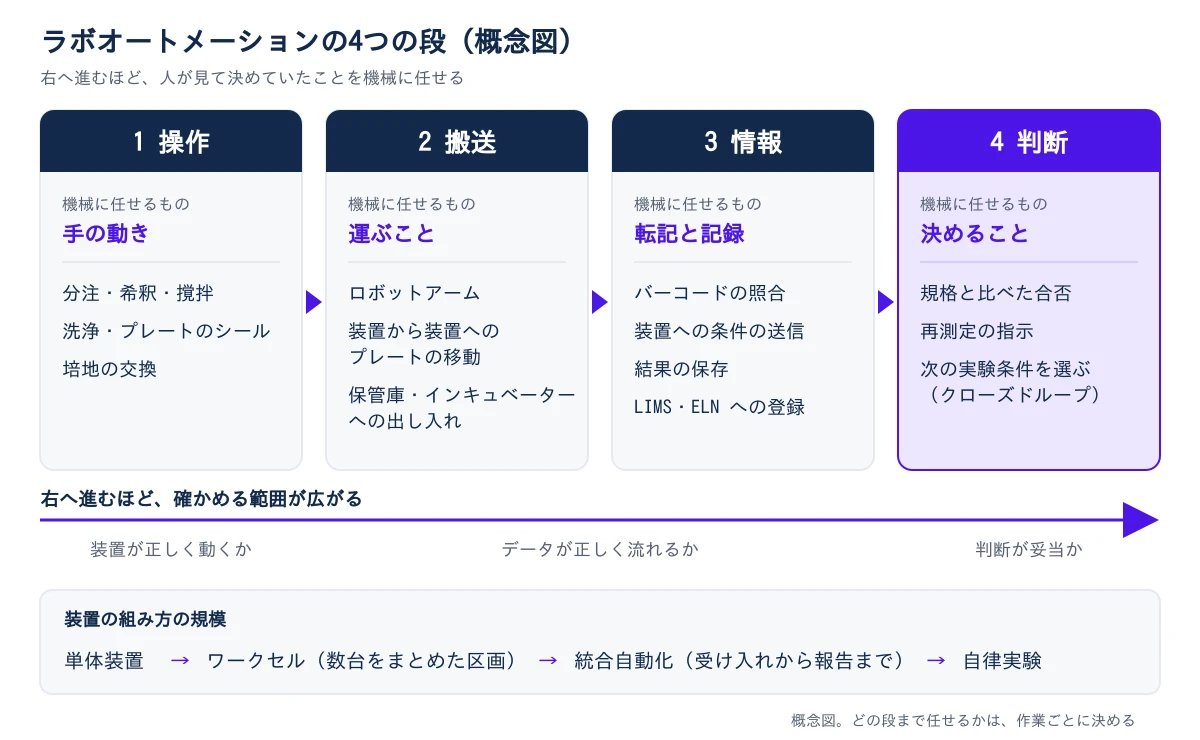
右の段へ進むほど、人が見て決めていたことを機械に渡すため、確かめる範囲も広がります。装置の組み方も、1台ずつ使う単体装置から、数台とロボットアームをまとめたワークセル、受け入れから報告までをつなぐ統合自動化、さらに機械が次の条件を選ぶ自律実験(クローズドループ)まで、さまざまな規模があります。
このように、「自動化した」と言っても、分注機を1台入れた段階から、次の実験を機械が選ぶ段階まで幅があります。どの段と規模を目指すかを先に考えておくと、装置を比べやすくなります。
2. 創薬・CMC・QC・受託で、自動化の目的は同じなのか
同じ装置を使っても、何を成果とするかが違うため、自動化を評価する物差しは業務ごとに変わります。
設計の原則には共通する部分があるものの、何をもって「うまくいった」とするかは、領域ごとに異なります。
| 領域 | 自動化の主な目的 | 主に見る指標 |
|---|---|---|
| 創薬研究 | 仮説を多く、速く試す | 学ぶ速さ、探索の範囲、条件を変える柔軟さ |
| 製法・品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の開発(CMC) | 製法と品質の関係を理解する | 工程の理解、再現性、スケールアップ、技術移管 |
| 品質試験(QC) | 同じ試験を安定して行う | 結果までの時間(TAT)、再試験の率、データの完全性、稼働率 |
| 受託試験(CRO)・受託製造(CDMO医薬品の開発・製造を他社から受託する企業。設備投資を負わずに専門能力を使える。詳しく →) | 複数の案件を効率よく回す | 案件の切り替え、納期、設備の稼働率、案件ごとの粗利 |
たとえば創薬研究では、1日に試せる条件の数が増えても、結果を次の仮説に生かすまでが遅ければ、研究は速く進みません。一方で品質試験では、条件を変えずに毎回同じ結果を出せることこそが成果です。
装置の性能を比べる前に、自社の業務で何を成果と呼ぶのかをはっきりさせておくと、評価の軸がぶれにくくなります。
3. なぜ、自動化はイメージほど簡単ではないのか
自動化が難しい大きな理由は、人が手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →に書かずに行っている判断を、装置にはすべて条件として与える必要があることです。
人は液面や泡を見て吸う位置を変え、容器のずれを直し、見た目がおかしい試料で手を止めます。装置はこれを自分では行わないため、何をもって異常とみなすか、見分けたらどう動くかを、1つずつ条件として決めておく必要があります。
装置をつなぐと、装置の間の取り決めも増えます。
- 容器(プレート):外形は、実験の自動化の学会(SLAS)が定め、米国国家規格協会(ANSI)が認めた規格(ANSI/SLAS 1-2004)で 127.76 mm × 85.48 mm に決まっています。一方で、ウェルの深さや底の形は製品ごとに違い、吸う深さや残る液の量に影響します。
- 試料ID:バーコードの種類と、どの装置がIDを読み、どこに書き込むかを決めます。
- データと通信:ファイルの形式、通信の方法、作業が終わった合図、エラーの番号を合わせます。実験装置の通信をそろえる共通の規格として、SiLA 2 などがあります。
試薬、容器、液量、測定法を変えるたびに、プログラムと、それが正しく動くかの確認をやり直します。研究の条件をよく変える現場ほど、この手間が積み重なります。
いちばん難しいのは「例外の処理」
液切れ、チップの付け損ない、バーコードの読み取り失敗、測定値の異常、通信の切断が起きたときに、どこで止め、どこから再開するかを決めておく必要があります。再開したときに、同じ試料を2回処理しない仕組みかどうかも確かめどころです。
装置を比べるときは、最後まで正常に動くかに加えて、失敗したときに正しく戻せるかも見ておくと安心です。デモで最後まで動いた装置でも、止まったときの戻し方を確かめるまでは、現場で使えるかは判断しにくいものです。
4. すべてをつなげることが、本当に効率化なのか
いちばん遅い工程(ボトルネック)以外を速くしても、全体の処理量は増えません。
前処理が1時間に10枚、測定が1時間に2枚なら、前処理だけを速くしても、測定の前にプレートが溜まるだけです。しかも、つないだラインでは、1台の異常が前後の工程まで止めてしまいます。
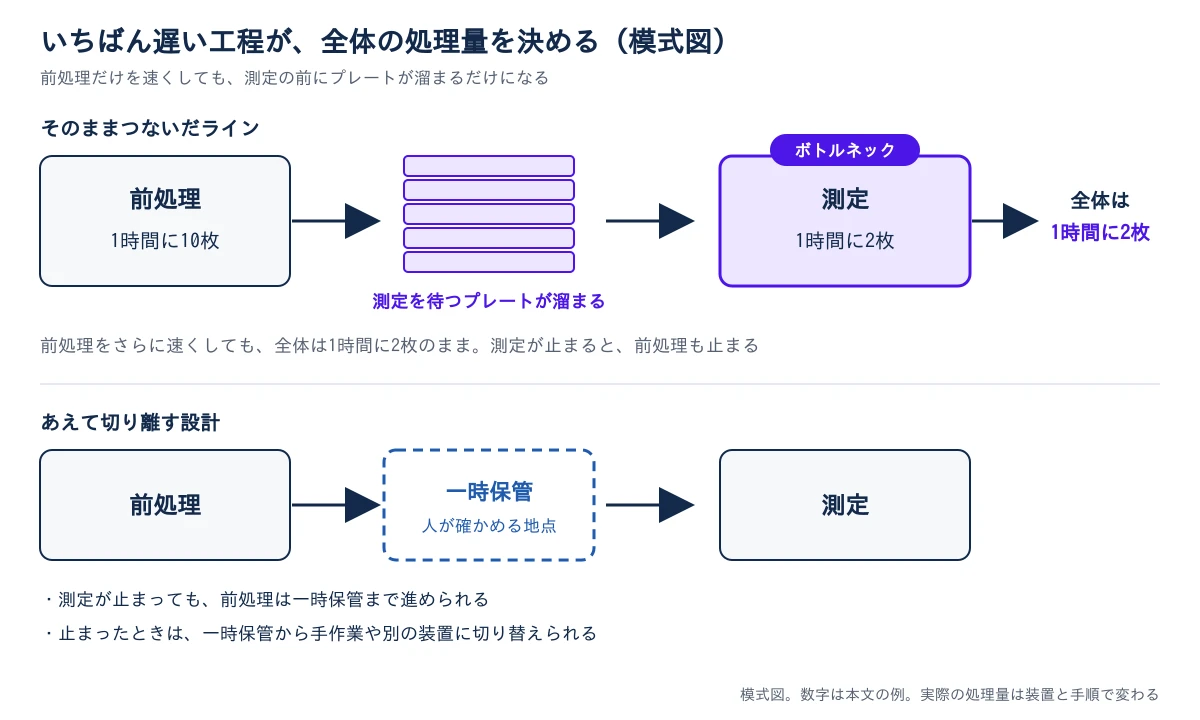
そのため、あえて工程を切り離す設計も選択肢の一つです。
- 一時保管を置く:工程の間にプレートを置く場所を作り、後ろの装置が止まっても前の工程を続けられるようにします。
- 人が確かめる地点を残す:判断を誤ると後の工程がすべて無駄になる箇所では、人が結果を確かめてから先へ進めます。
- 手作業や単体の運転に戻せるようにする:装置が止まっても、同じ手順を人や別の装置が引き継げるように、記録と試料を残します。
評価の物差しとしては、自動化した工程の割合よりも、全体の処理時間、人の拘束時間、処理件数、再試験の率、条件を変えるのにかかる時間、止まってから戻るまでの時間のほうが、実際の効果をつかみやすくなります。全部をつないだラインが、いちばん効率の良いラインとは限りません。
5. 実験データの処理や解析も自動化してよいのか
計算や比較は自動化できます。ただし、元のデータを上書きして、完成した値だけを残す形は避けたほうが安全です。
- 自動化しやすい処理:単位の換算、バックグラウンドの補正、検量線既知濃度の標準から作る定量の基準線。qPCRでサンプル中のDNA量を読み取るのに使う。詳しく →の計算、グラフの作成、規格との比較、決まった形の報告書の作成です。
- 消さずに残しておきたいもの:装置が出した元のデータ、処理を加えた解析のデータ、人が確かめた最終の結果の3つです。
あわせて、解析の条件、プログラムの版、使った装置、試料ID、除外した理由、変更の履歴、確かめた人を残しておくと、あとから同じ計算をやり直せます。
医薬品の品質試験では、これは決まりでもあります。米国のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →(21 CFR 211.194)は、試験の記録に、規格への適合を確かめるのに必要なすべての試験から得た完全なデータを含めることを求めています。記録の信頼性を保つデータインテグリティの考え方も、だれが、いつ、何をしたかが分かり、元の形で残っていることを求めます。
自動化で省けるのは計算と転記の手間であり、記録を残す責任までは省けません。研究の段階からこの残し方にしておくと、開発や品質試験へ移るときにデータを作り直さずに済みます。
6. 理想の自動化は、完全な無人化なのか
一つの目標として考えやすいのは、完全な無人化ではなく、人と機械の役割の分け方がはっきりした状態です。
- 機械が担うこと:繰り返しの操作、決まった計算、搬送、記録、夜間の運転、あらかじめ決めた異常の検知です。
- 人が担うこと:実験の目的と方法を決め、想定外の結果を評価し、結果を解釈し、変更を判断します。
柔軟さとは、何でもその場で変えられることではなく、変えてよい範囲が段に分かれていることだと考えると、設計しやすくなります。
- 日常的に変えるレシピ:液量や試料数のように、担当者が決められた範囲で変える設定です。
- 管理者だけが変える設定:装置の補正値や合否の基準のように、変えると結果の意味が変わる設定です。
- 変えたら確かめ直すプログラム:装置の動きそのものを変える変更で、正しく動くかの確認をやり直します。
国際製薬技術協会(ISPE)の指針(GAMP 5GxP対応のコンピュータ化システムを検証する進め方を示す、ISPE発行の業界標準ガイド。詳しく → 第2版)も、ソフトウェアを、設定を変えて使うもの(カテゴリー4)と、個別に作るもの(カテゴリー5)に分け、確かめる量をリスクと複雑さに合わせる考え方を示しています。詳しくはコンピュータ化システムバリデーションの記事で説明しています。柔軟に使える自動化では、変えてよいものと変えてはいけないものの線が、使い始める前に引かれていることが多いです。
7. 高額な初期投資に、リターンはあるのか
減らした時間を別の価値に変えて初めて、投資の効果が生まれます。
年間660時間の作業を減らしても、人員、残業、外注費が変わらなければ、お金としての効果は出ません。たとえば初期費用1,500万円、年間の保守費150万円の装置を入れた場合、空いた時間の使い道によって、回収の見込みは大きく変わります。
| シナリオ | 空いた時間の使い道 | 年間の効果(保守費を引いた額) | 回収の目安 |
|---|---|---|---|
| A:何にも変えない | 人員も残業も外注もそのまま | 0円(保守費の分だけ毎年出ていく) | 回収できない |
| B:残業とミスを減らす | 残業・再試験・試薬の廃棄を減らす | 260万円 | 約5.8年 |
| C:外注の試験を社内に戻す | Bに加え、夜間の運転で外注していた試験を社内で行う | 460万円 | 約3.3年 |
Bは、残業660時間×5,000円の330万円と、再試験と試薬の廃棄の削減80万円を足し、保守費150万円を引いた額です。Cは、それに外注費の削減200万円を足しています。数字は考え方を示すための例で、単価や保守費は装置と契約と組織で変わります。
同じ装置でも、空いた時間を何に変えるかで、回収の見込みは「回収できない」から約3.3年まで変わります。投資を判断するときは、装置の値段だけでなく、空いた時間の行き先も先に考えておくと、見込みを立てやすくなります。
8. 自分のラボでは、どの工程から、どの順番で自動化するのか
最初の候補にしやすいのは、回数が多く、手順が安定していて、効果を数字で測れる工程です。
ほかにも、人が装置の前を離れられない時間が長い作業、転記の誤りや人によるばらつきが記録に残っている作業、何を受け取り何を返すかがはっきりした作業は、自動化の効果が見えやすい傾向があります。装置が止まったときに、同じ手順を人が引き継げることも、安心して始めるための条件の一つです。
進め方の一例
- 今の工程を測る:作業ごとの時間、人の拘束時間、件数、再試験の率を記録します。
- いちばん遅い工程を見つける:処理が詰まる工程と、人が待たされている工程を特定します。
- 1つの工程で試す:まずは単体の装置で、手作業と同じ結果が出るかを確かめます。
- 例外の処理を確かめる:液切れ、読み取りの失敗、途中の停止を起こして、正しく戻せるかを見ます。
- 前後の工程とデータをつなぐ:試料ID、ファイルの形式、検体と試験結果を管理するシステム(LIMS)への登録をそろえます。
- 効果を測り直す:最初に測った数字と比べ、空いた時間が何に変わったかを確かめます。
自動化を検討するときの問いは、「この操作を機械でできるか」だけではありません。「この工程のどこで時間、品質、処理量が失われていて、それを自動化でどう取り戻すか」から考えると、選ぶ工程と装置を絞りやすくなります。
参考文献
- SLAS, ANSI/SLAS Microplate Standards(ANSI/SLAS 1-2004 Footprint Dimensions:外形 127.76 mm × 85.48 mm。2〜4はプレートの高さ、底のフランジ、ウェルの位置)
- SiLA Consortium, SiLA 2: Standardization in Lab Automation(実験装置の通信をそろえる共通の規格)
- U.S. Code of Federal Regulations, 21 CFR 211.194 Laboratory records((a) 試験の記録には、規格への適合を確かめるのに必要なすべての試験から得た完全なデータを含める)
- FDA, Data Integrity and Compliance With Drug CGMP: Questions and Answers, Guidance for Industry(2018年12月。元の記録、監査証跡いつ誰が何をしたかを記録し、改ざんや削除ができないようにした操作履歴。記録の信頼性を支える。詳しく →、記録の確認)
- ISPE, GAMP 5 Guide: A Risk-Based Approach to Compliant GxP Computerized Systems, Second Edition(2022年7月。ソフトウェアのカテゴリーと、リスクに応じた確認の量)
次に読む
ラボ・自動化この分野の解説記事を、まとめて見る(4本)


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/lab-automation