CMCとは?医薬品開発で何をいつ決め、申請書のどこに書くか
CMC(Chemistry, Manufacturing and Controls)は、医薬品が何でできていて、どう作り、どう確かめるかを示す情報です。その中身を開発の中で決めていく仕事も、同じ3文字で呼びます。この記事では、CMCの3文字が申請書のどこに入るか、開発の段階ごとの要求、早い段階で決まって動かしにくくなるもの、低分子とバイオ医薬品抗体・タンパク質・核酸など生体由来の分子を利用して製造された医薬品の総称。詳しく →の違い、承認後の変更の手続きを順に解説します。最後に、CMC医薬品の化学・製造・品質管理に関する申請資料。原薬と製剤で章立てが分かれる。詳しく →の案件に入ったら確かめる順番をまとめます。
2026年8月7日、米国FDAは、ITM Isotope Technologies の神経内分泌腫瘍の治療薬候補 ITM-11 の承認を見送りました。臨床データにも安全性にも、懸念は示していません。理由に挙げたのは、CMCと、委託先の商用製造施設でした(ニュース)。臨床試験が「効くか」を、非臨床試験が「安全か」を示すなら、CMCが示すのは「毎回同じものを作れるか」です。
CMCで決めることには、時期があります。第1相の前に選ぶ細胞株は、その後の製造すべての出発点で、後から替えれば変更の前後が同等だと示し直します。申請書に書いた製造方法と規格は、承認後には守る約束に変わります。早く決めたものほど、後から動かすのが重い。CMCの判断の多くは、この時間差の上にあります。自分の仕事が申請書のどこに入り、どの段階で動かしにくくなるのかが見えると、CMCの会議で何が決まっているのかを追えます。
CMCの3文字と申請書の置き場所
3つの語は、それぞれ別の問いに答えます。
Chemistry は、有効成分と製剤が何であるかです。構造や物性、不純物が入り、抗体なら糖鎖や電荷まで調べた特性解析規格試験より高い分解能で製品の品質特性を詳しく調べること。比較可能性の評価などで用いる。詳しく →が入ります。Manufacturing は、工程、原材料製造の起点となる原料で、その品質や持ち込む不純物が最終製品の品質に影響しうるため、規格管理が重視される物質。詳しく →、設備、製造所といった作り方です。Controls は確かめ方で、規格と試験法、工程の途中で行う試験、安定性の評価を指します。
置き場所は、日米欧で共通の申請資料の目次であるCTD(Common Technical Document)の Module 3(品質)です。要約は Module 2.3 の品質に関する概括資料(QOS)に置きます。Module 3 は原薬(3.2.S)と製剤(3.2.P)に分かれます。製造記録とプロセスバリデーション決めた製造工程が、いつも安定して規格に合う製品を作れることを事前に実証し、その後も確認し続ける取り組みです。承認申請や品質保証の土台になります。詳しく →の結果は、原薬の製造の項(3.2.S.2)の根拠です。品質管理の試験法と分析法のバリデーション試験法が目的に合う性能を持つことを立証する妥当性確認。正確さ・精度などを評価する。詳しく →は原薬の管理の項(3.2.S.4)に、安定性試験出荷時から有効期限まで品質特性が規格内にとどまることを確認する試験。詳しく →の結果は 3.2.S.7 に入ります。それを申請書の形に組み、当局とやり取りするのが薬事の担当者です。5つのモジュールの全体像はCTDとは?にあります。
開発の段階ごとのCMCの要求
CMCは、最初から完成形を求められません。開発が進むにつれて、求められる中身が増えていきます。
初めてヒトに投与する第1相で問われるのは、被験者に安全に投与できるかです。米国の規則(21 CFR 312.23(a)(7))は、治験を始める届け出(IND)の段階からCMCの項を求めます。ただし初期の第1相では原料と原薬の同定と管理に重点を置き、最終的な規格は治験の終盤まで求めません。日本の治験薬GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →(2008年の通知)も、工程や規格が開発とともに動く段階を前提に置きます(治験薬GMPとは?)。一方で、記録の信頼性と交叉汚染別の製品どうしが混ざり込む汚染。多品種製造で洗浄や使い捨てにより防ぐ対象。詳しく →の防止は、第1相から商用と同じ水準です。
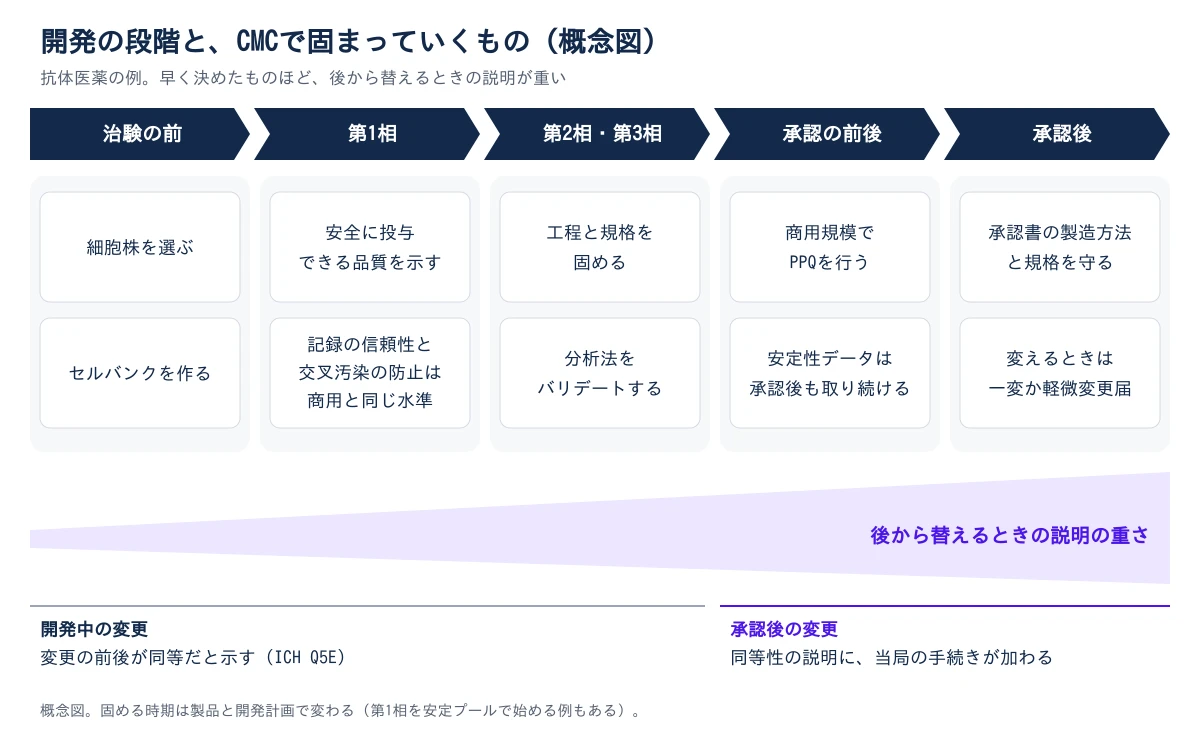
FDAは、最初の第1相の治験届で求めるCMCの情報を、組換えタンパク質遺伝子組換えで微生物や細胞に作らせた目的タンパク質。宿主により折りたたみやコスト、糖鎖が異なる。詳しく →の医薬品について文書で整理しています。セルバンク目的物質を作る細胞をあらかじめ大量に凍結保存し、製造のたびに同じ素性の細胞を使えるようにした細胞の在庫(MCB/WCB)のことです。詳しく →は、MCBとWCBの二段でなく1段で足りるという扱いです。第1相の段階では、後の段階ほどの情報を最初から揃える必要はありません。
固まっていくのは、第2相から第3相にかけてです。工程と規格を固め、分析法をバリデートします。そして商用の出荷を始める前に、商用規模で工程を回し、毎回同じ品質で作れることを示します。FDAのガイダンス(2011年)がプロセスバリデーションのステージ2に置く、工程性能適格性評価実運用条件で意図した用途・狙いの性能を満たすかを確認する検証。ユーザ要求仕様に対応する。詳しく →(PPQ)です(プロセスバリデーション)。有効期間医薬品が規定の品質を保てると保証される期間。安定性データの経時変化から設定する。詳しく →を支える安定性のデータは、申請の時点では途中までの実測で、承認後も取り続けます(安定性試験(ICH Q1))。
ここで止まる例は、新しいモダリティ抗体・低分子・核酸・細胞治療など、医薬品の種類・創薬手法の区分。詳しく →に限りません。2026年8月19日、FDAは Xspray Pharma の白血病の治療薬候補 Dasynoc の承認を再び見送り、受託製造製造をCDMOやCMOなど外部の製造所へ委託すること。委託しても品質への最終的な責任は委託者に残る。詳しく →所への指摘に加えて、商業規模で続けて作ったバッチの追加データを求めました(ニュース)。
第1相で求められない項目は、省いてよい項目と同じではありません。最初のGMPロットを求められる以上に詳しく測り、保管サンプルを残しておけば、後で工程を変えたときに比べる材料が手元に残ります。規模と細胞株の決め方は最初のGMP製造は何Lで打つかで扱っています。
早い段階で決まるもの ― 細胞株、セルバンク、臨床ロット
動かしにくさは、決めた順に積み上がります。最初に決めたものが、いちばん替えにくい。
抗体医薬の最初の大きな決定は、細胞株です。数百から数千のクローンから1株を選び、MCBとして凍結します(細胞株開発とは?)。後から株を替えると、変更の前後で品質が同等だと示す比較試験同一ロットの検体を移管元と移管先の両方で試験し、あらかじめ決めた許容差内かで同等性を判定する方式。詳しく →が要ります。品質の比較で説明しきれなければ、非臨床、臨床へと証拠を積み上げます(比較可能性試験(ICH Q5E))。安定プールで第1相を始めた場合も、商用の株に固め直すときに同じ説明が要ります。
セルバンクに入ったものは、後から消せません。2010年、GSK はロタウイルスワクチン Rotarix に、ブタサーコウイルス1型(PCV1)のDNAが含まれていることを確認しました。ヒトに病気を起こすとは知られていないウイルスでしたが、混入は細胞バンクとウイルスの種の段階で起きていて、臨床開発の時点から製品に入っていました。欧州の当局が最も可能性の高い由来としたのは、バンク作りに使ったブタ由来のトリプシンタンパク質を決まった位置で切ってペプチド断片にする酵素です。質量分析で配列や修飾を確認する前処理に使います。詳しく →か動物由来のアミノ酸です。原料を替えても、バンクからは消えません(研究用試薬からGMPグレードへ)。
規格の幅も、早いロットに縛られます。ICH Q6B生物薬品の規格・試験方法の設定の考え方を示すICHガイドライン。力価などの規格を扱う。詳しく → の考え方では、判定基準は非臨床と臨床で使ったロットと製造の実績から引きます。承認後に広げるには、通常は当局への申請が要ります(ICH Q6Bとは?)。
CMCでまず守るのは、後から作り直せない最初のセルバンクと、臨床で使ったロットのデータです。
低分子とバイオ医薬品の違い
同じCMCでも、低分子とバイオ医薬品では重心が違います。
低分子は、構造式で分子が決まります。規格は ICH Q6A の枠組みで組み、類縁物質や残留溶媒製造で使った有機溶媒が製品に残っていないか調べる試験です。ガスクロマトグラフィーなどで残存量を測り安全性を確認します。詳しく →、結晶形の管理が中心です。GMPの起点も違い、低分子は出発物質を入れる段から、細胞で作る原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →はセルバンクの管理から始まります(ICH Q7とは?)。
バイオ医薬品は、構造式で定義しきれません。抗体は糖鎖タンパク質に付加される糖の鎖状構造で、抗体の有効性・免疫原性などに影響する重要な品質特性。詳しく →や電荷の違う分子の集まりで、作り方で顔つきが動きます。Sandoz の研究者らが2011年に報告した分析では、エタネルセプト(エンブレル)の市販ロットで、G2Fという糖鎖を持つ分子の割合が約50%から約30%に下がったとされます。製造の変更が原因とみられています(バイオシミラーとは?)。だからバイオでは、働きを測る力価試験細胞や生体分子に実際に作用させ、医薬品の生物活性(どれだけ効くか)を数値化する試験。詳しく →が規格に欠かせず、工程を変えるたびに同等性変更前後が完全に同一でなくても、品質・安全性・有効性で高い類似性を保ち差異が悪影響しないと言える状態。詳しく →を示します。
経路が変われば、枠組みも変わります。同じGLP-1受容体作動薬GLP-1受容体に結合してインスリン分泌促進などの作用を示す薬剤の総称で、2型糖尿病や肥満症の治療に用いられる。詳しく →でも、リラグルチドは酵母、チルゼパチドは化学合成、デュラグルチドはCHO細胞で作られます。組換えの原薬は ICH Q6B の考え方で規格を示し、化学合成の原薬は ICH Q11原薬の開発・製造を扱い、原薬側の管理戦略の作り込みを示すICHのガイドライン。詳しく → と類縁物質主に低分子医薬で、目的物質に構造が似た不純物や分解物を分離・定量する分析です。純度や安定性を確認します。詳しく →の枠組みが土台です(GLP-1受容体作動薬の製造ルート)。
CMCで使う枠組みは、薬の効き方ではなく、どの経路で作るかで決まります。
承認後のCMCと変更の手続き
承認を取ると、CMCの資料は、出す書類から守る書類に変わります。
日本では、承認申請書の製造方法欄と規格及び試験方法欄に書いた内容が承認事項です。品質に影響しうる変更は一部変更承認申請(一変)で前もって承認を取り、影響のおそれがない軽い変更は、変えてから30日以内に軽微変更届を出します。2024年9月には、その中間の変更を40営業日で審査する手続きの試行も始まりました。
この重さを申請の段階から設計するのが、ICH Q12製品ライフサイクル管理の技術的・規制的な考え方を示すICHガイドライン。詳しく →(2019年11月)です。変えるときに当局の手続きが要る部分を確立された条件承認事項のうち製品品質の保証に不可欠で、変更するには規制当局への手続きが必要な要素。詳しく →(EC)として先に決め、それ以外は会社の品質システムで管理します。日本では2021年8月に、変更の計画を先に確認してもらい、計画どおりなら届出で済む制度が始まりました。それでも、各国の要件の違いなどで、承認後の変更が承認されるまで最長3〜5年かかることがあると、2023年の業界調査は報告しています(ICH Q12とは?)。
培地やレジン、フィルターの供給元からの「製法を変えます」という連絡は、承認書に触れることがあります。購買や営業の手元で止まると、届出の要る変更を気づかないまま実施しかねません。受け口は変更管理の手順で決めておきます。
承認書に細かく書くほど承認後の変更は重くなり、どこまで絞って書けるかは、開発で工程をどこまで理解したかで決まります。
CMCの案件に入ったら確かめる順番 ― 段階、置き場所、動かせないもの
CMCに関わる仕事を任されたら、次の順で確かめると、読むべき資料が絞れます。
先に確かめるのは、製品がいまどの段階にあるかです。第1相の前か、第3相か、承認後か。それで、求められるCMCの中身も、変更の手続きの重さも変わります。
次に、自分の仕事が申請書のどこに入るかをたどります。開発中なら治験届のCMCの資料を、承認後なら承認書の製造方法欄と規格及び試験方法欄を、薬事の担当者に見せてもらうのが近道です。自分の記録や試験成績が、どの項の根拠になっているかが分かります。
そのうえで、もう動かせないものを確かめます。細胞株とセルバンクの由来の記録、臨床で使ったロットと保管サンプル、申請書に書いた規格の幅です。どれも作り直せないので、どこに何が残っているかを先に押さえます。
最後に、原料の供給元、製造所、スケール、試験法のように、これから変えたいものを並べます。一つずつ、同等性の説明がどこまで要るか、承認後なら一変か軽微変更届かを見積もります。迷う論点は、治験の前ならFDAの治験前相談(pre-IND)やPMDAの対面助言で、当局の見解を先に確かめられます。
参考文献
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → M4Q(R1), The Common Technical Document for the Registration of Pharmaceuticals for Human Use: Quality(Step 4、2002年9月12日)(Module 2.3 と Module 3 の構成)
- 21 CFR 312.23(a)(7), IND治験開始申請。ヒトでの臨床試験を始めるために規制当局へ提出する申請。詳しく → content and format: Chemistry, manufacturing, and control information(治験の段階に応じたCMCの情報)
- FDA, IND Applications for Clinical Investigations: Chemistry, Manufacturing, and Control (CMC) Information(治験の段階ごとに求めるCMCの情報)
- FDA, Regulatory Flexibilities and Clarifications: CMC Information for Original First in Human (FIH) Phase 1 INDs(CDERが所管する組換えの生物学的製剤)(最初の第1相では、セルバンクは1段で足りる、など)
- FDA, Process Validation: General Principles and Practices(2011年1月)
- ICH Q5E, Comparability of Biotechnological/Biological Products Subject to Changes in Their Manufacturing Process(Step 4、2004年11月)
- ICH Q6B, Specifications: Test Procedures and Acceptance Criteria for Biotechnological/Biological Products(Step 4、1999年3月10日)
- ICH Q12, Technical and Regulatory Considerations for Pharmaceutical Product Lifecycle Management(Step 4、2019年11月20日)
- 厚生労働省医薬食品局長通知 薬食発第0709002号(平成20年7月9日), 治験薬の製造管理、品質管理等に関する基準(治験薬GMP)について
- 厚生労働省, 中等度変更事項に係る変更手続の導入の試行について(医薬薬審発0927第4号、2024年9月27日)
- ITM, ITM Receives Complete Response Letter for 177Lu-edotreotide (ITM-11)(2026年8月)
- EMA, Rotarix: Article 20 procedure, assessment report(PCV1の混入と、由来の推定)
- Schiestl M, et al. Acceptable changes in quality attributes of glycosylated biopharmaceuticals. Nat Biotechnol. 2011;29(4):310-312.

次に読む


この記事に関連する工程
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/cmc-chemistry-manufacturing-controls