薬局方とは?日本薬局方・USP・欧州薬局方は何を決めていて、なぜ値が国ごとに違うのか
原料の試験成績書や製品の規格書に「日局」「USP」「Ph. Eur.欧州医薬品品質局(EDQM)が発行する、医薬品の品質基準を定めた公定書で、署名国・加盟国の規制に法的効力を持つ。詳しく →」とあるとき、どれに合わせ、違いをどう扱うかを決めるには、薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく →の仕組みを知る必要があります。薬局方とは、医薬品の品質の基準と試験法を集めた公定書で、国や地域の法律に結びついて効力を持ちます。
ただし、日本薬局方・米国薬局方米国で医薬品・原料・試験法の公式基準を定める公定書で、製薬用水に関する規格も収載されている。詳しく →(USP)・欧州薬局方(Ph. Eur.)は、同じ名前の試験でも値や測り方が違うことがあり、厳しく見えるほうの数値に合わせれば済むとは限りません。
この記事では、薬局方に何が載っているか、どこまで守る必要があるのか、なぜ値が国ごとに違うのか、日米欧で何がそろったのか、自分の場合は何から確かめるのかを順に説明します。
- 薬局方とは:国や地域の法律に結びついた、医薬品とその原料の規格と試験法の公定書です。収載された医薬品をその国で売るなら、その基準に適合している必要があります。
- なぜ値が国ごとに違うのか:別の機関が別の法律の下で作り、測り方も違うためです。規格の値は試験法とセットで決まっていて、測り方の違う値どうしは大小を比べられません。
- 違いはどう扱うのか:出す国の薬局方に合わせるのが原則です。日米欧で調和された試験法は条件付きで互いに代えて使えますが、合否の基準までそろっているとは限りません。
1. 薬局方は、何を決めるときに使うのか
薬局方は、医薬品とその原料が、その国で使ってよい品質かを判定するための基準と試験法を集めた文書です。
品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →や規格の担当者は、次の場面で薬局方を開きます。
- 原料を受け入れるとき:添加剤や原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →の試験成績書が、どの薬局方の基準に適合しているかを確かめます(受入試験)。
- 製品の規格を決めるとき:規格書の試験方法に、薬局方の試験法を引くか、自社で組んだ方法を書くかを決めます。
- 海外へ申請するとき:申請先の薬局方の基準と、自社の規格が食い違っていないかを確かめます。
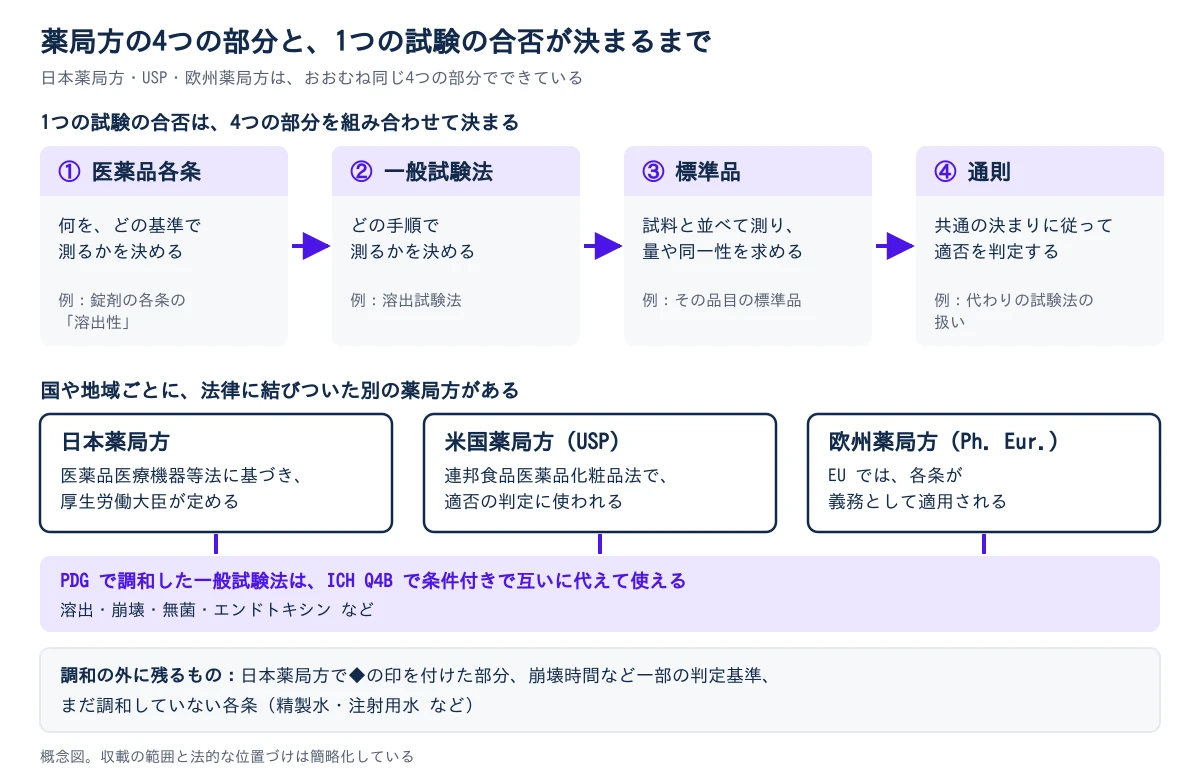
中身は、どの薬局方もおおむね次の4つの部分でできています。
- 医薬品各条(モノグラフ薬局方に収載された個々の医薬品・原料の品質規格(試験法・基準値など)をまとめた公式の規格文書。詳しく →):原薬・添加剤・製剤の品目ごとに、確認試験、純度試験、定量法などの項目と基準値を定めます。
- 一般試験法:多くの品目に共通する試験の手順です。溶出試験、エンドトキシン試験、水の導電率液のイオン強度の目安となる電気の通りやすさ。バッファ調製やクロマト制御で監視する。詳しく →の測り方などが入ります。
- 標準品:定量や確認の試験で、試料と並べて測る基準の物質です。日本薬局方は、公的に品質が保証されて供給される標準品を指定しています(一般試験法 9.01)。
- 通則:すべての規定に共通する決まりです。適否の判定の仕方や、規定と違う試験法を使ってよい条件を定めます。
1つの試験の合否は、各条が何をどの基準で測るかを決め、一般試験法の手順で、標準品と並べて測り、通則に従って判定する、という順で決まります。
一方で、工場の設備や作り方の管理は、主に GMP(医薬品の製造管理と品質管理の基準)が定めます。無菌の薬を作る部屋の清浄度のグレードも、EU GMP の Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく → が定めるものです。
このように、薬局方は、できた物の品質と、それを測る方法を決める文書です。では、その基準は、どこまで守らなければならないのでしょうか。
2. 薬局方の基準は、どこまで守らなければならないのか
収載された医薬品をその国で売るなら、その国の薬局方の基準に適合している必要があります。
薬局方は、それぞれの国や地域の法律に、次のように結びついています。
- 日本薬局方:医薬品医療機器等法に基づき、厚生労働大臣が薬事審議会の意見を聴いて定めます(第41条)。日局に収められた医薬品で、性状や品質が基準に適合しないものは、販売や製造が禁じられています(第56条第1号。承認で性状と品質が適正と認められたものを除く)。
- USP:民間の非営利団体である米国薬局方協会が作ります。米国の連邦食品医薬品化粧品法は、品質や純度が公定書の基準を下回る医薬品などを不良医薬品とし、公定書の試験法で判定すると定めています(501条(b))。
- 欧州薬局方:欧州評議会の欧州薬局方委員会が作ります。EU では、欧州薬局方の各条は義務として適用されます。
3つに共通する考え方が、次の2つです。
- 基準は、出荷のときだけでなく有効期間医薬品が規定の品質を保てると保証される期間。安定性データの経時変化から設定する。詳しく →を通じて当てはまる:USP の通則は、各条などの基準が、製造から有効期限までのどの時点にも当てはまるとしています。欧州の規制当局(EMA)も、製剤の各条について、公的な試験所が試験したときに適合している必要があるとしています。
- 自社の試験法を使ってもよいが、最後は薬局方の方法で判定する:日本薬局方の通則は、規定の方法以上の真度と精度がある方法を使ってよいとし、結果に疑いがあるときは規定の方法で最終の判定を行うとしています(通則14)。USP と欧州薬局方の通則も、争いがあれば薬局方の方法で決めるとし、欧州薬局方は代わりの方法に当局の同意を求めています。
各条の無い新しい医薬品では、承認のときに製品ごとに決めた規格に従い、その中で無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →などの一般試験法を引きます(ICH Q6Bとは)。
つまり、適合を求められるのは、出す国の薬局方の基準です。では、同じ項目なのに、なぜ薬局方ごとに値が違うのでしょうか。
3. なぜ、同じ項目でも値が国ごとに違うのか
3つの薬局方は、別の機関が別の法律の下で改正してきたため、同じ項目でも基準値や測り方が違うことがあります。
さらに、規格の値は試験法とセットで決まっているため、測り方が違えば、数値の大小で厳しさは比べられません。
その例が、水の導電率(水に溶けたイオンの量を、電気の通しやすさで見る指標)です。
- USP(〈645〉の第1段階):水の温度と、温度補償をしていない導電率を測り、温度ごとの表の値と比べます。25℃なら1.3 µS/cm以下です。
- 日本薬局方(精製水経口剤など非注射用途に使う製薬用水で、導電率とTOCで管理されるが、日本薬局方・米国薬局方ではエンドトキシン規格は設けられていない(欧州薬局方では一部規定あり)。詳しく →・注射用水):採った水を25±1℃で強くかき混ぜ、5分あたりの変化が0.1 µS/cm以下になってから測り、2.1 µS/cm以下とします。
日本薬局方の値が大きいのは、基準が緩いからではありません。かき混ぜて空気中の二酸化炭素を溶かし込むと導電率が上がるため、その状態で測る手順の値だからです。USP も、第1段階を超えたときの第2段階では、同じ手順で2.1 µS/cm以下としています。
一方で、欧州薬局方のバルクの精製水は25℃で5.1 µS/cm以下と、測り方ではなく、求める水準そのものが USP の精製水と違います(注射用水(WFI)とは)。EMA も、規格の限度値は試験法ごとのもので、違う試験法の限度値どうしは比べられないとしています。
各条が、その地域で承認された製品に合わせて作られることも関わります。EMA は、製剤の各条は承認されたすべての製品の品質を含むように作るべきだとし、製法や添加剤が違えば、各条に無い分解物の管理が別に要ることもあるとしています。
薬局方の値は、自社の規格を緩める根拠にはなりません。EMA は、各条に適合することは、承認済みの不純物の限度値を各条の値まで広げることを意味せず、広げるには十分な根拠が要るとしています。
このように、値の違いには、測り方の違いによるものと、求める水準の違いによるものがあります。では、日米欧は、どこまで試験法をそろえてきたのでしょうか。
4. 日米欧の試験法は、どこまでそろっているのか
日米欧の薬局方は、薬局方調和国際会議(PDG日米欧の薬局方の記載内容を調和させる協議の枠組み。試験法の国際的な整合を図ります。詳しく →)で一般試験法と添加剤の各条をそろえ、その一部は条件付きで互いに代えて使えます。
PDG(Pharmacopoeial Discussion Group)は、欧州薬局方・日本薬局方・USP の3者が始めた会議です。ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q6A は、調和が済めば、たとえば日本薬局方の無菌試験のデータと試験法を、日米欧の申請に使えるとしています(2.8)。
ICH Q4B は、PDG で調和した試験法のうち、溶出・崩壊・無菌・エンドトキシンなどについて、日米欧で「互いに代えて使える(interchangeable)」と勧告しています。どの薬局方の方法を使っても、同じ合否の判定に至るという意味です。
ただし、調和には次の限りがあります。
- 代えて使えるのは条件の範囲内:溶出試験の附属書(Annex 7)は、腸溶性の製剤や、酵素を加えた試験液では代えて使えないとし、日本薬局方独自の判定法2も対象から外しています。
- 合否の基準は調和の外にあるものがある:崩壊試験の附属書(Annex 5)は、判定基準を承認申請書で定めるとしています。別に規定が無ければ、日本薬局方は素錠を30分、欧州薬局方の錠剤の総論はコーティングしていない錠剤を15分で判定します。
- まだ調和されていない各条がある:PDG は2023年の発表で、精製水と注射用水を、これから調和を進める対象に挙げています。
日本薬局方は、調和した試験法の中で、調和されていない部分を「◆」の印で囲んで示しています。
つまり、調和は試験の手順をそろえるもので、合格の線まで同じになるとは限りません。では、自分の製品や原料では、何から確かめればよいのでしょうか。
5. 自分の製品や原料では、何から確かめるのか
出す国を決め、各条の有無、試験法の調和の範囲、数値の測り方の順に確かめます。
- 出す国と地域を決める:適合が必要な薬局方は、売る国で決まります。複数の地域に出すなら、日本薬局方・USP・欧州薬局方の該当する各条を並べます。
- 各条(モノグラフ)があるかを確かめる:原料や製品に各条があれば、その基準に適合させます。各条の無い新しい医薬品は、承認のときに決めた規格に従います。
- 試験法が調和されているかを確かめる:ICH Q4B の附属書があれば、条件の範囲で1つの試験を複数の薬局方に使えます。「◆」で囲んだ部分と、附属書が除いている条件は別に確かめます。
- 数値は、試験法ごと比べる:試験成績書の値が、どの薬局方のどの手順で出したものかを確かめます。測り方が違えば、数値の大小で厳しさは決まりません。
- 薬局方の試験法でも、自社の条件で働くかを確かめる:自社の装置と製品で働くかを、ベリフィケーション(決めた要求を満たすかの確認)で確かめます(ベリフィケーションとは)。自社で組んだ方法なら、規定の方法以上の真度と精度を示します。
薬局方ごとの違いが最も身近に表れるのが、製薬用水です。では、3つの薬局方の規格に合格した水なら、注射剤の製造に使ってよいのでしょうか。続きは注射用水(WFI)とはで説明します。
参考文献
- 医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律(昭和35年法律第145号). e-Gov 法令検索(第41条:厚生労働大臣が薬事審議会の意見を聴いて日本薬局方を定め公示し、少なくとも10年ごとに全面の検討を諮問する。第56条第1号:日本薬局方に収められた医薬品で、性状又は品質が基準に適合しないものの販売・製造等の禁止と、承認を受けたものの除外)
- 第十九改正日本薬局方(令和8年4月10日 厚生労働省告示第193号). PMDA 第十九改正日本薬局方(通則5・13・14、一般試験法 6.09 崩壊試験法・6.10 溶出試験法・9.01 標準品。調和されていない部分を「◆」で囲む)
- 21 U.S.C. 351(b)(連邦食品医薬品化粧品法 501条(b)). Cornell LII(公定書の基準と強さが異なるか、品質・純度が下回る医薬品を不良医薬品とし、判定は公定書の試験法による)
- USP General Notices and Requirements 3.10 Applicability of Standards、6.30 Alternative and Harmonized Methods and Procedures(基準は製造から有効期限までのどの時点にも当てはまる。代わりの方法は同等以上の結果を示せば使えるが、疑いがあるときは USP の方法の結果が決め手になる。確認したのは USP 35–NF 30(2012年5月1日公式)の本文。本文は有償の USP–NF に収載)
- USP General Chapter 〈645〉 Water Conductivity(第1段階:温度補償をしない測定と温度ごとの表、25℃で1.3 µS/cm。第2段階:25±1℃でかき混ぜ、5分あたりの変化が0.1 µS/cm以下になった値で2.1 µS/cm。本文は有償の USP–NF に収載)
- European Pharmacopoeia. 0008 Purified water(バルクの精製水の導電率は温度ごとの表 0008.-2 で、25℃で5.1 µS/cm。確認したのは第7版の本文)/0478 Tablets(コーティングしていない錠剤の崩壊は15分、フィルムコーティング錠は30分。British Pharmacopoeia 2012 に再録された本文で確認)
- EMA/CHMP. Q&A on implementation of Ph. Eur. Medicinal Product Monographs (MPM)(Rev.1、2026年4月13日。各条は承認されたすべての製品の品質を含むように作る、公的な試験所が試験したときに適合する、限度値は試験法ごとで比べられない、各条への適合は承認済みの限度値を広げてよいことを意味しない、欧州薬局方の通則 1.1.2.5 の代わりの方法の規定)
- ICH Q6A, Specifications: Test Procedures and Acceptance Criteria for New Drug Substances and New Drug Products: Chemical Substances(2.8 薬局方の試験と判定基準:調和後は日本薬局方の無菌試験のデータと試験法を3地域の申請に使える)
- ICH Q4B, Evaluation and Recommendation of Pharmacopoeial Texts for Use in the ICH Regions(Step 4、2007年11月1日。1.2.1 PDG は1990年に発足、2.3.1 地域ごとの実施の考え方:EU では欧州薬局方の各条が義務として適用される、FDA は製品に適していることを示すよう求めることがある。3 用語:interchangeable の定義。Attachment I:Q6A の作成時に議論した一般試験法)
- ICH Q4B Annex 5(R1), Disintegration Test General Chapter(2.1 18 mm を超える錠剤・腸溶性製剤は対象外、2.2 判定基準は調和の範囲外で承認申請書で定める)
- ICH Q4B Annex 7(R2), Dissolution Test General Chapter(Step 4、2010年11月11日。2.1 酵素を加えた試験液、腸溶性製剤、日本薬局方の判定法2、1 L を超える容器は対象外)
- Pharmacopoeial Discussion Group. Pharmacopoeial Discussion Group Welcomes Indian Pharmacopoeia Commission as a Member(2023年10月5日。欧州薬局方・日本薬局方・USP が設けた PDG にインド薬局方委員会が加盟、WHO はオブザーバー、今後の調和の対象に元素不純物医薬品中に金属など元素の形で残る望ましくない微量成分。触媒残留や重金属が代表。詳しく →、ポリソルベート20、精製水、注射用水)
- PMDA. PDG ニュース(仮訳)薬局方調和国際会議の成果 2025年9月30日〜10月1日(日本語の名称、非調和箇所を示す黒菱「◆」の扱い)

- 1GLP・GMP・GCPとは?3つの基準は何を守り、なぜ分かれているのか
- 2CMCとは?医薬品開発で何をいつ決め、申請書のどこに書くか
- 3原薬(DS)と製剤(DP)の違いとは?なぜ分けて作り、分けて確かめるのか
- 4アップストリームとダウンストリームの違いとは?培養と精製をなぜ分けて考えるのか
- 5GMPとは?検査に合格した薬でも「不良」とされるのはなぜか
- 6薬局方とは?日本薬局方・USP・欧州薬局方は何を決めていて、なぜ値が国ごとに違うのかいま読んだ記事
- 7CDMO・CMO・CROの違いとは?製造の委託先は何を比べて選ぶのか
- 8モダリティの選び方:標的の場所だけでは決まらない理由
- 9分子・ベクター・細胞の設計とは?最初の一手が製造と品質を決める
次に読む


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1GLP・GMP・GCPとは?3つの基準は何を守り、なぜ分かれているのか
- 2CMCとは?医薬品開発で何をいつ決め、申請書のどこに書くか
- 3原薬(DS)と製剤(DP)の違いとは?なぜ分けて作り、分けて確かめるのか
- 4アップストリームとダウンストリームの違いとは?培養と精製をなぜ分けて考えるのか
- 5GMPとは?検査に合格した薬でも「不良」とされるのはなぜか
- 6薬局方とは?日本薬局方・USP・欧州薬局方は何を決めていて、なぜ値が国ごとに違うのか
- 7CDMO・CMO・CROの違いとは?製造の委託先は何を比べて選ぶのか
- 8モダリティの選び方:標的の場所だけでは決まらない理由
- 9分子・ベクター・細胞の設計とは?最初の一手が製造と品質を決める
 精製水はどうやって作るのか?前処理・イオン交換・逆浸透・電気脱イオン2026-10-20
 ICH Q7とは?原薬GMPの適用範囲と、どの工程から始まるか2026-10-07
 溶出試験・崩壊試験とは?飲み薬が体の中で溶けるかを、何で確かめるのか2026-10-20
Proglenth(proglenth.com) https://www.proglenth.com/article/pharmacopoeia-jp-usp-ep