ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
ICH Q6B生物薬品の規格・試験方法の設定の考え方を示すICHガイドライン。力価などの規格を扱う。詳しく →は、抗体やタンパク質のバイオ医薬品抗体や組換えタンパク質など、生きた細胞や微生物に作らせる医薬品の総称です。細胞治療・遺伝子治療の製品を含めて呼ぶこともあります。化学合成で作る核酸医薬やペプチドは、ふつう含めません。詳しく →で、ロットの合否を決める規格をどう決め、その根拠をどう示すかをまとめた日米欧の指針です。品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →で規格表を作る仕事と、申請や委託先との打ち合わせで規格表を読む仕事に関わります。
ただし、Q6Bには具体的な試験法も、合否の数字も書かれていません。どの項目を載せ、どこに線を引くかは、臨床で使ったロットと製造の実績から製品ごとに決めます。
この記事では、規格が何でできているか、低分子と別の指針がある理由、載せる項目、合否の線の引き方、線を見直す場面を順に説明します。
- ICH Q6Bとは:バイオ医薬品の規格(試験項目・分析法・判定基準の組)を、どう決めてどう根拠を示すかの原則をまとめた指針です。
- 合否の線の引き方:臨床で使ったロットを中心に、品質が実際に動いた幅から引きます。
- 線を見直す場面:分析法・標準品・製造工程・試験室のどれかが変わったときです。
1. ICH Q6Bは、規格表の何を決める指針なのか
ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q6Bは、規格表の1行1行に「何を測り、どう測り、どこで合否を切るか」を、どんな根拠で置くかの原則を示す指針です。 項目や数字そのものは決めていません。
規格表の1行は、たとえば「凝集体の量を、サイズ排除クロマトグラフィー(SEC)多孔性樹脂の孔に小分子ほど入り込む時間差を利用し、分子をサイズで分けるクロマトグラフィー。詳しく →で測り、上限以下なら適合」のように書かれます。Q6Bは規格を、この3つの組と定義しています(1.2)。
- 試験項目:何を測るか。凝集体タンパク質分子どうしが結合してできた高分子量の集合体です。有効性や免疫原性に影響するため、その含量を測ります。詳しく →の量、力価、タンパク質の含量などです。
- 分析法:どう測るか。規格に使う分析法は、申請の時点で ICH Q2(分析法のバリデーションの指針)に沿って妥当性を確かめておきます(2.2.2)。
- 判定基準:どこで合否を切るか。上限・下限・範囲で書き、出荷するロットの結果がすべての行で収まれば、規格に適合します。
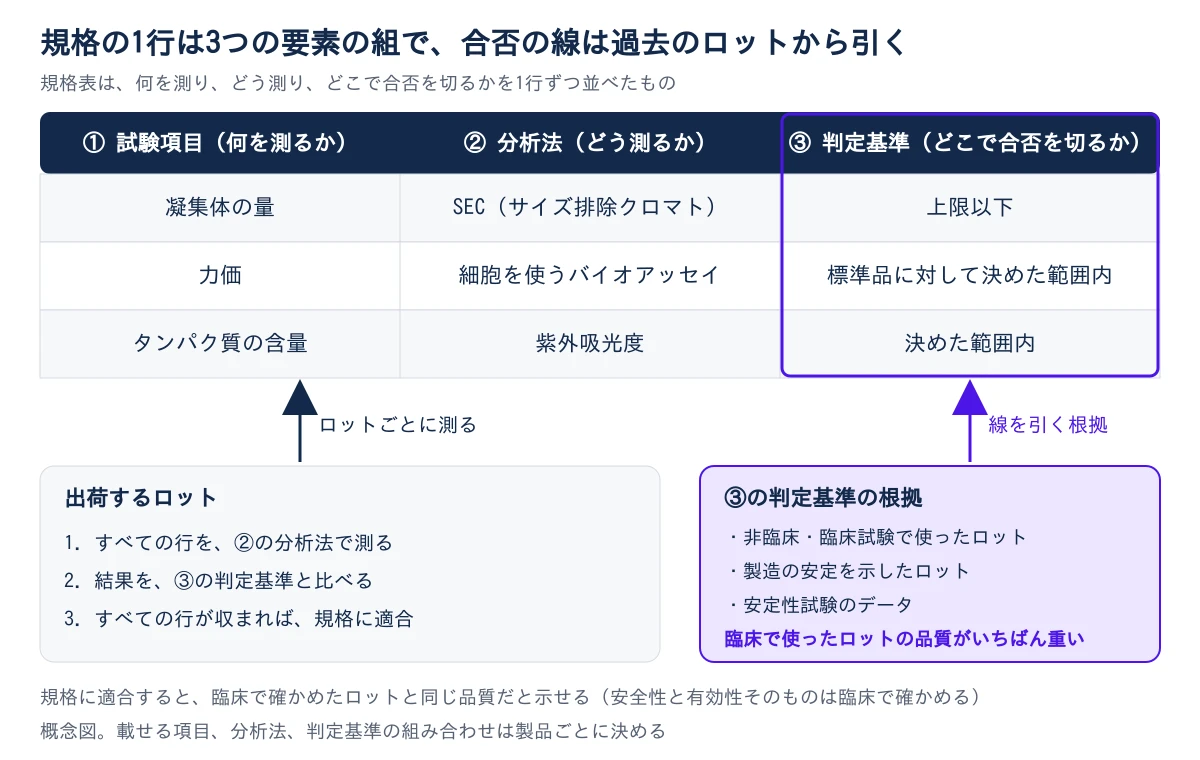
規格への適合は、安全性と有効性を一から証明することとは違います。安全性と有効性は臨床試験で確かめ、規格は、出荷するロットがそのとき確かめたロットと同じ品質であることを示します。
Q6Bは1999年3月に ICH(医薬品規制調和国際会議)で合意された指針で、対象は細胞培養で作るタンパク質と、その誘導体やコンジュゲートです(1.3)。低分子の規格は ICH Q6A が扱います。規格はメーカーが提案して根拠を示し、規制当局が承認の条件として認めます(1.2)。
つまり、規格表の数字は当局が決めた値ではなく、自社が根拠ごと説明する値です。では、なぜ低分子と同じ指針では足りないのでしょうか。
2. なぜバイオ医薬品には、低分子と別の指針があるのか
タンパク質は作るたびに分子の混ざり具合が少しずつ動くため、構造の試験だけでは同じ品質だと言い切れないからです。
低分子は構造式で分子が1つに決まり、物理化学の試験で品質の大部分を確かめられます。タンパク質は細胞の中で糖鎖タンパク質に付加される糖の鎖状構造で、抗体の有効性・免疫原性などに影響する重要な品質特性。詳しく →(糖がつながった鎖)が付くなどの変化を受けるため、同じ製品でも形の少しずつ違う分子が混ざります(細胞に作らせる理由はバイオ医薬品の記事)。Q6Bはこの混ざり方を不均一性と呼び、臨床で使ったロットと一貫していることを示すよう求めています(2.1.1)。
混ざり具合は市販品でも動きます。2007〜2010年に欧米で出回ったエタネルセプトを調べた報告では、有効期限が2010年以降のものに、糖鎖の型のひとつ(G2F)を持つ分子の割合が約50%から約30%へ下がったロットが混じっていました(Schiestl M, et al. 2011)。表示は変わらずに市場に残り、著者らは規制当局に受け入れられた変化と読めると述べています。
そのためQ6Bには、低分子の指針に無い考え方が加わります。
- 力価試験を入れる:構造の試験だけでは、分子が本来の働きをするかまでは分かりません。妥当性を確かめた力価試験を、原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →か製剤の規格に入れるよう求めています(4.1.4)。
- 不純物を由来で分ける:精製で減らす工程由来の不純物と、目的の分子が変化してできた製品由来の不純物を分けて考えます(2.1.4)。
- 工程と結びつける:規格はその製造工程で作ったロットのデータにもとづき、工程の変更で混ざり方が変わったら、その意味を評価します(3)。
バイオ医薬品の規格表は、どの工程で作ったロットの、どんな働きを確かめているかと切り離して読めません(不純物の種類)。
3. 規格表には何を載せ、何を載せないのか
原薬の規格表には、一般に外観、同一性、純度と不純物、力価、含量の5つの群を載せ、開発中に調べた性質のうち安全性と有効性の確保に役立つものに絞ります(1.2、4.1)。
| 群 | 確かめること | 代表的な試験 |
|---|---|---|
| 外観・性状 | 性状と色(製剤では澄明さも) | 目視 |
| 同一性 | 表示どおりの製品か | ペプチドマップ、等電点電気泳動 |
| 純度・不純物 | 凝集体や断片、工程由来の不純物 | SEC、SDSキャピラリー電気泳動(CE-SDS)、宿主細胞タンパク質(HCP)の測定、残存DNA |
| 力価 | 本来の働きをするか | 細胞を使うバイオアッセイ、結合試験 |
| 含量 | タンパク質がどれだけ入っているか | 紫外吸光度 |
製剤の規格には、無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →やエンドトキシン試験などの薬局方の試験と、pH や浸透圧溶液中の溶質濃度で決まる、水を引き込む圧。培養では上昇が細胞ストレスになる管理項目。詳しく →などの一般試験が加わります(4.2)。
全部を載せないのは、効き目に関係しない小さな揺れでも規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →(OOS)になり、そのたびに原因の調査が要るからです。開発中には糖鎖や電荷、高次構造など何十もの性質を調べますが(特性解析)、規格はその一部です。
その代わり、Q6Bは項目を入れる理由と外す理由の両方を示すよう求めています(3)。たとえば工程由来の不純物は、精製で十分に除けると示せれば、規格に載せなくてよい場合があります(2.3.1)。
規格表を読むときは、載っている行と同じ重さで、載せなかった性質をどこで確かめているかを見ます。糖鎖のように規格に置くか工程内で管理するかが製品で分かれる性質は、抗体の糖鎖と重要品質特性(CQA)で扱います。
4. 合否の線は、どのロットのデータから引くのか
判定基準は、非臨床・臨床試験で使ったロット、製造の安定を示したロット、安定性試験のデータから、品質が実際に動いた幅として引きます(2.1、4)。 規格は、非臨床と臨床に使ったロットのデータにもとづき、商用の規模で作るロットはそれを代表している必要があります(3)。
Q6B自体に項目ごとの数字は無く、線の位置と、使った統計の方法を、メーカーが製品ごとに示します(1.3、2.6)。細胞を使う力価試験のように同じ試料でも日によって値が動く項目では、ロットの本当の差に測定のゆらぎが重なった幅を見込んで線を置きます。
開発の初期に少ないロットで引いた線は、ロットが増えて動きが分かれば見直します。最初の線を実際の動きより狭く引くと、正常なロットまで規格を外れます。一方で、承認後に基準を広げるには、通常は規制当局への申請が要ります(申請資料の国際共通様式(CTD)と承認後の変更)。
第I相のロットの測り方と記録は、承認時の規格の線まで効いてきます。早いロットほど、同じ分析法で測った値を残しておく価値があります。
5. なぜ出荷時と有効期間の終わりで、線を分けるのか
保存中に値が動く項目で、出荷時に合格したロットが有効期間医薬品が規定の品質を保てると保証される期間。安定性データの経時変化から設定する。詳しく →の終わりまで規格に収まるようにするためです。
保存中に凝集体が増える製品を考えます。期限末の上限ぎりぎりの値で出荷すると、どうなるか。保存の途中で上限を超えるおそれがあります。そこで出荷時は、期限末の上限より低い値を合格の線にします。Q6Bは根拠を示せる場合にこの考え方を認め、例として力価と分解物を挙げています(2.5)。
出荷時の線は、期限末の線を緩めるためではなく、その内側に足すものです。地域によっては、出荷時の線を社内の基準としてだけ扱い、当局に届ける規格は期限末の線だけにすることもあります(2.5)。
つまり、線を分けた項目は、その差を安定性試験出荷時から有効期限まで品質特性が規格内にとどまることを確認する試験。詳しく →で何か月分の変化として説明できるかが問われます(安定性試験(ICH Q5C))。
6. 線を引いたあと、何が変わったら見直すのか
線を支える分析法・標準品・製造工程・試験室のどれかが変わったら、数字が同じでも、その意味が変わっていないかを見直します。- 分析法:開発中は分析法も変わるため、Q6Bは開発中と申請時のデータがつながることを確かめるよう求めています(3)。妥当性を確かめた範囲(ICH Q2(R2)分析法バリデーションのガイドライン。分析手順が妥当性を持つことを確認する枠組みを定める。詳しく →)の外に線があると、規格外の原因がロットか測定かを切り分けられません。
- 標準品:力価は標準品(比べる基準にする試料)との比で読むため、標準品を替えると、以後のロットの値が一斉にずれることがあります(標準物質の切り替え)。
- 製造工程:工場の移転、スケールの変更、原材料の切り替えのあとは、ロットの分布そのものが動くことがあります(同等性/同質性評価(ICH Q5E))。
- 試験室:委託先や移管先で同じ試料から同じ数字が出なければ、同じ規格表でも判定は別物です(分析法の移管)。
どれも、規格表の数字は変わらないまま、合否の意味だけが変わる場面です。規格外が出たときの調べ方はOOSの調査で扱います。
7. 自分の規格表では、何から確かめるのか
自社や委託先の規格表を開き、行ごとに見ている性質と、線の根拠になったロットから確かめます。
- 行ごとに見ている性質:各行が、どの重要品質特性製品の品質を保つために、適切な範囲に収まっている必要がある物理的・化学的・生物学的・微生物学的な性質です(ICH Q8)。規格試験だけでなく、工程の管理で保証するものも含みます。詳しく →(CQA、安全性と有効性に関わる性質)を確かめているかを書き出します。載せなかった性質は、どこで確かめているかも書きます。
- 判定基準の根拠のロット:根拠に使ったロットは何本で、臨床で使ったロットが含まれているかを確かめます。
- 分析法の範囲:分析法バリデーション試験・分析方法が目的とする測定を正確・精密・再現性よく実施できることを科学的に確認するプロセス。詳しく →(ICH Q2(R2))で確かめた範囲に、判定基準の線が収まっているかを見ます。
- 出荷時と期限末の線:保存中に動く項目で出荷時の線を内側に置いているか、その差を安定性試験の結果で説明できるかを確かめます。
- 見直しのきっかけ:標準品の切り替え、製造の変更、試験室の移管のときに規格を見直す手順が、変更管理に組み込まれているかを確かめます。
上の3つは今ある線の根拠を、下の2つはこれから線が崩れる場面を確かめる項目です。分析法の選び方はCQA別 分析法の選び方で扱います。
参考文献
- ICH, Q6B Specifications: Test Procedures and Acceptance Criteria for Biotechnological/Biological Products(Step 4、1999年3月10日)(1.2 規格の定義と承認の条件、1.3 対象、2.1 特性解析と判定基準の根拠、2.1.1 不均一性、2.1.2 生物活性、2.1.4 純度・不純物、2.2.2 分析法のバリデーション、2.3.1 工程による除去、2.5 出荷時と有効期間末の基準、2.6 統計、3 規格の妥当性、4 規格の項目)
- ICH, Q6A Specifications: Test Procedures and Acceptance Criteria for New Drug Substances and New Drug Products: Chemical Substances
- ICH, Q2(R2) Validation of Analytical Procedures
- ICH, Q5E Comparability of Biotechnological/Biological Products Subject to Changes in Their Manufacturing Process
- Schiestl M, et al. Acceptable changes in quality attributes of glycosylated biopharmaceuticals. Nat Biotechnol. 2011;29(4):310-312.(解説:GaBI Online, Acceptable changes in quality for glycosylated biologicals、Etanercept and quality attributes changes)

- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのかいま読んだ記事
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1CTDとは?製造と品質の記録は、申請資料のどこに入るのか
- 2ICH Q6Bとは?バイオ医薬品の規格は何を載せ、合否の線をどう引くのか
- 3管理戦略(Control Strategy)とは?品質を守る場所をどう決め、いつ見直すのか
- 4同等性/同質性評価(ICH Q5E)とは?製法を変えたバイオ医薬品は、同じと言えるのか
- 5バイオシミラーとは?同じ分子にならないのに、なぜ先行品と同等と言えるのか
- 6ICH Q12とは?ECとPACMPで、承認後の変更の手続きを先に決める
- 7プラットフォーム変更管理とは?共有工程の変更を品目間で束ねる考え方
- 8技術移転とは?手順書を渡しても、なぜ同じ品質で作れないのか
- 9承認前査察(PAI)とは?申請書と現場の何を突き合わせるのか
- 10査察の分類(NAI・VAI・OAI)とは?Form 483と何が違い、OAIで何が起きるのか
- 11バイオシミラー抗体の承認、通った申請は何を比べたか
 DACの力価試験とは? なぜ細胞生存率では不十分で、遊離薬物の管理が重要なのか2026-10-25
 LC-MSでHCPを測るとは?ELISAの値だけでは分からないことを確かめる2026-06-10
 HCP ELISAとは?値が低ければHCPは少ないと言えるのか2026-06-09
Proglenth(proglenth.com) https://www.proglenth.com/article/ich-q6b-specifications